Resumé
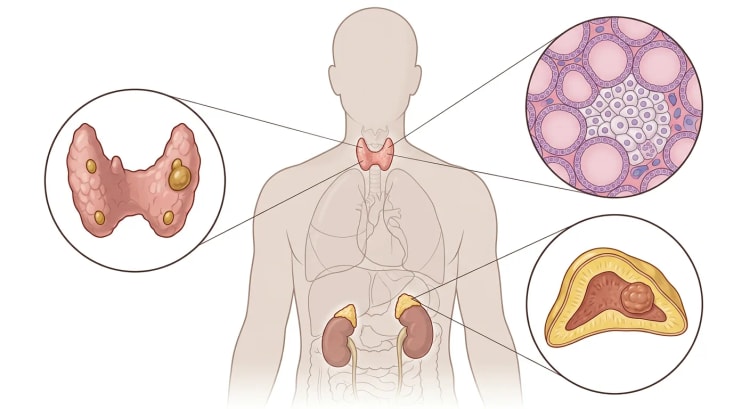
Multipel endokrin neoplasi type 2, MEN 2, er et autosomalt dominant tumorsyndrom, der skyldes aktiverende kimbanevarianter i RET. Medullær thyroideacancer forekommer hos næsten alle ubehandlede bærere. MEN 2A medfører desuden en varierende risiko for fæokromocytom og primær hyperparathyroidisme, mens MEN 2B er karakteriseret ved meget tidligt indsættende, aggressiv medullær thyroideacancer, fæokromocytom og karakteristiske ikke-endokrine fund som slimhindeneuromer, intestinal ganglioneuromatose og marfanoid habitus [1].
Alle patienter med medullær thyroideacancer skal tilbydes kimbaneanalyse af RET, også uden familieanamnese. Når der påvises en patogen variant, skal førstegradsslægtninge tilbydes genetisk rådgivning og målrettet bærertestning. Børn skal testes så tidligt, at resultatet kan styre tidspunktet for thyroidektomi. En variant af usikker klinisk betydning må ikke alene danne grundlag for profylaktisk kirurgi.
Total thyroidektomi er den eneste etablerede mulighed for at forebygge eller helbrede arvelig medullær thyroideacancer. Ved RET M918T, den hyppigste årsag til MEN 2B, bør operationen udføres i det første leveår, helst så snart diagnosen er sikker. Ved højrisikovarianter i kodon 634 anbefales operation sædvanligvis senest ved 5 års alder. For varianter med moderat risiko individualiseres tidspunktet ud fra alder, serielt calcitonin, familiens fænotype og muligheden for sikker opfølgning [2].
Fæokromocytom skal udelukkes forud for ethvert planlagt kirurgisk indgreb hos en person med MEN 2. Ved samtidigt fæokromocytom og thyroideasygdom behandles fæokromocytomet først, efter adækvat præoperativ alfaadrenerg blokade og volumenekspansion. Kortexbesparende adrenalektomi bør overvejes, fordi bilateral sygdom er hyppig, og bilateral total adrenalektomi medfører livslang binyrebarkinsufficiens. Primær hyperparathyroidisme ved MEN 2A er ofte mild og behandles i første række med målrettet resektion af forstørrede kirtler.
Behandlingen bør centraliseres i et multidisciplinært team med endokrinolog, klinisk genetiker, pædiatrisk endokrinolog, endokrin kirurg, onkolog, patolog, radiolog og nuklearmediciner.
Baggrund og epidemiologi
MEN 2 inddeles klinisk i MEN 2A og MEN 2B. Familiær medullær thyroideacancer, hvor medullær thyroideacancer dominerer, og fæokromocytom eller hyperparathyroidisme ikke forekommer i slægten, betragtes i dag sædvanligvis som en fænotypisk variant inden for MEN 2A snarere end som et selvstændigt syndrom [1].
MEN 2 er sjælden. En dansk landsdækkende undersøgelse fandt en punktprævalens for MEN 2A på 24 per million indbyggere og en incidens på 28 per million levendefødte, men tallene var sandsynligvis påvirket af en dansk founder-effekt for RET C611Y [3]. Forekomsten varierer derfor mellem populationer og mellem forskellige genetiske registre.
Medullær thyroideacancer udgår fra thyroideas parafollikulære C-celler og udgør omkring 1 til 3 procent af al thyroideacancer. Cirka 25 procent af tilfældene er arvelige. Blandt patienter, der initialt vurderes at have sporadisk medullær thyroideacancer, påvises en uventet kimbanevariant i RET hos omkring 5 til 7 procent [4,5].
Kliniske undergrupper
| Fænotype | Medullær thyroideacancer | Fæokromocytom | Primær hyperparathyroidisme | Typiske øvrige fund |
|---|---|---|---|---|
| MEN 2A | Næsten fuld penetrans, varierende debutalder og aggressivitet | Cirka 10 til 80 procent afhængigt af RET-variant | Sædvanligvis 5 til 30 procent afhængigt af variant og population | Kutan lichen amyloidosus og Hirschsprungs sygdom i visse familier |
| MEN 2B | Meget tidlig og ofte aggressiv | Omkring 50 procent, ofte bilateralt | Indgår normalt ikke i fænotypen | Slimhindeneuromer, fortykkede læber, intestinal ganglioneuromatose, marfanoid habitus, fortykkede cornealnerver |
| MEN 2A med overvejende familiær medullær thyroideacancer | Dominerende manifestation, undertiden senere debut | Lav, men ikke nødvendigvis fraværende risiko | Lav, men ikke nødvendigvis fraværende risiko | Sædvanligvis ingen |
MEN 2A nedarves sædvanligvis fra en afficeret forælder. MEN 2B skyldes ofte en de novo-variant, først og fremmest RET M918T, hvilket betyder, at en negativ familieanamnese ikke mindsker mistanken, når fænotypen er typisk. Hvert barn af en bærer af en patogen kimbanevariant har 50 procents sandsynlighed for at arve varianten [1].
Patofysiologi og genotypisk risiko
RET koder for en transmembran receptortyrosinkinase, der medvirker i udvikling og signalering i blandt andet neuralkamsafledte væv. Aktiverende kimbanevarianter fører til konstitutiv signalering og tumorudvikling i C-celler, binyremarv og, ved MEN 2A, parathyroidea. Varianternes lokalisation påvirker receptoraktiveringen og giver en klinisk anvendelig sammenhæng mellem genotype og fænotype [6].
Ved MEN 2A findes størstedelen af de patogene varianter i de cysteinkodende regioner i exon 10 og 11, især kodon 609, 611, 618, 620 og 634. Kodon 634 er associeret med tidligere og mere aggressiv medullær thyroideacancer samt højere risiko for fæokromocytom og hyperparathyroidisme. RET M918T i exon 16 forårsager omkring 95 procent af MEN 2B og medfører den højeste risiko for tidligt metastaserende medullær thyroideacancer [2,6].
Genotypen er vejledende, men ikke deterministisk. Debutalder og penetrans varierer også inden for samme familie. Beslutninger om kirurgi og overvågning skal derfor sammenholde variant, alder, calcitoninudvikling, familiens sygdomsforløb og kvaliteten af den tilgængelige opfølgning.
Risikoklassifikation i henhold til etableret international praksis
| Risikoniveau | Typiske RET-varianter | Behandling af thyroidea |
|---|---|---|
| Højeste risiko | M918T | Total thyroidektomi i det første leveår, helst så snart diagnosen er sikker |
| Høj risiko | Kodon 634, A883F | Total thyroidektomi sædvanligvis senest ved 5 års alder, tidligere ved forhøjet calcitonin eller strukturel sygdom |
| Moderat risiko | Øvrige etablerede MEN 2-varianter, blandt andet kodon 609, 611, 618, 620, 768, 790, 791, 804 og 891 | Individualiseret operation ud fra serielt calcitonin, ultralyd, familiens fænotype og mulighed for tæt opfølgning |
Klassifikationen må kun anvendes på patogene eller sandsynligt patogene varianter. Laboratoriets klassifikation bør vurderes sammen med en klinisk genetiker. En variant af usikker klinisk betydning skal ikke behandles som en positiv prædiktiv test [7].
Klinisk billede
Medullær thyroideacancer
Anlægsbærere, der identificeres ved familieudredning, er ofte asymptomatiske. Tidlig sygdom kan alene give stigende serum-calcitonin eller et lille ultralydsfund. Klinisk manifest sygdom kan give:
- thyroideaknude eller struma
- cervikal lymfeknudeforstørrelse
- hæshed, dysfagi eller andre lokale kompressionssymptomer
- diarré og flushing ved stor tumorbyrde og udtalt peptidsekretion
- knoglesmerter, hoste eller leverrelaterede symptomer ved metastatisk sygdom.
Arvelig medullær thyroideacancer er ofte multifokal og bilateral. Regional spredning sker primært til centrale og laterale cervikale lymfeknuder. Fjernmetastaser forekommer hovedsageligt i lever, lunger og knogler [5].
MEN 2B
MEN 2B skal mistænkes hos spædbørn og børn med flere af følgende fund:
- multiple slimhindeneuromer på læber, tunge eller conjunctiva
- fremtrædende eller fortykkede læber
- marfanoid habitus
- everterede øvre øjenlåg eller fortykkede cornealnerver
- obstipation, diarré, udspilet abdomen eller megacolon på grund af intestinal ganglioneuromatose
- tidlig thyroideaknude eller cervikal lymfeknudeforstørrelse.
I en international kohorte med 345 bærere af RET M918T havde samtlige med tilgængelige data mindst ét ikke-endokrint fund. Thyroidektomi før 1 års alder gav langvarig biokemisk remission hos 15 af 18 evaluerbare patienter, sammenlignet med kun 15 procent blandt dem, der blev opereret senere [8]. Et fænotypisk mistænkt barn skal derfor udredes hurtigt, også uden familieanamnese.
Fæokromocytom
MEN 2-associeret fæokromocytom opstår i binyremarven og er ofte bilateralt eller multifokalt. Symptomer kan mangle. Når der forekommer symptomer, er hyppige manifestationer:
- anfaldsvis eller vedvarende hypertension
- palpitationer og takykardi
- hovedpine
- svedtendens
- tremor, bleghed eller angstfølelse
- ortostatisme
- hyperglykæmi.
Penetransen varierer fra omkring 10 til 80 procent afhængigt af RET-variant. Bilateral sygdom er hyppig og kan udvikles metakront efter flere år [9]. Fæokromocytom ved MEN 2 metastaserer sjældnere end flere andre arvelige former, men ubehandlet katekolaminsekretion kan forårsage hypertensiv krise, arytmi, kardiomyopati, apopleksi eller perioperativ død.
Primær hyperparathyroidisme
Primær hyperparathyroidisme forekommer først og fremmest ved MEN 2A og er ofte mild. Den opdages sædvanligvis ved hyperkalcæmi snarere end ved symptomer. Mulige manifestationer er nyresten, osteoporose, fraktur, muskelsvaghed, abdominalgener og neuropsykiatriske symptomer.
I en dansk populationsbaseret MEN 2A-kohorte var hyppigheden 8 procent og medianalderen ved diagnosen 45 år. Tre fjerdedele var asymptomatiske [10]. Højere hyppigheder i ældre serier kan delvis skyldes selektion af familier med mere udtalt fænotype.
Udredning og diagnostik
Hvornår MEN 2 skal mistænkes
Udredning er indiceret ved:
- medullær thyroideacancer uanset alder og familieanamnese
- C-cellehyperplasi med mistanke om arvelig sygdom
- fæokromocytom sammen med medullær thyroideacancer, hyperparathyroidisme eller typisk familieanamnese
- bilateralt eller multifokalt fæokromocytom
- typiske MEN 2B-fund
- kutan lichen amyloidosus eller Hirschsprungs sygdom i en familie med mulig MEN 2A
- førstegradsslægtskab med en bærer af en patogen RET-variant.
Genetisk diagnostik
Alle patienter med medullær thyroideacancer skal tilbydes kimbaneanalyse af RET efter genetisk rådgivning. Analysen bør dække etablerede sygdomsassocierede regioner og, når målrettet analyse er negativ trods stærk mistanke, hele den kodende region og relevante splejsningsområder. Bredere panelanalyse kan være begrundet ved atypisk fænotype, men øger sandsynligheden for vanskeligt fortolkelige bifund [7].
Når en patogen familievariant er kendt, er målrettet analyse af denne variant tilstrækkelig hos slægtninge. Testning af børn er medicinsk begrundet, fordi resultatet kan føre til livreddende kirurgi i barndommen. Ved RET M918T skal forældre og søskende vurderes, selv om varianten sandsynligvis er de novo, da gonadal mosaicisme og uventet bærerstatus hos en forælder kan forekomme.
Forud for testning skal patienten informeres om:
- autosomalt dominant arvegang
- konsekvenser for egne kontroller og kirurgi
- konsekvenser for biologiske slægtninge
- muligheden for prænatal diagnostik og præimplantationsgenetisk testning
- mulige resultater, herunder variant af usikker klinisk betydning.
En variant af usikker klinisk betydning skal ikke anvendes til prædiktiv familietestning eller profylaktisk thyroidektomi. Behandlingen baseres da på fænotype og familiehistorie, mens varianten revurderes [7].
Basal udredning efter påvist patogen RET-variant
Den initiale vurdering skal omfatte:
- Stamtræ over tre generationer med alder ved thyroideacancer, fæokromocytom og hyperparathyroidisme.
- Klinisk undersøgelse af thyroidea og cervikale lymfeknuder.
- Vurdering af MEN 2B-fænotype og andre variantassocierede fund.
- Serum-calcitonin og CEA.
- TSH, frit T4 og calciumstatus.
- Frie metanefriner i plasma eller fraktionerede metanefriner i døgnurin.
- Albuminkorrigeret eller ioniseret calcium og PTH ved MEN 2A.
- Højopløselig ultralyd af halsen, når alder, calcitonin eller planlagt kirurgi begrunder det.
Calcitonin skal fortolkes i forhold til metodespecifikke, aldersjusterede og kønsspecifikke referenceintervaller. Moderat forhøjelse er ikke specifik for medullær thyroideacancer og kan blandt andet ses ved nedsat nyrefunktion, hypergastrinæmi, anden neuroendokrin sygdom og laboratorieinterferens. Prøver, der ikke stemmer med det kliniske billede, bør gentages, helst med samme analysemetode.
Udredning af mistænkt medullær thyroideacancer
Basal calcitoninkoncentration korrelerer overordnet med tumorbyrden, men kan ikke alene fastlægge det anatomiske stadium. Ved en thyroideaknude foretages højopløselig ultralyd af hele halsen. Finnålsaspiration bør suppleres med immuncytokemi for calcitonin, kromogranin og CEA samt ved behov calcitonin i skyllevæsken fra punkturnålen. Cytologien kan være heterogen og fejltolkes som follikulær, papillær eller udifferentieret tumor [5].
Ved verificeret medullær thyroideacancer foretages:
- serum-calcitonin og CEA som præoperative udgangsværdier
- ultralydskortlægning af centrale og laterale halskompartmenter
- stemmebåndsvurdering ved stemmepåvirkning, tidligere halskirurgi eller avanceret tumor
- CT af hals og thorax samt billeddiagnostik af leveren ved udbredt halssygdom, højt calcitonin eller mistanke om metastaser
- knoglerettet billeddiagnostik ved symptomer eller avanceret sygdom.
Internationale retningslinjer anbefaler bred metastaseudredning, når calcitonin overstiger omkring 500 ng/L, og ved postoperativt calcitonin over 150 ng/L, når lokaliserende undersøgelser er nødvendige [2]. Tærsklerne er vejledende og må ikke erstatte klinisk vurdering.
Histopatologi
Operationspræparatet skal vurderes af en patolog med erfaring i endokrine tumorer. Beskrivelsen bør angive:
- tumorstørrelse, multifokalitet og bilateralitet
- ekstrathyroideal vækst
- karinvasion
- resektionsrande
- antal undersøgte og metastatiske lymfeknuder samt største metastase
- forekomst af C-cellehyperplasi
- mitosetal, Ki67-indeks og tumornekrose.
Ifølge International Medullary Thyroid Carcinoma Grading System klassificeres en tumor som højgradig, hvis mindst ét af følgende foreligger: mindst 5 mitoser per 2 mm², Ki67 mindst 5 procent eller tumornekrose. I valideringskohorten var 10-års sygdomsspecifik overlevelse 97 procent ved lavgradig og 53 procent ved højgradig tumor [11].
Udredning af fæokromocytom
Førstevalgsanalyse er frie metanefriner i plasma eller fraktionerede metanefriner i døgnurin. Prøvetagning til plasmaanalyse bør så vidt muligt ske efter hvile i liggende stilling og under hensyntagen til lægemidler, stress og akut sygdom, som kan give falsk positive resultater. Et positivt resultat skal verificeres og vurderes i forhold til graden af forhøjelse [12].
Biokemisk verificeret sygdom lokaliseres i første række med CT eller MR af binyrerne. MR foretrækkes, når stråledosis skal begrænses, eksempelvis hos børn og gravide. Funktionel billeddiagnostik anvendes ved uklar lokalisation, multifokal eller metastasesuspekt sygdom og forud for visse radionuklidbehandlinger.
Fæokromocytom skal udelukkes:
- forud for thyroidektomi, parathyroideakirurgi og anden større kirurgi
- forud for graviditet
- hurtigst muligt ved typiske symptomer eller nyopstået hypertension
- løbende, også efter tidligere unilateral adrenalektomi.
Udredning af primær hyperparathyroidisme
Diagnosen bygger på gentagen hyperkalcæmi med inadækvat højt eller ikke-supprimeret PTH. Vurdér samtidig kreatinin eller eGFR, fosfat, 25-hydroxyvitamin D og lægemidler, der påvirker calcium. Familiær hypokalciurisk hyperkalcæmi skal overvejes ved lav calciumudskillelse i urinen, især hvis biokemien ikke stemmer overens med familiens RET-fænotype.
Ultralyd og sestamibiscintigrafi anvendes til operationsplanlægning, ikke til at stille diagnosen.
Praktisk behandlingsalgoritme
flowchart TD
A["Medullær thyroideacancer,<br>typisk MEN 2-fænotype eller<br>kendt familievariant"] --> B["Genetisk rådgivning<br>og kimbaneanalyse af RET"]
B -->|"Patogen variant"| C["Test biologiske slægtninge<br>for familievarianten"]
B -->|"Negativ, men stærk mistanke"| D["Udvidet genetisk analyse<br>og fænotypebaseret opfølgning"]
C --> E["Calcitonin, CEA,<br>metanefriner, calcium og PTH"]
E --> F["Udeluk fæokromocytom<br>før hver operation"]
F -->|"Fæokromocytom påvist"| G["Alfablokade og<br>binyrekirurgi først"]
F -->|"Fæokromocytom udelukket"| H["Planlæg thyroidektomi<br>ud fra RET-risiko og calcitonin"]
G --> H
H --> I["Postoperativt calcitonin<br>og CEA efter ca. 3 måneder"]
I -->|"Ikke-målelige markører"| J["Årlig MEN 2-opfølgning"]
I -->|"Vedvarende forhøjelse"| K["Beregn fordoblingstid<br>og lokalisér strukturel sygdom"]
Differentialdiagnoser
| Præsentation | Vigtige differentialdiagnoser | Adskillende udredning |
|---|---|---|
| Medullær thyroideacancer uden kendt familieanamnese | Sporadisk medullær thyroideacancer | Kimbaneanalyse af RET, familieanamnese, vurdering af fæokromocytom og hyperparathyroidisme |
| Thyroideaknude med forhøjet calcitonin | C-cellehyperplasi, nyresvigt, hypergastrinæmi, anden neuroendokrin tumor, analyseinterferens | Gentaget calcitonin, nyrefunktion, medicingennemgang, cytologi og immunmarkører |
| Fæokromocytom | VHL-syndrom, NF1, SDHx-relateret paragangliomsyndrom, MAX- eller TMEM127-relateret sygdom | Genetisk panel, når RET-fund eller MEN 2-fænotype mangler |
| MEN-lignende tumorkombination | MEN 1, MEN 4, sporadisk sammentræf af endokrine tumorer | Tumorspektrum og målrettet genetisk diagnostik |
| Hyperkalcæmi | Sporadisk primær hyperparathyroidisme, familiær hypokalciurisk hyperkalcæmi, malignitet, lægemiddeleffekt | PTH, calciumudskillelse i urinen, nyrefunktion og genetisk vurdering |
| Hirschsprungs sygdom | Isoleret eller anden genetisk Hirschsprungs sygdom | RET-analyse og vurdering af MEN 2A-fænotype, når familieanamnese eller specifik RET-variant begrunder det |
| Marfanoid habitus | Marfans syndrom, homocystinuri og andre bindevævssyndromer | Slimhindeneuromer, gastrointestinale fund, RET-analyse og ved behov separat bindevævsudredning |
Behandling
Organisation og operationsrækkefølge
Patienter med MEN 2 bør behandles på eller i tæt samråd med et center med erfaring i arvelig endokrin tumorsygdom. Operationsrækkefølgen er afgørende:
- Udeluk fæokromocytom forud for hvert indgreb.
- Behandl påvist fæokromocytom først.
- Udfør derefter thyroidektomi og eventuel parathyroideakirurgi.
- Koordinér indgrebene individuelt. Samtidig kirurgi kan overvejes på et ekspertcenter, men må ikke kompromittere den hæmodynamiske sikkerhed.
Profylaktisk eller tidlig thyroidektomi
Begrebet profylaktisk thyroidektomi omfatter operation, før der foreligger klinisk manifest cancer. Mikroskopisk C-cellehyperplasi eller medullært mikrokarcinom kan dog allerede være til stede.
Højeste risiko, RET M918T
Total thyroidektomi skal udføres i det første leveår, helst i de første levemåneder, når diagnosen er kendt. Operationen skal ikke udskydes i afventning af et tydeligt forhøjet calcitonin. MEN 2B kan udvikle regional metastasering meget tidligt [8].
Central lymfeknudedissektion overvejes, hvis calcitonin er forhøjet, ultralyd viser suspekte lymfeknuder, eller operationen finder sted efter det anbefalede tidspunkt. Hos et lille spædbarn skal den mulige onkologiske gevinst afvejes mod risikoen for permanent hypoparathyroidisme og nerveskade.
Høj risiko, især kodon 634
Total thyroidektomi anbefales sædvanligvis senest ved 5 års alder. Operationen fremrykkes ved stigende eller forhøjet calcitonin, ultralydsfund eller aggressiv sygdom i familien. Opfølgning med klinisk undersøgelse, calcitonin og ved behov ultralyd bør påbegyndes senest ved 3 års alder [2].
Moderat risiko
Tidspunktet individualiseres. Årlig klinisk vurdering og calcitoninmåling påbegyndes sædvanligvis omkring 5 års alder. Operation anbefales, når calcitonin bliver reproducerbart forhøjet, eller tidligere, hvis familiens fænotype er aggressiv, opfølgningen er usikker, eller familien foretrækker definitiv risikoreduktion.
At udskyde operationen forudsætter pålidelig årlig opfølgning med samme calcitoninmetode og adgang til erfaren pædiatrisk endokrinolog og kirurg. Et normalt calcitonin mindsker sandsynligheden for invasiv sygdom, men giver ingen absolut garanti.
Omfanget af thyroideakirurgi
Total thyroidektomi er standard, fordi arvelig sygdom er bilateral og multifokal. Lobektomi alene er utilstrækkelig ved MEN 2.
Central lymfeknudedissektion kan undlades hos omhyggeligt udvalgte anlægsbærere med normalt eller lavt calcitonin, normal ultralyd og operation ved den anbefalede alder. Ved klinisk manifest medullær thyroideacancer foretages sædvanligvis total thyroidektomi med central lymfeknudedissektion. Terapeutisk lateral halsdissektion udføres i de kompartmenter, hvor metastaser er påvist eller stærkt mistænkes [2,13].
Profylaktisk lateral halsdissektion ved normal ultralyd er omdiskuteret. Præoperativt calcitonin, primærtumorens størrelse, central lymfeknudestatus og risikoen for fjernmetastaser skal afvejes mod risikoen for nerveskade, lymfelækage og skulderdysfunktion.
Parathyroideakirtlerne skal identificeres og så vidt muligt bevares med intakt blodforsyning. Autotransplantation kan blive nødvendig, hvis en kirtel devaskulariseres. Børn, især meget små børn, skal opereres af en kirurg med stor volumen af pædiatrisk thyroidea- og parathyroideakirurgi.
Efter total thyroidektomi gives livslang levothyroxinbehandling med euthyreose som mål. TSH-suppression er ikke indiceret, da C-celler ikke er TSH-afhængige. Radiojod har ingen effekt på medullær thyroideacancer [13].
Fæokromocytom
Alle funktionelle fæokromocytomer skal forbehandles med alfaadrenerg blokade. Væske- og saltindtaget øges, når det er medicinsk forsvarligt, for at modvirke katekolamininduceret volumenkontraktion og postoperativ hypotension. Betablokade må kun tillægges efter etableret alfablokade ved vedvarende takykardi. Isoleret betablokade kan forårsage svær hypertension på grund af uhæmmet alfaadrenerg vasokonstriktion [12].
Minimalt invasiv adrenalektomi er standard ved lokaliseret fæokromocytom. Kortexbesparende adrenalektomi bør især overvejes ved:
- bilateral sygdom
- tidligere adrenalektomi på modsatte side
- tydeligt arvelig sygdom med høj risiko for kontralateral tumor
- lille, velafgrænset tumor, hvor tilstrækkelig normal bark kan bevares.
Kortexbesparende kirurgi medfører risiko for ny tumor i det resterende binyrevæv, men kan forebygge permanent binyrebarkinsufficiens. En opgørelse over arvelige fæokromocytomer rapporterede klinisk betydningsfuldt lokalrecidiv hos under 5 procent efter 10 år og bevaret glukokortikoidfunktion hos mere end halvdelen [14]. Ved MEN 2B var langtidsrecidiv efter kortexbesparende kirurgi 10 procent, og normal binyrefunktion blev bevaret hos 62 procent [8].
Efter bilateral total adrenalektomi kræves livslang glukokortikoid- og mineralokortikoidsubstitution, patientuddannelse i stressdosering, akutkort og adgang til parenteralt hydrocortison. Også efter kortexbesparende kirurgi skal binyrefunktionen verificeres.
Primær hyperparathyroidisme
Asymptomatisk mild hyperkalcæmi kan initialt følges efter de samme overordnede principper som sporadisk primær hyperparathyroidisme. Kirurgi er indiceret ved symptomer, nyre- eller knoglepåvirkning, udtalt hyperkalcæmi eller andre etablerede operationskriterier.
Kirurgien bør være vævsbesparende. Kun makroskopisk forstørrede kirtler reseceres, når sygdommen er begrænset. Ved firekirtelsygdom kan subtotal parathyroidektomi eller total parathyroidektomi med autotransplantation overvejes. Intraoperativ PTH-måling kan være vejledende [15].
Ekstensiv firekirtelkirurgi som rutine bør undgås, fordi MEN 2A-associeret hyperparathyroidisme ofte er mild, og risikoen for permanent hypoparathyroidisme skal afvejes mod recidivrisikoen. I den danske kohorte blev 69 procent helbredt efter kirurgi, mens 23 procent fik recidiv, undertiden efter lang tid [10].
Lokalt avanceret eller metastatisk medullær thyroideacancer
Alene biokemisk persisterende sygdom er ikke indikation for systemisk behandling. Behandlingsbeslutninger skal baseres på strukturel tumorbyrde, dokumenteret progression, symptomer, truede vitale strukturer og forventet behandlingsgevinst.
Mulige tiltag er:
- reoperation ved resektabel lokoregional sygdom
- ekstern strålebehandling ved ikke-radikal kirurgi, truende lokal progression eller symptomgivende knoglemetastase
- lokalbehandling af enkelte lever-, lunge- eller knoglemetastaser
- aktiv overvågning ved lavvolumensygdom uden klinisk relevant progression
- systemisk RET-rettet behandling ved progredierende, symptomatisk eller organtruende sygdom.
Hos patienter med RET-muteret avanceret medullær thyroideacancer er selektiv RET-hæmning førstevalg, når behandlingen er tilgængelig og godkendt. I LIBRETTO-531 gav selpercatinib bedre progressionsfri overlevelse end lægens valg af cabozantinib eller vandetanib. Risikoen for progression eller død blev reduceret med 72 procent, og objektivt respons sås hos 69,4 procent sammenlignet med 38,8 procent [16]. Tidligere fase 1- og fase 2-data viste respons hos 69 procent af tidligere behandlede og 73 procent af tidligere ubehandlede patienter [17].
Cabozantinib og vandetanib er multikinasehæmmere med dokumenteret effekt på progressionsfri overlevelse. I EXAM-studiet gav cabozantinib ingen statistisk sikker overlevelsesgevinst i hele studiepopulationen, selv om en eksplorativ analyse antydede større effekt ved tumorer med RET M918T [18].
Valg af præparat, dosering, tilgængelighed og tilskudsstatus skal følge gældende produktinformation og national onkologisk praksis. Tilgængeligheden kan afvige fra internationale studier og retningslinjer. Behandlingen kræver struktureret kontrol af blandt andet blodtryk, levertal, QT-tid, elektrolytter og lægemiddelinteraktioner.
Opfølgning og prognose
Efter thyroidektomi
Serum-calcitonin og CEA måles omkring 3 måneder efter operationen. Tidligere prøvetagning kan være vanskelig at fortolke, før markørerne har nået at stabilisere sig.
- Hvis calcitonin og CEA er ikke-målelige eller normale, gentages de efter 6 til 12 måneder og derefter sædvanligvis årligt.
- Ved vedvarende forhøjelse måles markørerne mindst hver 6. måned med henblik på beregning af fordoblingstid.
- Ultralyd af halsen udføres ved måleligt calcitonin, stigende markører eller klinisk mistanke.
- Ved calcitonin over omkring 150 ng/L eller tydelig markørprogression foretages udvidet billeddiagnostik.
Fordoblingstiden bør beregnes ud fra mindst tre målinger med samme analysemetode. En calcitoninfordoblingstid under 2 år er forbundet med dårligere prognose. I en undersøgelse havde højgradige tumorer en gennemsnitlig fordoblingstid på cirka 8,5 måneder sammenlignet med 38 måneder for lavgradige tumorer [19]. Strukturel tumorfordoblingstid giver supplerende information. Ved metastatisk sygdom var en fordoblingstid på højst 1 år associeret med klart dårligere overlevelse end langsommere vækst [20].
Stigende calcitonin uden påviselig strukturel sygdom begrunder opfølgning, ikke empirisk kirurgi eller systemisk behandling. Prognosen bestemmes primært af anatomisk stadium, resektionens radikalitet, histologisk grad og markørernes fordoblingstid.
Livslang syndromopfølgning
| Manifestation | Anbefalet kontrol |
|---|---|
| Medullær thyroideacancer efter thyroidektomi | Calcitonin og CEA, initialt efter cirka 3 måneder og derefter med intervaller styret af resultaterne |
| RET-bærere, der endnu ikke er opereret | Mindst årlig klinisk vurdering og calcitonin, suppleret med ultralyd afhængigt af risiko og fund |
| Fæokromocytom, højeste og høj RET-risiko | Årlige frie metanefriner i plasma eller fraktionerede metanefriner i urin fra cirka 11 års alder, tidligere ved symptomer eller tidlig debut i familien |
| Fæokromocytom, moderat RET-risiko | Årlige metanefriner fra cirka 16 års alder, tidligere ved symptomer eller tidlig debut i familien |
| Primær hyperparathyroidisme ved MEN 2A med høj risiko | Årligt albuminkorrigeret eller ioniseret calcium, sædvanligvis fra cirka 11 års alder |
| Primær hyperparathyroidisme ved MEN 2A med moderat risiko | Årligt calcium, sædvanligvis fra cirka 16 års alder |
| Efter binyrekirurgi | Årlige metanefriner livslangt samt vurdering af binyrefunktionen |
| Efter parathyroideakirurgi | Calcium og PTH på grund af risiko for både hypoparathyroidisme og sent recidiv |
Startalderne er vejledende og bør fremrykkes ved symptomer, tidlig sygdom i familien eller en variant med dokumenteret tidligere debutmønster [1,2]. MEN 2B med RET M918T medfører ikke rutinemæssigt klinisk betydningsfuld hyperparathyroidisme.
Graviditet
En kvinde med MEN 2 skal screenes for fæokromocytom før planlagt graviditet. Ved uplanlagt graviditet foretages prøvetagningen så tidligt som muligt. Udiagnosticeret fæokromocytom indebærer betydelig risiko for både moderen og fosteret, især ved fødsel, anæstesi og kirurgi [1].
Graviditet hos en kvinde med aktuelt eller tidligere fæokromocytom bør håndteres multidisciplinært. MR uden gadolinium er sædvanligvis førstevalg til anatomisk lokalisation under graviditet.
Familieopfølgning og reproduktiv rådgivning
Når der er identificeret en patogen RET-variant, skal alle biologiske førstegradsslægtninge tilbydes målrettet testning. En negativ test for den kendte familievariant betyder, at personen ikke har behov for MEN 2-specifik tumorovervågning.
Bærere i den fertile alder skal tilbydes information om:
- 50 procents risiko for nedarvning ved hver graviditet
- fosterdiagnostik
- præimplantationsgenetisk testning
- muligheden for at afstå fra genetisk reproduktionsdiagnostik.
Samtalen skal være non-direktiv. Patientens autonomi, mindreåriges fremtidige selvbestemmelse og de betydelige muligheder for forebyggende behandling skal tages i betragtning.
Prognose
Prognosen er forbedret markant takket være præsymptomatisk RET-testning og tidlig thyroidektomi. Anlægsbærere, der opereres, før regional spredning har udviklet sig, har meget høj sandsynlighed for langvarig helbredelse. Lymfeknudemetastaser, fjernmetastaser, inkomplet resektion, høj histologisk grad og kort markørfordoblingstid forværrer prognosen.
Fæokromocytomrelateret mortalitet kan i princippet forebygges ved regelmæssig biokemisk screening og korrekt operationsrækkefølge. Hyperparathyroidisme er sjældent den prognosebestemmende manifestation, men kræver livslang kontrol på grund af risikoen for recidiv.
Kilder
- Eng C, Plitt G. Multiple Endocrine Neoplasia Type 2. GeneReviews 2023. PMID: 20301434
- Wells SA Jr et al. Revised American Thyroid Association Guidelines for the Management of Medullary Thyroid Carcinoma. Thyroid 2015. PMID: 25810047
- Mathiesen JS et al. Incidence and prevalence of multiple endocrine neoplasia 2A in Denmark 1901-2014: a nationwide study. Clinical Epidemiology 2018. PMID: 30349395
- Larouche V et al. A primer on the genetics of medullary thyroid cancer. Current Oncology 2019. PMID: 31896937
- Jayasinghe R et al. Management of medullary carcinoma of the thyroid: a review. Journal of International Medical Research 2022. PMID: 35822284
- Li SY et al. 5P Strategies for Management of Multiple Endocrine Neoplasia Type 2: A Paradigm of Precision Medicine. Frontiers in Endocrinology 2020. PMID: 33071967
- Butz H et al. Molecular genetic testing strategies used in diagnostic flow for hereditary endocrine tumour syndromes. Endocrine 2021. PMID: 33570725
- Castinetti F et al. Natural history, treatment, and long-term follow up of patients with multiple endocrine neoplasia type 2B: an international, multicentre, retrospective study. Lancet Diabetes & Endocrinology 2019. PMID: 30660595
- Amodru V et al. MEN2-related pheochromocytoma: current state of knowledge, specific characteristics in MEN2B, and perspectives. Endocrine 2020. PMID: 32388798
- Holm M et al. Primary Hyperparathyroidism in Multiple Endocrine Neoplasia Type 2A in Denmark 1930-2021: A Nationwide Population-Based Retrospective Study. Cancers 2023. PMID: 37046785
- Xu B et al. International Medullary Thyroid Carcinoma Grading System: A Validated Grading System for Medullary Thyroid Carcinoma. Journal of Clinical Oncology 2022. PMID: 34731032
- Lenders JW et al. Pheochromocytoma and paraganglioma: an endocrine society clinical practice guideline. Journal of Clinical Endocrinology & Metabolism 2014. PMID: 24893135
- Machens A, Dralle H. Advances in risk-oriented surgery for multiple endocrine neoplasia type 2. Endocrine-Related Cancer 2018. PMID: 28883084
- Castinetti F et al. Outcome of adrenal sparing surgery in heritable pheochromocytoma. European Journal of Endocrinology 2016. PMID: 26297495
- Guerin C et al. Looking beyond the thyroid: advances in the understanding of pheochromocytoma and hyperparathyroidism phenotypes in MEN2 and of non-MEN2 familial forms. Endocrine-Related Cancer 2018. PMID: 28874394
- Hadoux J et al. Phase 3 Trial of Selpercatinib in Advanced RET-Mutant Medullary Thyroid Cancer. New England Journal of Medicine 2023. PMID: 37870969
- Wirth LJ et al. Efficacy of Selpercatinib in RET-Altered Thyroid Cancers. New England Journal of Medicine 2020. PMID: 32846061
- Schlumberger M et al. Overall survival analysis of EXAM, a phase III trial of cabozantinib in patients with radiographically progressive medullary thyroid carcinoma. Annals of Oncology 2017. PMID: 29045520
- Nigam A et al. Tumor Grade Predicts for Calcitonin Doubling Times and Disease-Specific Outcomes After Resection of Medullary Thyroid Carcinoma. Thyroid 2022. PMID: 35950622
- Yeh T et al. Structural Doubling Time Predicts Overall Survival in Patients with Medullary Thyroid Cancer in Patients with Rapidly Progressive Metastatic Medullary Thyroid Cancer Treated with Molecular Targeted Therapies. Thyroid 2020. PMID: 32131709