Energibalance: indtag, forbrug og lagring
Fedme er en kronisk, recidiverende sygdom, der er kendetegnet ved en for stor mængde kropsfedt. Den umiddelbare forudsætning for vægtøgning er, at energiindtaget over længere tid overstiger energiforbruget. Dette er dog en beskrivelse af energiflowet, ikke en tilstrækkelig forklaring på, hvorfor fedme udvikles. Energiindtag, energiforbrug, appetit, fysisk aktivitet og kropsvægt er biologisk forbundne variable. Når man forsøger at ændre én af dem, aktiveres der ofte kompensatoriske mekanismer i de andre [1].
Energi lagres hovedsageligt som triglycerider i fedtvævet. Mindre og mere begrænsede energidepoter findes som glykogen i lever og skeletmuskulatur samt som kroppens proteiner. Fedtvævet er ikke et passivt depot, men et endokrint og immunologisk organ, der kommunikerer med hjernen, leveren, skeletmuskulaturen og pancreas via blandt andet leptin, adiponektin, cytokiner og frie fedtsyrer [2].
Energiforbrugets komponenter
Det samlede daglige energiforbrug kan inddeles i tre hovedkomponenter:
| Komponent | Indhold | Vigtige determinanter |
|---|---|---|
| Hvilestofskifte | Energi til cirkulation, respiration, iontransport, proteinsyntese og organfunktion | Fedtfri masse, organstørrelse, alder, køn, genetik og hormonelt miljø |
| Fødens termiske effekt | Energi til fordøjelse, absorption, transport, omsætning og lagring af næringsstoffer | Måltidets størrelse og sammensætning |
| Fysisk aktivitet | Planlagt træning samt al hverdagsbevægelse | Kropsvægt, bevægelsesmængde, bevægelsesøkonomi, omgivelser og adfærd |
Hvilestofskiftet er normalt den største komponent. Personer med fedme har i absolutte tal sædvanligvis et højere, ikke lavere, hvilestofskifte end personer med lavere kropsvægt. Det skyldes, at også den fedtfri masse og omkostningen ved at vedligeholde en større krop som regel er højere. Efter justering for kropssammensætning er der dog en betydelig individuel variation [1].
Fødens termiske effekt svarer ved blandet kost til omtrent en tiendedel af energiindtaget. Protein har en højere termisk effekt end kulhydrat, som igen har en højere termisk effekt end fedt. Protein bidrager også mere til mæthed og kan hjælpe med at bevare den fedtfri masse under vægttab. Forskellene i termisk effekt er fysiologisk relevante, men ikke så store, at de ophæver betydningen af det samlede energiindtag [1].
Fysisk aktivitet omfatter både motion og spontan eller hverdagsrelateret bevægelse, undertiden betegnet aktivitetsrelateret termogenese uden træning. Sidstnævnte omfatter stående stilling, gang, husarbejde, kropsholdning og små spontane bevægelser. Denne komponent varierer betydeligt mellem personer og kan ændres ubevidst under både overspisning og energirestriktion.
Motion giver omfattende kardiometaboliske og funktionelle gevinster, men fører i gennemsnit til mindre vægttab, end en simpel beregning af de kalorier, der forbrændes ved træning, forudsiger. Årsagerne kan være øget energiindtag, mindsket spontan aktivitet på andre tidspunkter af døgnet og forbedret bevægelsesøkonomi. Motion bidrager samtidig til at bevare muskelmassen og er vigtig for helbredet og den langsigtede vægtstabilitet, også når udslaget på vægten ændrer sig moderat [1].
Energibalancen er dynamisk
Den ældre statiske forestilling om, at et bestemt dagligt energiunderskud giver et lineært og ubegrænset vægttab, er forkert. Når kropsvægten falder, mindskes den energi, der kræves for at vedligeholde og flytte kroppen. Derudover opstår der ofte metabolisk tilpasning og øget appetit. Vægttabet aftager derfor gradvist og når sædvanligvis et plateau trods fortsat intervention [1].
I et studie, hvor et skjult energiunderskud blev skabt ved øget glukosetab i urinen, steg deltagernes beregnede energiindtag progressivt med omkring 100 kcal pr. dag for hvert tabt kilogram. Appetitkompensationen var dermed betydeligt større end det samtidige fald i energiforbruget [1]. Dette illustrerer, at den stærkeste biologiske modreaktion mod vægttab ofte er øget sult og ikke alene et lavere stofskifte.
Fedtvævets lagringskapacitet og metabolisk risiko
Den samme mængde kropsfedt indebærer ikke den samme metaboliske risiko hos alle. Fedtets lokalisation og fedtvævets funktion er vigtige. Subkutant fedtvæv kan fungere som et relativt sikkert depot for overskudsenergi, især hvis det kan ekspandere ved dannelse af flere og mindre adipocytter. Når ekspansionen i stedet domineres af hypertrofi, hypoksi, fibrose og inflammation, svækkes insulins hæmning af lipolysen. Derved øges fluxen af frie fedtsyrer, og fedt kan aflejres ektopisk i lever, skeletmuskulatur og pancreas [3].
Visceralt fedtvæv og ektopisk fedt er stærkere forbundet med insulinresistens og kardiometabolisk sygdom end den samlede fedtmasse. Dette forklarer, hvorfor personer med samme BMI kan have meget forskellig metabolisk risiko. Det forklarer også, hvorfor nogle personer med moderat forhøjet BMI har udtalt metabolisk dysfunktion, mens andre med højere BMI kan have mindre udtalte metaboliske afvigelser. Begrebet metabolisk rask fedme bør dog anvendes med forsigtighed, da risikoniveauet ofte stadig er højere end hos metabolisk raske personer uden fedme [3].
Genetisk sårbarhed og tidlig programmering
Kropsvægt og fedtfordeling har en betydelig arvelig komponent. Sammenstillinger af familie-, tvilling- og genomstudier tyder på, at genetiske faktorer forklarer omkring 40 til 50 procent af variationen i vægtstatus i befolkningen. Arveligheden synes at være lavere blandt normalvægtige og højere blandt personer med svær fedme [4].
Almindelig fedme er næsten altid polygen. Tusindvis af genetiske varianter bidrager hver især med små effekter på appetit, madpræferencer, belønningsfølsomhed, energiforbrug, fedtfordeling og tilbøjelighed til at tage på i vægt i et givent miljø. Mange BMI-associerede gener udtrykkes i centralnervesystemet, hvilket understreger, at genetisk sårbarhed ofte virker gennem nervekredsløb, der styrer appetit og adfærd, snarere end gennem en isoleret defekt i den perifere metabolisme [4].
Sjældne monogene former giver derimod ofte tidligt debuterende, udtalt hyperfagi og svær fedme. De fleste kendte defekter findes i leptin-melanokortinsystemet, eksempelvis i gener for leptin, leptinreceptoren, POMC, PCSK1 eller MC4R. Syndromer som Bardet-Biedl syndrom kan også påvirke det samme overordnede signalsystem. Sådanne tilstande er sjældne, men har været afgørende for forståelsen af den normale appetitregulering.
Genetik er ikke en forudbestemt skæbne. Geners effekter kommer til udtryk i samspil med fødevaretilgængelighed, fysiske omgivelser, søvn, lægemidler, socioøkonomi, stress og tidlige livsfaktorer. Epigenetiske forandringer i fostertilværelsen og barndommen kan desuden påvirke genekspressionen i fedtvæv, lever og hjerne. Det er derfor mere korrekt at tale om biologisk sårbarhed i et givent miljø end om en enkelt genetisk årsag til almindelig fedme [2,4].
Hypothalamus og melanokortinsystemet
Hypothalamus integrerer information om energidepoter, aktuel næringsstofflux, måltider, hormonel status, temperatur og døgnrytme. Særlig vigtig er nucleus arcuatus, der ligger tæt på eminentia mediana, hvor blodbårne signalmolekyler lettere kan påvirke nerveceller end i mange andre dele af hjernen.
To funktionelt modsatrettede neuronpopulationer er centrale:
| Neuronsystem | Vigtige signalmolekyler | Hovedeffekt |
|---|---|---|
| POMC/CART-neuroner | POMC, alfa-MSH og CART | Nedsat appetit, øget mæthed og i visse sammenhænge øget energiforbrug |
| AgRP/NPY-neuroner | AgRP, NPY og GABA | Øget sult, øget motivation for fødesøgning og energibesparelse |
POMC spaltes til flere biologisk aktive peptider, herunder alfa-MSH. Alfa-MSH aktiverer primært melanokortinreceptor 4, MC4R, i nedstrøms nerveceller. Dette dæmper fødeindtaget og påvirker autonome og endokrine funktioner. AgRP fungerer som en endogen hæmmer af melanokortinsignaleringen og modvirker dermed mæthedssignalet. NPY og GABA forstærker den appetitstimulerende effekt [5].
Leptin og insulin stimulerer overvejende POMC-systemet og hæmmer AgRP/NPY-neuronerne. Ghrelin virker i modsat retning ved at aktivere sultfremmende nerveceller. Tarmhormoner, vagale signaler og hjernestammekredsløb påvirker det samme netværk.
Melanokortinsystemets betydning ses ved, at forstyrret central melanokortinsignalering er den hyppigste identificerede årsag til monogen fedme. Funktionstabsvarianter i MC4R giver ofte tidlig hyperfagi, hurtig længdevækst i barndommen og udtalt fedme. MC4R-agonisten setmelanotid kan genoprette signaleringen ved visse sjældne genetiske tilstande, blandt andet mangel på POMC, PCSK1 eller leptinreceptor samt ved visse syndromale former [6,7]. Indikation og tilgængelighed er stærkt begrænsede, og anvendelsen i Sverige kan afvige fra internationale regulatoriske godkendelser.
Hypothalamus arbejder ikke isoleret. Nucleus paraventricularis, den laterale hypothalamus, den ventromediale hypothalamus, hjernestammen og kortikolimbiske områder deltager i reguleringen. Nervebanerne er overlappende og redundante. Dette bidrager til, at påvirkning af et enkelt appetitsignal ofte kompenseres af andre systemer.
Homeostatisk og hedonisk appetitregulering
Opdelingen i homeostatisk og hedonisk appetit er pædagogisk nyttig, men biologisk forenklet. Homeostatiske signaler afspejler kroppens energibehov og lagrede energi. Hedoniske signaler afspejler madens belønningsværdi, tilgængelighed og indlærte betydning. I hjernen er systemerne tæt integrerede [8].
Homeostatisk kontrol
Den homeostatiske appetitregulering påvirkes af:
- leptin og insulin som mere langsigtede signaler om energidepoter
- ghrelin, der signalerer sult og forventning om måltid
- GLP-1, PYY og cholecystokinin, der bidrager til mæthed under og efter et måltid
- udspiling af ventriklen og mekaniske signaler
- glukose, fedtsyrer og aminosyrer
- vagale afferenter til nucleus tractus solitarius i hjernestammen
- hypothalamiske signaler, der kobler appetit til autonom og endokrin regulering
Sult er ikke en simpel reaktion på en tom mavesæk. Den omfatter motivation, opmærksomhed, indlæring og forstærket belønningsværdi af mad. Aktivering af AgRP-neuroner kan udløse en kraftig og vedvarende fødesøgende adfærd. Når mad bliver synlig eller tilgængelig, kan aktiviteten i disse neuroner ændre sig, allerede inden næringsstofferne er absorberet.
Belønning, lyst og vaner
Den hedoniske appetit involverer blandt andet det ventrale tegmentale område, nucleus accumbens, striatum, amygdala, hippocampus, insula, orbitofrontal cortex og præfrontal cortex. Dopamin er særlig vigtig for motivationen til at søge og indtage mad, mens opioide systemer bidrager til den umiddelbare nydelse [8,9].
Det er nyttigt at skelne mellem at kunne lide en fødevare og at ville have den. En person kan ønske og aktivt opsøge et produkt, selvom den subjektive nydelse ikke længere er særlig stor. Gentagne koblinger mellem mad og signaler som tidspunkt, sted, skærm, duft, stress eller social situation kan skabe automatiserede vaner. Disse reaktioner foregår i vid udstrækning uden for bevidst kontrol [8,9].
Sult forstærker madens belønningsværdi. Omvendt kan velsmagende og let tilgængelig mad overvinde mæthed. Sensorisk specifik mæthed indebærer desuden, at mætheden for en bestemt smag ikke fuldt ud overføres til andre smage. Det er derfor muligt at føle sig mæt efter hovedretten, men alligevel have lyst til en sød dessert.
Funktionel hjerneskanning viser, at metaboliske hormoner, sensoriske egenskaber og kognitive forventninger påvirker overlappende hjerneområder. Der findes derfor ingen skarp anatomisk grænse mellem homeostatisk og hedonisk appetit [10].
Begrebet madafhængighed er omdiskuteret. Visse adfærdsmønstre og neurale tilpasninger ligner dem, der ses ved stofafhængighed, men mad er en heterogen og livsnødvendig stimulus. Det er mere velbegrundet at tale om belønningsdrevet, vanemæssig eller kontroltabsrelateret spisning end at forudsætte, at al overindtagelse er en afhængighed [9].
Leptin og leptinresistens
Leptin produceres hovedsageligt i hvidt fedtvæv. De cirkulerende koncentrationer stiger groft sagt med fedtmassen og giver hjernen information om kroppens energidepoter. Leptin bindes til leptinreceptorer i blandt andet hypothalamus og aktiverer intracellulære signalveje som JAK2 og STAT3. Det stimulerer POMC-neuroner og hæmmer AgRP/NPY-neuroner, hvilket nedsætter appetitten og understøtter energiforbrug, reproduktion og normal neuroendokrin funktion [11].
Leptins vigtigste fysiologiske rolle synes at være at advare mod faldende energidepoter snarere end at forhindre ubegrænset fedtaflejring. Når energiindtaget begrænses, og fedtmassen mindskes, falder leptinniveauet. Hjernen tolker dette som risiko for energimangel og reagerer med øget sult, lavere sympatikusaktivitet, ændret thyreoideaakse og nedsat energiforbrug.
Hvorfor højt leptin ikke giver mæthed ved almindelig fedme
Ved almindelig fedme er leptinniveauerne sædvanligvis høje, men den appetithæmmende effekt er utilstrækkelig. Dette kaldes leptinresistens. Mulige mekanismer er:
- mætning eller svækkelse af leptintransporten over blod-hjerne-barrieren
- nedsat receptorekspression eller ændret receptorfunktion
- hæmning af signaleringen via blandt andet SOCS3 og PTP1B
- stress i det endoplasmatiske retikulum, inflammation og gliacelleaktivering i hypothalamus
- regionalt selektiv resistens, hvor visse leptineffekter svækkes, mens andre bevares
- ændrede nervekredsløb efter langvarig energioverbelastning
Begrebet leptinresistens er nyttigt, men ikke fuldstændigt defineret. Der findes ingen rutineprøve, der alene kan diagnosticere tilstanden, og mekanismerne er sandsynligvis forskellige fra person til person [12].
Eksogent leptin giver derfor lille eller intet klinisk betydningsfuldt vægttab ved almindelig hyperleptinæmisk fedme. Derimod kan rekombinant leptin have meget stor effekt ved den sjældne medfødte leptinmangel og anvendes også ved visse former for lipodystrofi. Disse undtagelser bekræfter leptins centrale fysiologiske betydning [11].
Leptinresistensen er ikke nødvendigvis total. Sympatikusaktivering og visse kardiovaskulære effekter kan være delvist bevarede trods nedsat appetitregulering. Dette er foreslået at bidrage til sammenhængen mellem fedme, øget sympatisk aktivitet og hypertension.
Samspillet mellem leptin og ghrelin er funktionelt modsatrettet. Leptin hæmmer sultfremmende nerveceller, mens ghrelin aktiverer dem. Ved vægttab falder leptin, samtidig med at ghrelinsignaleringen ofte øges, hvilket giver en koordineret biologisk modreaktion [13].
Ghrelin og tarmhormoner
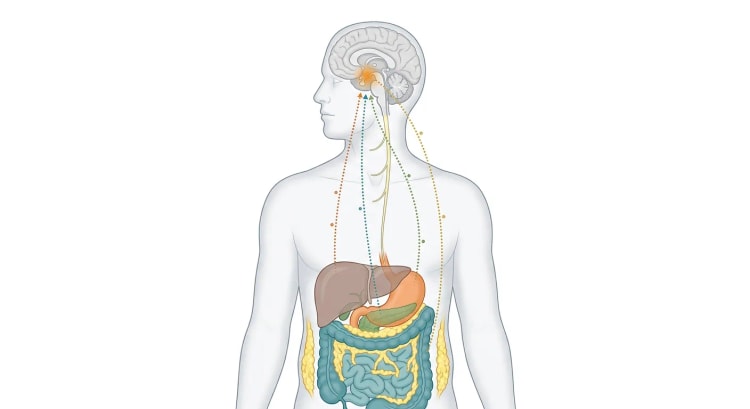
Mave-tarm-kanalen registrerer volumen, energiindhold og næringsstofsammensætning via mekanoreceptorer, kemoreceptorer og enteroendokrine celler. Informationen overføres via nervus vagus, spinale afferenter, cirkulerende hormoner og lokale parakrine signaler. Hjernestammen og hypothalamus integrerer derefter signalerne med sanseindtryk, tidligere erfaringer og aktuel energistatus [14,15].
Ghrelin
Ghrelin er det eneste veletablerede perifere tarmpeptid med en tydelig appetitstimulerende effekt. Det produceres hovedsageligt i ventriklen. Den biologisk aktive, acylerede form bindes til growth hormone secretagogue-receptoren GHSR og aktiverer blandt andet AgRP/NPY-neuroner.
Ghrelin stiger ofte før et forventet måltid, korrelerer med sult og falder efter fødeindtag. Stigningen før måltidet påvirkes af indlærte måltidstidspunkter, hvilket viser, at ghrelin ikke alene signalerer en tom ventrikel. Eksogent ghrelin øger fødeindtaget og kan fremskynde ventrikeltømningen [14].
Ved fedme er fastende ghrelin ofte lavere end hos personer uden fedme. Samtidig kan den måltidsudløste suppression være svækket. Fedme skyldes derfor generelt ikke kronisk forhøjede ghrelinniveauer. Et lavere basalniveau kan snarere være en kompensatorisk tilpasning til større energidepoter. Efter vægttab stiger ghrelin ofte, hvilket bidrager til øget sult og vægtgenvinding [14].
LEAP2 er en endogen antagonist til ghrelinreceptoren. LEAP2 har tendens til at være højere ved fedme og lavere ved faste, altså omtrent modsat ghrelin. Systemets kliniske betydning og terapeutiske potentiale er endnu under udforskning.
Cholecystokinin
Cholecystokinin, CCK, frigives fra I-celler i den proksimale tyndtarm, når næringsstoffer når tarmlumen. Hormonet stimulerer galdeblærekontraktion og pancreassekretion, forsinker ventrikeltømningen og aktiverer vagale afferenter. Den vigtigste appetiteffekt er at begrænse måltidets størrelse. CCK fungerer således primært som et mæthedssignal inden for det enkelte måltid og ikke som en langsigtet indikator for fedtmassen [14].
Peptid YY
PYY produceres i L-celler i den distale tyndtarm og colon og frigives efter måltider, ofte sammen med GLP-1. PYY omdannes til PYY 3-36, der virker via Y2-receptorer i vagale og hypothalamiske netværk og nedsætter fødeindtaget. Ved fedme er der rapporteret både normale og nedsatte PYY-niveauer. Et svækket postprandialt respons kan hos nogle bidrage til ringere mæthed [14].
Måltidssignalerne virker sammen
Tarmhormoner bør ikke betragtes som separate afbrydere. Mæthed opstår som summen af ventrikeldistension, næringsstofregistrering, CCK, GLP-1, PYY, pancreashormoner, vagal aktivitet og centrale signaler. Måltidets proteinmængde, fiberindhold, volumen, konsistens, energitæthed og spisehastighed påvirker denne signalering. Faste kalorier har desuden tendens til at give bedre mæthed end den tilsvarende energi i drikkevarer.
Bariatrisk kirurgi ændrer anatomi, nervesignalering, galdesyreomsætning og frigivelse af flere tarmhormoner. Øget GLP-1 og PYY bidrager sammen med ændret madbelønning og forbedret glukoseregulering til effekten. Kirurgi virker derfor ikke alene gennem mekanisk begrænsning af, hvor meget mad der er plads til [16].
Inkretinerne GLP-1 og GIP
GLP-1 og GIP er inkretinhormoner. De frigives efter måltider og forstærker den glukoseafhængige insulinsekretion. Deres fysiologi omfatter samtidig flere effekter på mave-tarm-kanalen, hjernen, glukagonsekretionen, fedtvævet og fordelingen af næringsstoffer.
GLP-1
GLP-1 produceres hovedsageligt i enteroendokrine L-celler og frigives, når næringsstoffer når tarmen. Det:
- stimulerer glukoseafhængig insulinfrigivelse
- hæmmer glukagon ved hyperglykæmi
- forsinker ventrikeltømningen, især tidligt i behandlingen med en receptoragonist
- nedsætter sult og energiindtag
- påvirker hjernestamme-, hypothalamus- og belønningskredsløb
Endogent GLP-1 nedbrydes hurtigt af dipeptidylpeptidase 4. En stor del af den fysiologiske appetiteffekt medieres sandsynligvis via lokale og vagale signalveje snarere end ved, at store mængder tarmproduceret GLP-1 cirkulerer til hele hjernen. Langtidsvirkende GLP-1-receptoragonister har derimod farmakologiske egenskaber, der giver en mere vedvarende receptoraktivering.
Ved fedme er de fastende niveauer ofte normale, mens det måltidsudløste GLP-1-respons kan være svækket. Følsomheden for farmakologisk GLP-1-receptoraktivering er dog bevaret. Appetithæmningen er den vigtigste mekanisme bag vægttabet ved GLP-1-baserede lægemidler, selvom kvalme og forsinket ventrikeltømning kan bidrage initialt [14,17].
GIP
GIP frigives primært fra K-celler i den proksimale tyndtarm og er et potent inkretinhormon. Dets rolle for appetit og kropsvægt er mere kompliceret end GLP-1-systemets. GIP påvirker insulinfrigivelsen, fedtvævets håndtering af næringsstoffer og centrale nervekredsløb. I eksperimentelle modeller har både GIP-receptoragonisme og receptorblokade kunnet give gunstige vægteffekter, hvilket viser, at systemet ikke kan beskrives som et simpelt appetitstimulerende eller appetithæmmende signal [18].
Central GIP-signalering, især i hjernestamme og hypothalamus, synes at være vigtig for appetitreguleringen. GIP-receptorer findes blandt andet i area postrema og andre regioner, der kan nås af cirkulerende signaler. GIP-agonisme kan aktivere hæmmende nerveceller og påvirke fødeindtaget. Prækliniske data tyder også på, at GIP kan mindske den kvalmesignalering, der udløses af GLP-1, men den kliniske betydning heraf hos mennesker er endnu ikke afklaret [18].
Kombineret aktivering af GIP- og GLP-1-receptorer kan give større vægttab end GLP-1-receptoraktivering alene. Den præcise mekanisme er sandsynligvis en kombination af nedsat energiindtag, ændret central signalering, bedre tolerabilitet og effekter på håndteringen af næringsstoffer. Det er derimod misvisende at tolke den kliniske effekt, som om kroppens naturlige GIP altid er et vægttabshormon [17,18].
Adaptiv termogenese og metabolisk tilpasning ved vægttab
Når kropsvægten mindskes, falder energiforbruget af to grunde. Den første er mekanisk og forventelig: en mindre krop kræver mindre energi i hvile og under bevægelse. Den anden er metabolisk tilpasning: energiforbruget kan falde mere, end ændringen i fedtmasse og fedtfri masse forudsiger [1,19].
Metabolisk tilpasning kan omfatte:
- nedsat hvilestofskifte
- lavere sympatikusaktivitet
- lavere koncentration af biologisk aktivt trijodthyronin
- øget parasympatisk aktivitet
- forbedret muskeleffektivitet ved arbejde med lav intensitet
- nedsat spontan fysisk aktivitet hos nogle
- lavere omkostning ved at udføre den samme hverdagsbevægelse
- ændret aktivitet i brunt og beige fedtvæv
I klassiske studier af personer, der har fastholdt et vægttab på mindst 10 procent, har det samlede energiforbrug været lavere end forventet ud fra den nye kropssammensætning. Estimaterne varierer mellem studier og individer. Ældre kontrollerede data har rapporteret en forskel på omtrent 300 til 400 kcal pr. dag sammenlignet med personer med samme vægt og kropssammensætning, som aldrig har haft en højere vægt [19]. Den præcise størrelse og varighed er omdiskuteret og påvirkes af målemetode, vægtstabilitet, fysisk aktivitet og af, hvordan det forventede energiforbrug beregnes.
Adaptiv termogenese er ikke alene ansvarlig for vægtgenvinding. Øget appetit, større opmærksomhed på mad, nedsat mæthed og hormonelle forandringer kan være mindst lige så vigtige. Efter vægttab ses ofte lavere leptin og andre anorexigene signaler samt højere ghrelin. Maden får samtidig en højere belønningsværdi [20].
Fedme kan desuden medføre vævsforandringer, der ikke umiddelbart normaliseres ved vægttab. Inflammation og fibrose i hvidt fedtvæv, nedsat adrenerg lipolyse, ændret mitokondriefunktion i skeletmuskulaturen samt forstyrret leptin-, insulin- og dopaminsignalering kan gøre et fortsat vægttab vanskeligere [21].
Den kliniske konsekvens er, at vægtgenvinding ikke skal tolkes som manglende karakterstyrke. Personen forsøger at opretholde en adfærd, der modvirkes af sult, et lavere energibehov og et stort fødevareudbud. Langvarig behandling er derfor biologisk rimelig på samme måde som ved andre kroniske sygdomme [22].
Set point-hypotesen og den forsvarede vægt
Udtrykket set point beskriver idéen om, at hjernen forsvarer et bestemt niveau af kropsfedt eller kropsvægt via feedback fra blandt andet leptin, insulin og næringsstofsignaler. Hvis vægten falder under dette niveau, øges appetitten, og energiforbruget mindskes. Hvis vægten stiger, ville de modsatte ændringer indtræde.
Der er tydelig evidens for et biologisk forsvar mod vægttab, men ingen konsensus om, at mennesket har ét enkelt præcist og uforanderligt set point. Flere konkurrerende modeller anvendes [23,24].
| Model | Grundidé | Styrke | Begrænsning |
|---|---|---|---|
| Set point | En central regulator forsvarer et målvægtsniveau | Forklarer hormonel feedback og vægtgenvinding | Forklarer dårligere, hvorfor befolkningens vægt kan stige hurtigt |
| Settling point | Vægten stabiliseres, hvor indtag og forbrug mødes i et givent miljø | Integrerer fødevaremiljø og fysisk aktivitet | Forklarer ikke fuldt ud kraftig sult og metabolisk tilpasning |
| Glidende forsvaret vægt | Det forsvarede niveau kan ændres med miljøet og langvarig vægtøgning | Forener biologiske og miljømæssige faktorer | Den molekylære mekanisme er ikke afklaret |
| Dobbelte interventionspunkter | Kroppen forsvarer sig stærkest mod ekstremt lav eller høj fedtmasse, men mindre inden for et mellemområde | Kan forklare individuel variation og asymmetri | Er vanskelig at teste direkte hos mennesker |
Det er derfor bedre at tale om et forsvaret vægtniveau eller et forsvaret vægtinterval end om et præcist antal kilogram. Forsvaret er desuden asymmetrisk. Modreaktionen mod vægttab er ofte kraftig og langvarig, mens forsvaret mod langsom vægtøgning i et obesogent miljø forekommer svagere [19,23].
Forsvarer kroppen altid den højeste opnåede vægt?
Påstanden om, at kroppen altid forsvarer sin højeste opnåede vægt, er for kategorisk. Mange oplever, at det efter vægttab bliver biologisk lettere at vende tilbage til en vægt, der længe har været højere, men den højeste registrerede vægt er ikke nødvendigvis et permanent eller præcist set point. Væskeudsving, graviditet, lægemidler og kortvarig overspisning etablerer ikke automatisk et nyt forsvaret niveau.
Der findes derimod flere mekanismer, der kan gøre en længere periode med fedme vanskelig at reversere:
- en højere fedtmasse etablerer langvarigt ændret leptin- og insulinsignalering
- adipocytterne bliver større og kan øges i antal
- adipocytter forsvinder ikke hurtigt ved vægttab, men skrumper primært
- nervekredsløb for madbelønning og vaner kan bestå
- fibrose og inflammation i fedtvævet kan persistere
- lavere vægt giver relativ leptinmangel og øget sult
- tidligere miljøsignaler og indlært adfærd består
Den tidligere højere vægt kan derfor fungere som et stærkt biologisk og adfærdsmæssigt tiltrækningspunkt uden at være en uforanderlig termostatværdi. Lægemidler og metabolisk kirurgi kan ændre de signaler, der opretholder dette tiltrækningspunkt. At appetitten vender tilbage og vægten stiger, når en effektiv behandling ophører, er da forventeligt og betyder ikke nødvendigvis, at behandlingen er mislykket.
Obesogent miljø og adfærdsmæssige faktorer
Den hurtige stigning i forekomsten af fedme kan ikke forklares med genetiske ændringer over blot nogle få generationer. Den opstår, når biologisk sårbare individer eksponeres for et miljø, hvor energi er billig, koncentreret, let tilgængelig og kraftigt markedsført, mens fysisk anstrengelse er blevet mindre nødvendig.
Vigtige miljøfaktorer er:
- stor tilgængelighed af energitæt og smagsintens mad
- store portionsstørrelser
- kalorier i drikkevarer
- madservering i en stor del af døgnet
- reklamer og gentagne visuelle madsignaler
- automatiseret arbejde og motoriseret transport
- sociale normer, der fremmer hyppig spisning
- uregelmæssige arbejdstider og natarbejde
- ringe adgang til prisvenlig, mættende og minimalt forarbejdet mad
- lægemidler, der kan øge appetitten eller sænke energiforbruget
Ultraforarbejdede fødevarer
I et kontrolleret, randomiseret overkrydsningsstudie fik 20 voksne lov at spise så meget, de ønskede, af enten en ultraforarbejdet eller en minimalt forarbejdet kost i to uger hver. De serverede menuer var blandt andet matchet med hensyn til energi, makronæringsstoffer, sukker, natrium og fibre. Under den ultraforarbejdede kost spiste deltagerne i gennemsnit 508 kcal mere pr. dag, tog 0,9 kg på i vægt og spiste hurtigere. Under den minimalt forarbejdede kost tabte de 0,9 kg [25].
Studiet var lille og kortvarigt og blev gennemført på en metabolisk sengeafdeling, men det giver eksperimentel støtte for, at madens fysiske struktur og forarbejdning kan påvirke det spontane energiindtag uafhængigt af simple næringsdeklarationer. Mulige mekanismer er højere spisehastighed, højere effektiv energitæthed, blødere konsistens, svagere orosensorisk eksponering og kombinationer af fedt og hurtigt tilgængelige kulhydrater.
Deltagerne spiste næsten nøjagtig lige meget protein i begge kostperioder, men mere fedt og kulhydrat under den ultraforarbejdede kost. Dette er foreneligt med protein leverage-hypotesen, ifølge hvilken mennesker delvist spiser, indtil et biologisk proteinmål er nået. Hvis kosten indeholder en lav andel protein, kan det samlede energiindtag derfor stige. En analyse af 38 kontrollerede forsøg fandt en omvendt sammenhæng mellem kostens proteinandel og det spontane energiindtag, uafhængigt af om proteinet blev fortyndet med fedt eller kulhydrat [26]. Hypotesen forklarer dog ikke alene al overindtagelse.
Adfærd formes af biologien
Madvalg foregår ikke i et biologisk vakuum. Sult øger opmærksomheden på mad og mindsker værdien af fremtidige helbredsgevinster sammenlignet med umiddelbar belønning. Søvnmangel og stress svækker den eksekutive kontrol. Økonomiske begrænsninger gør billig, holdbar og færdiglavet mad mere attraktiv. Vaner mindsker den kognitive anstrengelse, som hver enkelt beslutning kræver.
Det er derfor misvisende at stille biologiske og adfærdsmæssige årsager op over for hinanden. Adfærd er den vej, hvorigennem mange genetiske, hormonelle, sociale og kommercielle faktorer virker.
Hverdagsbevægelsen er samtidig mindsket som følge af motoriseret transport, skærme og automatisering. Forskelle i uplanlagt fysisk aktivitet kan give betydelige forskelle i det daglige energiforbrug. At øge gang, cykling, stående stilling og tilbagevendende bevægelsespauser kan derfor være vigtigt, også selvom de enkelte bevægelser ikke opleves som træning [27].
Søvn, stress og døgnrytme
Søvnmangel
Utilstrækkelig søvn påvirker appetit, belønningssystem, glukosemetabolisme og evnen til at være fysisk aktiv. Eksperimentel søvnrestriktion kan øge sult, trang til energitæt mad og spisning sent på døgnet. Effekterne på enkelte hormoner som leptin og ghrelin varierer mellem studier, men den samlede effekt har tendens til at fremme et højere energiindtag [28].
Søvnmangel giver også flere vågne timer, hvor der kan indtages mad. Træthed kan mindske den spontane aktivitet og gøre umiddelbar belønning mere attraktiv. Fedme kan omvendt forringe søvnen gennem eksempelvis obstruktiv søvnapnø, smerter og refluks, hvilket skaber en tovejs sammenhæng.
I en metaanalyse af prospektive kohortestudier var kort søvn associeret med en lille, men statistisk sikker stigning i risikoen for abdominal fedme, relativ risiko 1,08 med 95 procents konfidensinterval 1,04 til 1,12. Sammenhængen beviser ikke, at søvnmangel alene forårsager fedme, men understøtter, at søvn indgår i risikobilledet [29].
Døgnrytme
Det centrale døgnur i nucleus suprachiasmaticus koordinerer perifere ure i lever, pancreas, fedtvæv, muskulatur og tarm. Lys er den vigtigste tidsgiver for hjernens ur, mens måltidstidspunkter har stor betydning for de perifere organer.
Cirkadisk forskydning opstår, når vågenhed og fødeindtag finder sted på et biologisk tidspunkt, hvor kroppen er indstillet på søvn og faste. Natarbejde, uregelmæssige sovetider, sene måltider og store forskelle mellem arbejdsdage og fridage kan bidrage. Konsekvenserne kan omfatte nedsat glukosetolerance, ændret appetit, lavere diætinduceret termogenese på visse tidspunkter og øget energiindtag sent på døgnet [28].
Det betyder ikke, at alle skal følge identiske måltidstidspunkter. Kronotype, arbejde og social situation varierer. Regelmæssighed og tilstrækkelig søvn er sandsynligvis vigtigere end et universelt klokkeslæt for dagens sidste måltid.
Stress og kortisol
Akut stress kan nedsætte appetitten hos nogle og øge den hos andre. Kronisk stress er oftere forbundet med overspisning, emotionel spisning, søvnmangel og nedsat fysisk aktivitet. Aktivering af hypothalamus-hypofyse-binyre-aksen og kortisol kan fremme visceral fedtaflejring, især i kombination med hyperinsulinæmi og energitæt kost [30].
Stress ændrer også belønningsbearbejdningen og den eksekutive kontrol. Mad med højt belønningspotentiale kan bruges til kortvarig regulering af ubehagelige følelser. Effekten er reel, selvom den forbigående lindring på længere sigt kan forstærke vanen.
Vægtstigma er i sig selv en stressfaktor. En systematisk oversigt fandt sammenhæng mellem vægtstigma og blandt andet depression, angst, forstyrret spiseadfærd, utilfredshed med kroppen, højere kortisol og inflammationsmarkører [31]. Stigmatisering forbedrer derfor hverken motivationen eller den metaboliske sundhed og bør aktivt modvirkes i sundhedsvæsenet.
Tarmmikrobiomet
Tarmmikrobiomet kan påvirke energiudnyttelse, galdesyreomsætning, tarmslimhindens integritet, kortkædede fedtsyrer, inflammation og signalering mellem tarm og hjerne. Dyreforsøg giver stærk støtte for, at mikrobiotaen kan påvirke adipositas, men hos mennesker er årsagssammenhængene vanskeligere at fastslå. Kost, lægemidler, geografi og kropsvægt påvirker selve mikrobiomet, hvilket gør omvendt kausalitet sandsynlig.
En systematisk oversigt over 47 vægttabsstudier med 1 916 deltagere fandt, at vægttab var associeret med øget mikrobiel alfadiversitet og nedsat tarmpermeabilitet. Resultaterne var heterogene og siger ikke noget om, hvorvidt mikrobiomændringerne forårsagede eller fulgte efter vægttabet [32].
Der er derfor ikke belæg for at beskrive et enkelt mikrobiommønster som årsagen til almindelig fedme. Mikrobiombaserede behandlinger er ikke etablerede som generel fedmebehandling. En Cochrane-oversigt over børn og unge fandt meget lav evidenssikkerhed for præbiotika, probiotika, synbiotika, kortkædede fedtsyrer og fækal mikrobiotatransplantation, med lille eller ingen sikker effekt på de fleste vægtudfald [33].
Klinisk betydning
Energibalancens fysiologi giver flere praktiske konklusioner:
Fedme er ikke ensbetydende med manglende viljestyrke. Hjernen regulerer sult, belønning og energiforbrug via systemer, der i vid udstrækning ligger uden for bevidst kontrol.
Et energioverskud er nødvendigt for vægtøgning, men forklarer ikke, hvorfor overskuddet opstår. Genetik, appetit, fødevaremiljø, lægemidler, søvn, stress, økonomi og fysiske omgivelser påvirker energibalancen.
Kroppen forsvarer sig mod vægttab gennem både øget appetit og lavere energiforbrug. Appetitstigningen kan være den stærkeste modreaktion.
Den højeste opnåede vægt er ikke et uforanderligt set point. En langvarigt højere vægt kan derimod blive biologisk og adfærdsmæssigt forsvaret gennem flere samvirkende mekanismer.
Vægtplateau er en forventelig følge af den dynamiske energibalance. Det betyder ikke automatisk, at personen er holdt op med at følge behandlingen.
Vægtgenvinding efter ophør af farmakologisk eller kirurgisk påvirkning er biologisk forståelig. Fedme kræver ofte langvarig behandling og opfølgning.
Fysisk aktivitet har stor betydning for kardiometabolisk sundhed, funktion, muskelmasse og vægtstabilitet, også når det isolerede vægttab er begrænset.
Madens struktur, energitæthed og spisehastighed kan være lige så vigtige for det spontane energiindtag som den procentvise fordeling mellem fedt og kulhydrat.
Søvn, stress og vægtstigma er klinisk relevante dele af fedmebehandlingen, ikke perifere livsstilsspørgsmål.
Biologiske, psykologiske og sociale faktorer bør vurderes samlet. En behandling, der alene opfordrer patienten til at spise mindre uden at adressere sult, omgivelser og tilbagefaldsbiologi, er sædvanligvis utilstrækkelig.
Kilder
- Hall KD, Guo J. Obesity Energetics: Body Weight Regulation and the Effects of Diet Composition. Gastroenterology 2017. PMID: 28193517
- Lustig RH et al. Obesity I: Overview and Molecular and Biochemical Mechanisms. Biochemical Pharmacology 2022. PMID: 35393120
- Goossens GH. The Metabolic Phenotype in Obesity: Fat Mass, Body Fat Distribution, and Adipose Tissue Function. Obesity Facts 2017. PMID: 28564650
- Bouchard C. Genetics of Obesity: What We Have Learned Over Decades of Research. Obesity 2021. PMID: 33899337
- Wu Q et al. Alpha-Melanocyte-Stimulating Hormone-Mediated Appetite Regulation in the Central Nervous System. Neuroendocrinology 2023. PMID: 37094550
- Swan P et al. Harnessing the melanocortin system in the control of food intake and glucose homeostasis. Peptides 2024. PMID: 38834138
- Collet TH, Schwitzgebel V. Exploring the therapeutic potential of precision medicine in rare genetic obesity disorders: a scientific perspective. Frontiers in Nutrition 2024. PMID: 39777073
- Berthoud HR, Münzberg H, Morrison CD. Blaming the Brain for Obesity: Integration of Hedonic and Homeostatic Mechanisms. Gastroenterology 2017. PMID: 28192106
- Stuber GD, Schwitzgebel VM, Lüscher C. The neurobiology of overeating. Neuron 2025. PMID: 40185087
- Campos A, Port JD, Acosta A. Integrative Hedonic and Homeostatic Food Intake Regulation by the Central Nervous System: Insights from Neuroimaging. Brain Sciences 2022. PMID: 35447963
- Obradovic M et al. Leptin and Obesity: Role and Clinical Implication. Frontiers in Endocrinology 2021. PMID: 34084149
- Izquierdo AG et al. Leptin, Obesity, and Leptin Resistance: Where Are We 25 Years Later? Nutrients 2019. PMID: 31717265
- Skoracka K et al. The role of leptin and ghrelin in the regulation of appetite in obesity. Peptides 2025. PMID: 39983918
- Smith KR, Moran TH. Gastrointestinal Peptides in Eating-Related Disorders. Physiology & Behavior 2021. PMID: 33989649
- Clarke GS, Page AJ, Eldeghaidy S. The gut-brain axis in appetite, satiety, food intake, and eating behavior: Insights from animal models and human studies. Pharmacology Research & Perspectives 2024. PMID: 39417406
- Ramasamy I. Physiological Appetite Regulation and Bariatric Surgery. Journal of Clinical Medicine 2024. PMID: 38546831
- Samms RJ, Kusminski CM. A Mechanistic Rationale for Incretin-Based Therapeutics in the Management of Obesity. Annual Review of Physiology 2025. PMID: 39546586
- James-Okoro PP et al. The role of GIPR in food intake control. Frontiers in Endocrinology 2025. PMID: 40166681
- Rosenbaum M, Leibel RL. Adaptive thermogenesis in humans. International Journal of Obesity 2010. PMID: 20935667
- Müller MJ, Enderle J, Bosy-Westphal A. Changes in Energy Expenditure with Weight Gain and Weight Loss in Humans. Current Obesity Reports 2016. PMID: 27739007
- Della Guardia L, Shin AC. Obesity-induced tissue alterations resist weight loss: A mechanistic review. Diabetes, Obesity and Metabolism 2024. PMID: 38720199
- Busetto L et al. Mechanisms of weight regain. European Journal of Internal Medicine 2021. PMID: 33461826
- Speakman JR et al. Set points, settling points and some alternative models: theoretical options to understand how genes and environments combine to regulate body adiposity. Disease Models & Mechanisms 2011. PMID: 22065844
- Müller MJ et al. Recent advances in understanding body weight homeostasis in humans. F1000Research 2018. PMID: 30026913
- Hall KD et al. Ultra-Processed Diets Cause Excess Calorie Intake and Weight Gain: An Inpatient Randomized Controlled Trial of Ad Libitum Food Intake. Cell Metabolism 2019. PMID: 31105044
- Gosby AK et al. Protein leverage and energy intake. Obesity Reviews 2014. PMID: 24588967
- Bonilla DA et al. Insights into Non-Exercise Physical Activity on Control of Body Mass: A Review with Practical Recommendations. Journal of Functional Morphology and Kinesiology 2023. PMID: 37092376
- Chaput JP et al. The role of insufficient sleep and circadian misalignment in obesity. Nature Reviews Endocrinology 2023. PMID: 36280789
- Kohanmoo A et al. Short sleep duration is associated with higher risk of central obesity in adults: A systematic review and meta-analysis of prospective cohort studies. Obesity Science & Practice 2024. PMID: 38835720
- Tomiyama AJ. Stress and Obesity. Annual Review of Psychology 2019. PMID: 29927688
- Wu YK, Berry DC. Impact of weight stigma on physiological and psychological health outcomes for overweight and obese adults: A systematic review. Journal of Advanced Nursing 2018. PMID: 29171076
- Koutoukidis DA et al. The association of weight loss with changes in the gut microbiota diversity, composition, and intestinal permeability: a systematic review and meta-analysis. Gut Microbes 2022. PMID: 35040746
- Fahim SM et al. Gut microbiome-based interventions for the management of obesity in children and adolescents aged up to 19 years. Cochrane Database of Systematic Reviews 2025. PMID: 40637175