Sammenfatning
Fabrys sygdom er en X-bundet lysosomal oplagringssygdom forårsaget af patogene varianter i GLA, med mangel på alfa-galaktosidase A og ophobning af især globotriaosylceramid (Gb3) og globotriaosylsfingosin (lyso-Gb3). Klassisk sygdom debuterer ofte i barndommen med akroparæstesier, smertekriser, svedforstyrrelser, varmeintolerance, gastrointestinale symptomer, angiokeratomer og cornea verticillata. Senere udvikles nyresygdom, hypertrofisk kardiomyopati, arytmier og cerebrovaskulære komplikationer. Sendebuterende former kan overvejende manifestere sig som uforklaret venstreventrikelhypertrofi eller nyresygdom [1].
Diagnostikken er kønsspecifik. Hos mænd er udtalt nedsat alfa-galaktosidase A-aktivitet et stærkt diagnostisk fund, men GLA-analyse skal udføres med henblik på genetisk bekræftelse og valg af behandling. Hos kvinder kan enzymaktiviteten være normal, hvorfor diagnosen kræver påvist patogen eller sandsynligt patogen GLA-variant. Lyso-Gb3 understøtter fænotypevurdering og opfølgning, men kan være normalt, særligt hos kvinder, og må ikke alene bekræfte eller udelukke sygdommen. En variant af usikker betydning er ikke ensbetydende med Fabrys sygdom [1,2].
Alle nydiagnosticerede patienter skal gennemgå systematisk kortlægning af nyrer, hjerte, nervesystem, hørelse, øjne, hud, gastrointestinale symptomer og livskvalitet. Kaskadetestning af slægtninge er central. Sygdomsspecifik behandling gives som intravenøs enzymerstatningsbehandling eller, ved en behandlingsmodtagelig GLA-variant, peroralt migalastat. Behandlingen har størst mulighed for at bevare organfunktionen, når den startes før fremskreden glomerulosklerose eller myokardiefibrose. Kvinder skal vurderes som potentielt syge patienter og ikke som symptomfrie anlægsbærere [2,3].
Baggrund og epidemiologi
Fabrys sygdom hører til sfingolipidoserne. Historiske estimater, overvejende baseret på klassisk sygdom, angiver en forekomst på omkring 1 pr. 40 000 til 117 000 personer. Neonatal screening giver betydeligt højere tal, undertiden omkring 1 pr. 3 100, da den også identificerer sendebuterende varianter og varianter, hvis kliniske betydning er usikker [2].
Sygdommen nedarves X-bundet. En mand med en patogen GLA-variant overfører varianten til alle sine døtre, men ikke til sine sønner. En kvinde med en heterozygot variant har 50 procents sandsynlighed for at overføre den ved hver graviditet. Kvinder kan have alt fra ingen kliniske manifestationer til lige så svær sygdom som mænd med klassisk fænotype, delvis afhængigt af X-kromosominaktivering [3].
To overordnede fænotyper skelnes sædvanligvis:
- Klassisk Fabrys sygdom: meget lav eller ikke-målbar enzymaktivitet hos mænd, tidlig debut og gradvist multiorganinvolvering.
- Sendebuterende Fabrys sygdom: resterende enzymaktivitet, senere debut og undertiden overvejende hjerte- eller nyreinvolvering.
Inddelingen er klinisk anvendelig, men ikke absolut. Samme variant kan give varierende sværhedsgrad inden for en familie, især hos kvinder. Fænotypen må derfor vurderes ud fra genotype, køn, alder, familieanamnese, lyso-Gb3 og dokumenteret organpåvirkning.
Fabrys sygdom påvirker livskvaliteten gennem smerter, nedsat fysisk formåen, gastrointestinale symptomer, depression, angst samt fravær fra skole og arbejde. En systematisk oversigt fandt gennemgående dårligere livskvalitet end i sammenligningspopulationer, særligt hvad angår kropslige smerter, fysisk funktion og selvvurderet helbred. Byrden øgedes med nyre-, hjerte- og cerebrovaskulære komplikationer [4].
Patofysiologi
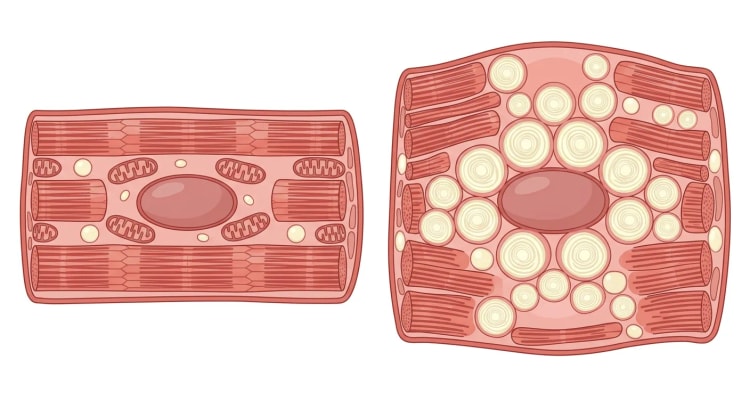
GLA koder for det lysosomale enzym alfa-galaktosidase A. Enzymmangel nedsætter nedbrydningen af neutrale glykosfingolipider og fører til intracellulær ophobning af Gb3 og det mere opløselige derivat lyso-Gb3. Oplagringen forekommer bl.a. i podocytter, tubulusceller, kardiomyocytter, ledningssystemet, vaskulære celler og perifere nervefibre.
Organskaden skyldes ikke udelukkende mekanisk oplagring. Sekundære processer omfatter inflammation, oxidativt stress, endotel- og mikrovaskulær dysfunktion samt prohypertrofisk og profibrotisk signalering. Når glomerulosklerose, tubulointerstitiel fibrose eller erstatningsfibrose i myokardiet først er opstået, kan reduceret substratoplagring ikke forventes at genoprette normalt væv. Dette er hovedårsagen til, at man tilstræber tidlig diagnose og behandling [1,2].
Klinisk billede
Tidlige manifestationer
Ved klassisk sygdom begynder symptomerne ofte i skolealderen eller teenageårene. Tidlige fund er:
- Brændende smerter og paræstesier i hænder og fødder.
- Fabrykriser med svære distale eller generaliserede smerter, ofte udløst af feber, fysisk anstrengelse, stress eller temperaturskift.
- Hypohidrose eller anhidrose, undertiden hyperhidrose.
- Varme- og kuldeintolerance.
- Recidiverende mavesmerter, diarré, obstipation, oppustethed, kvalme eller tidlig mæthed.
- Angiokeratomer, ofte på den nedre del af truncus, i lysken og genitalregionen.
- Cornea verticillata, sædvanligvis uden synsnedsættelse.
- Tinnitus, høretab eller svimmelhed.
- Træthed og nedsat fysisk udholdenhed.
Tyndfiberneuropati er typisk. Neurologisk undersøgelse og rutinemæssig neurografi kan være normale, da tynde umyeliniserede og tyndt myeliniserede fibre ikke vurderes godt med konventionel neurografi [5].
Cornea verticillata er en stærk klinisk støtte for klassisk Fabrys sygdom, men er ikke specifik. Lignende hornhindeforandringer kan forårsages af eksempelvis amiodaron eller klorokin.
Nyremanifestationer
Gb3-oplagring kan påvises i nyrevæv allerede før klinisk målbar nyresygdom. Forløbet omfatter ofte:
- Podocytoplagring og podocytskade.
- Undertiden glomerulær hyperfiltration.
- Albuminuri og senere proteinuri.
- Gradvist faldende eGFR.
- Kronisk nyresvigt og hos ubehandlede mænd med klassisk sygdom undertiden terminal nyresvigt i midaldrende alder.
Hæmaturi er ikke typisk og bør give anledning til udredning for anden eller samtidig nyresygdom. Udtalt proteinuri kan skyldes Fabrynefropati, men skal også vække mistanke om eksempelvis diabetisk nefropati, IgA-nefropati eller anden glomerulær sygdom.
Hjertemanifestationer
Hjertepåvirkning er en dominerende årsag til morbiditet og mortalitet. Hyppige manifestationer er:
- Koncentrisk venstreventrikelhypertrofi.
- Diastolisk dysfunktion og hjertesvigt med bevaret ejektionsfraktion.
- Angina, undertiden på grund af mikrovaskulær dysfunktion trods normale epikardielle koronararterier.
- Sinusbradykardi og kronotrop inkompetence.
- Kort PR-interval tidligt i forløbet.
- AV-blok, grenblok og anden ledningssygdom.
- Atrieflimren eller atrieflagren.
- Ikke-vedvarende eller vedvarende ventrikulær takykardi.
- Myokardiefibrose og risiko for pludselig hjertedød.
- Klapfortykkelse og sædvanligvis let mitral- eller aortainsufficiens.
Hypertrofien er oftest koncentrisk, men kan være septal, apikal eller obstruktiv. Systolisk dysfunktion er sædvanligvis en sen manifestation [6].
Cerebrovaskulære og neuropsykiatriske manifestationer
TIA og iskæmisk apopleksi kan forekomme i en yngre alder end forventet. Mekanismerne er sandsynligvis flere, bl.a. småkarssygdom, vaskulopati, kardiel emboli ved atriel arytmi samt bidrag fra traditionelle risikofaktorer. Cerebral MR kan vise forandringer i den hvide substans, lakunære infarkter eller ældre kortikale infarkter. Sådanne forandringer er ikke specifikke for Fabrys sygdom.
Depression, angst og psykosocial belastning er hyppige og bør efterspørges aktivt. De kan være knyttet til såvel den biologiske sygdom som kroniske smerter og den arvelige diagnoses konsekvenser for familien [4].
Kvinder
Kvinder er ikke blot anlægsbærere. En kvinde kan udvikle neuropatiske smerter, nyresygdom, apopleksi, arytmi og fremskreden kardiomyopati trods normal alfa-galaktosidase A-aktivitet. Myokardiefibrose kan desuden opstå, før tydelig venstreventrikelhypertrofi har udviklet sig. Organbaseret vurdering og regelmæssig opfølgning er derfor nødvendig også ved lette eller manglende symptomer [7].
Udredning og diagnostik
Hvornår skal man mistænke Fabrys sygdom?
Diagnosen bør overvejes i følgende situationer:
| Klinisk situation | Fund, der styrker mistanken |
|---|---|
| Tyndfiberneuropati eller recidiverende akrale smerter | Debut i barndommen, varmeintolerance, svedforstyrrelse, gastrointestinale symptomer |
| Uforklaret venstreventrikelhypertrofi | Kort PR-interval, bradykardi, nyrepåvirkning, lavt native T1 ved hjerte-MR |
| Albuminuri, proteinuri eller nyresvigt uden sikker forklaring | Familieanamnese, angiokeratomer, neuropatiske smerter, cornea verticillata |
| TIA eller apopleksi i ung alder | Samtidig hjerte- eller nyrepåvirkning, høreproblemer, Fabrytypiske symptomer |
| Kendt Fabrys sygdom i slægten | X-bundet arvegang |
| Kombination af hjerte-, nyre- og neurologiske fund | Selv lette fund i flere organsystemer er betydningsfulde |
Målrettet screening af patienter med uforklaret venstreventrikelhypertrofi, nyresvigt, albuminuri eller tidlig apopleksi har højere diagnostisk udbytte end uspecifik befolkningsscreening [8].
Biokemisk og genetisk diagnostik
Mænd
Bestem alfa-galaktosidase A-aktivitet i tørret blod, plasma eller leukocytter. En afvigende screeningsprøve i tørret blod skal verificeres med en robust enzymanalyse, sædvanligvis i leukocytter, da prøvehåndtering og transport kan give falsk lave værdier.
Mænd med klassisk sygdom har ofte mindre end 1 til 5 procent af normal aktivitet. Ved sendebuterende sygdom kan aktiviteten være højere. GLA-sekventering skal udføres, også når enzymmangel er påvist, dels for at bekræfte diagnosen, dels med henblik på familieudredning og vurdering af, om varianten er behandlingsmodtagelig for migalastat [1,2].
Kvinder
Normal enzymaktivitet udelukker ikke sygdommen. Ved klinisk mistanke eller kendt familievariant skal der udføres genetisk analyse direkte. Påvist patogen eller sandsynligt patogen heterozygot GLA-variant fastslår diagnosen. Enzymaktivitet og lyso-Gb3 kan supplere fænotypevurderingen, men er ikke tilstrækkelige til at udelukke sygdom [1,7].
Lyso-Gb3
Plasma-lyso-Gb3 er sædvanligvis kraftigt forhøjet hos mænd med klassisk sygdom og mere moderat forhøjet ved sendebuterende sygdom og hos kvinder. Det kan anvendes til at:
- Understøtte diagnostikken.
- Bidrage til klassifikation af klassisk henholdsvis sendebuterende fænotype.
- Understøtte vurderingen af en ny eller uafklaret variant.
- Følge biokemisk behandlingsrespons.
Lyso-Gb3 er ikke et selvstændigt mål for organfunktion. En normal værdi udelukker ikke Fabrys sygdom, og et fald under behandling garanterer ikke, at nyre- eller hjertesygdom stabiliseres. Organrelaterede udfald må følges direkte med eGFR, albuminuri, hjertebilleddiagnostik og rytmeovervågning [9].
Tolkning af genetiske varianter
En GLA-variant skal klassificeres som patogen, sandsynligt patogen, variant af usikker betydning, sandsynligt benign eller benign. En variant af usikker betydning skal ikke alene føre til diagnose eller livslang sygdomsspecifik behandling.
Ved uafklaret variant bør følgende vægtes samlet:
- Variantens frekvens i referencepopulationer.
- Tidligere rapporteret fænotype.
- Segregation med sygdom i familien.
- Enzymaktivitet hos mænd.
- Plasma-lyso-Gb3.
- Typiske kliniske fund.
- Objektiv nyre- eller hjertepåvirkning.
- Histologi, når diagnosen ikke kan afgøres på anden vis.
Vurderingen bør foretages på et center med erfaring i Fabrys sygdom og klinisk genetik.
Baselineudredning efter diagnose
| Område | Anbefalet vurdering |
|---|---|
| Generelt | Anamnese, stamtræ over tre generationer, blodtryk, højde, vægt, rygning og kardiovaskulære risikofaktorer |
| Nyrer | Kreatinin, eGFR, urin-albumin/kreatinin, urin-protein/kreatinin, urinstiks og sediment |
| Hjerte | 12-afledningers EKG, ekkokardiografi, højsensitivt troponin og NT-proBNP |
| Rytme | Mindst 24 til 48 timers Holter-EKG hos voksne, tidligere ved symptomer eller EKG-afvigelse |
| Hjertebilleddiagnostik | Hjerte-MR med vægtykkelse, venstre ventrikels masse, native T1 og sen gadoliniumopladning, når det er gennemførligt |
| Neurologi | Neurologisk undersøgelse, smerteanamnese, tidligere TIA eller apopleksi; cerebral MR ved neurologiske symptomer og sædvanligvis som baselineundersøgelse hos voksne |
| Øjne | Spaltelampeundersøgelse |
| Hørelse | Audiometri, særligt ved tinnitus, svimmelhed eller høretab |
| Hud | Inspektion for angiokeratomer |
| Gastrointestinalt | Symptomkortlægning, ernæringstilstand og vækst hos børn |
| Psykosocialt | Livskvalitet, skole- eller arbejdsevne, depression og angst |
Hjertebilleddiagnostik
Ekkokardiografi er førstevalgsmetode til vurdering af vægtykkelse, venstre ventrikels masse, diastolisk funktion, klapper og udløbsobstruktion. Global longitudinel strain kan afsløre subklinisk dysfunktion, men er ikke diagnostisk i sig selv.
Hjerte-MR giver mere sikker kvantificering af hypertrofi og vævskarakterisering. Typiske, men ikke patognomoniske fund er:
- Lavt native T1, foreneligt med intracellulær sfingolipidoplagring.
- Midtmyokardiel sen gadoliniumopladning, ofte basalt inferolateralt.
- Forhøjet T2 i inflammerede eller fibrotiske områder.
- Normalt ekstracellulært volumen tidligt og øget volumen ved fremskreden fibrose.
Hos kvinder kan sen gadoliniumopladning gå forud for hypertrofi. Udbredt fibrose er prognostisk ugunstig og forbundet med arytmier og dårligere mulighed for strukturel bedring ved sygdomsspecifik behandling [10,11].
Nyrebiopsi
Nyrebiopsi er ikke nødvendig ved typisk klinik, tydelig enzymmangel hos en mand og en kendt patogen GLA-variant. Den bør overvejes, når:
- En variant af usikker betydning er påvist.
- Årsagen til nyresygdommen er usikker.
- Udtalt proteinuri eller hæmaturi taler for samtidig glomerulær sygdom.
- Nyrefunktionen forværres uventet hurtigt.
- Tidlig behandling af et asymptomatisk barn drøftes, og øvrige markører er utilstrækkelige.
Elektronmikroskopi kan vise lamellære inklusioner, såkaldte zebralegemer. Lignende fosfolipidinklusioner kan dog forårsages af lægemidler, eksempelvis amiodaron og hydroxyklorokin. Histologien må derfor tolkes sammen med medicinanamnese, enzymaktivitet og genetik [2].
Diagnostisk algoritme
flowchart TD
A["Klinisk mistanke eller<br>kendt Fabryvariant i familien"] --> B["Fastslå biologisk køn<br>og tag GLA-analyse"]
B -->|"Mand"| C["Mål alfa-galaktosidase A<br>og plasma-lyso-Gb3"]
B -->|"Kvinde"| D["Genetisk analyse er afgørende,<br>enzymprøve kan supplere"]
C --> E["Patogen GLA-variant og<br>nedsat enzymaktivitet"]
D --> F["Patogen eller sandsynligt<br>patogen GLA-variant"]
E --> G["Diagnose bekræftet"]
F --> G
C --> H["Uafklaret variant eller<br>diskrepante fund"]
D --> H
H --> I["Ekspertvurdering, familiesegregation,<br>lyso-Gb3 og organudredning"]
I --> J["Ved fortsat uklarhed:<br>overvej vævsbiopsi"]
G --> K["Kortlæg nyrer, hjerte,<br>nervesystem og øvrige organer"]
K --> L["Kaskadetest slægtninge<br>og vurder behandling"]
Familieudredning
Efter et indekstilfælde bør der udarbejdes et stamtræ over mindst tre generationer. Hvis familievarianten er kendt, anvendes målrettet genetisk analyse hos både mænd og kvinder. Hvis varianten ikke er kendt, kan enzymanalyse anvendes som første test hos mænd, men ikke til at udelukke sygdom hos kvinder. Kaskadetestning identificerer ofte flere afficerede slægtninge og muliggør behandling før fremskreden organskade [1,3].
Genetisk rådgivning skal omfatte arvegang, variabel sygdomsgrad, reproduktive muligheder og psykologiske konsekvenser. Prænatal og præimplantationsgenetisk diagnostik kan være mulig, når familievarianten er kendt.
Differentialdiagnoser
| Manifestation | Vigtige differentialdiagnoser | Adskillende forhold |
|---|---|---|
| Venstreventrikelhypertrofi | Sarkomerrelateret hypertrofisk kardiomyopati, hypertension, aortastenose, transthyretin- eller AL-amyloidose, Danons sygdom | Fabrytypiske ekstrakardielle fund, lavt native T1, inferolateral fibrose, GLA-variant |
| Proteinuri og nyresvigt | Diabetisk nefropati, hypertensiv nefrosklerose, IgA-nefropati, fokal segmental glomerulosklerose (FSGS), Alports syndrom | Enzymaktivitet, genetik, lyso-Gb3 og om nødvendigt nyrebiopsi |
| Tyndfiberneuropati | Diabetes, amyloidose, Sjögrens syndrom, alkohol, B12-mangel, lægemidler og idiopatisk tyndfiberneuropati | Tidlig debut, Fabrykriser, hypohidrose, gastrointestinale symptomer og familieanamnese |
| Angiokeratomer | Solitære angiokeratomer, angiokeratoma corporis diffusum ved andre lysosomale sygdomme | Udbredning og samtidige systemiske manifestationer |
| Cornea verticillata | Amiodaron, klorokin, hydroxyklorokin og andre lægemidler | Medicinanamnese og øvrig Fabryfænotype |
| Tidlig apopleksi | Kardioemboli, dissektion, antifosfolipidsyndrom, vaskulitis, monogen småkarssygdom | Fabrys sygdom skal ikke antages at være årsagen uden fuldstændig apopleksiudredning |
| Zebralegemer i nyrebiopsi | Lægemiddelinduceret fosfolipidose | Genetisk og biokemisk bekræftelse er påkrævet |
Behandling
Overordnede behandlingsprincipper
Behandlingen skal koordineres af et multidisciplinært team med kompetence inden for metaboliske sygdomme, nefrologi, kardiologi, neurologi, klinisk genetik og pædiatri. Målene er at:
- Forebygge eller bremse nyre-, hjerte- og cerebrovaskulær sygdom.
- Reducere smerter og gastrointestinale symptomer.
- Bevare fysisk funktion og livskvalitet.
- Behandle etablerede organkomplikationer i henhold til gængse retningslinjer.
- Minimere infusionsreaktioner, antistofdannelse og behandlingsbyrde.
Tidlige tegn som persisterende albuminuri, patologisk nyrehistologi, afvigende hjerte-MR, tidlig hypertrofi, troponinstigning, neuropatiske smerter eller betydende gastrointestinal neuropati kan begrunde sygdomsspecifik behandling, inden fremskreden organdysfunktion er opstået [12].
Indikation for sygdomsspecifik behandling
Sygdomsspecifik behandling bør normalt tilbydes:
- Mænd med klassisk Fabrys sygdom, også inden klinisk fremskreden organskade har udviklet sig.
- Mænd og kvinder med dokumenteret Fabryrelateret nyre-, hjerte- eller cerebrovaskulær påvirkning.
- Patienter med betydende Fabryrelaterede neuropatiske smerter eller gastrointestinale symptomer.
- Patienter med sendebuterende fænotype, når tidlig organpåvirkning kan tilskrives Fabrys sygdom.
- Børn med symptomer, patologisk albuminuri, hjertepåvirkning eller anden objektiv organpåvirkning.
Hos asymptomatiske drenge med klassisk variant kan enzymerstatningsbehandling overvejes fra omkring 7 års alderen. Beslutningen skal individualiseres ud fra variant, enzymaktivitet, lyso-Gb3, familiens sygdomsforløb og behandlingsbyrde. Asymptomatiske piger behandles sædvanligvis først ved tidlige tegn på sygdom, da evidensgrundlaget for generel profylaktisk behandling er svagere [13].
Behandling skal ikke gives alene på grund af en benign variant eller en variant af usikker betydning uden understøttende kliniske, biokemiske eller histologiske fund.
Enzymerstatningsbehandling
Tilgængelige enzympræparater og regulatoriske aldersgrænser varierer mellem lande. Kontrollér altid gældende svensk produktresumé, tilskudsstatus og regional organisering. Internationalt anvendes agalsidase alfa, agalsidase beta og pegunigalsidase alfa. Pegunigalsidase alfa er godkendt i EU til voksne, men svensk tilgængelighed og finansiering kan afvige fra den internationale litteratur.
| Lægemiddel | Dosis | Kommentar |
|---|---|---|
| Agalsidase alfa | 0,2 mg/kg intravenøst hver anden uge | Godkendt fra 7 års alderen i europæisk produktinformation. Infusionstid og eventuel præmedicinering tilpasses efter tolerance |
| Agalsidase beta | 1 mg/kg intravenøst hver anden uge | Godkendt fra 8 års alderen i europæisk produktinformation. Langsom initial infusion, derefter kan tiden afkortes ved god tolerance |
| Pegunigalsidase alfa | 1 mg/kg intravenøst hver anden uge | Til voksne. Initial infusion sædvanligvis mindst 3 timer, kan gradvist afkortes til omkring 90 minutter ved god tolerance |
| Migalastat | 123 mg peroralt hver anden dag | Kun ved behandlingsmodtagelig GLA-variant. Til patienter fra 12 års alderen, der vejer mindst 45 kg, ifølge gældende europæisk information. Ingen mad eller koffein 2 timer før og 2 timer efter dosis. Anbefales ikke ved eGFR under 30 ml/min/1,73 m² |
Randomiserede studier af ældre enzympræparater er små og anvender ofte surrogatmål. En Cochrane-oversigt med ni studier og 351 deltagere fandt reduceret mikrovaskulær Gb3-oplagring og en vis forbedring af smerterelateret livskvalitet, men kunne ikke fastslå sikker effekt på mortalitet eller vise, at agalsidase alfa eller beta var overlegen [14]. Observationelle data taler for lavere hyppighed af nyre-, hjerte- og cerebrovaskulære komplikationer med behandling, men sammenligninger mellem præparaterne forstyrres af forskelle i dosis, fænotype, sygdomsgrad og registerpopulationer [15].
Hos kvinder viser en systematisk oversigt reducerede Gb3-niveauer og forbedring af visse hjerteparametre, mens evidensen for effekt på smerter samt neurologiske og gastrointestinale manifestationer er mere usikker [16]. Hos børn reducerer enzymerstatningsbehandling plasma- og urin-Gb3, forbedrer ofte smerter og gastrointestinale symptomer og kan dosisafhængigt fjerne podocytoplagring, men langsigtede data for kliniske endepunkter er begrænsede [17].
Infusionsreaktioner omfatter feber, kulderystelser, flushing, hovedpine, udslæt, kvalme, dyspnø og blodtryksændringer. Håndteringen kan omfatte nedsat infusionshastighed, midlertidig pause og individualiseret præmedicinering. Anafylaksi er sjælden, men kræver øjeblikkelig behandling og specialistvurdering.
Neutraliserende antistoffer forekommer primært hos mænd med klassisk sygdom og ingen egen enzymproduktion. Antistofanalyse bør overvejes ved recidiverende infusionsreaktioner, utilstrækkeligt fald i lyso-Gb3 eller uventet organprogression trods sikret dosis og adhærens.
Pegunigalsidase alfa har længere halveringstid end ældre enzympræparater. I BALANCE-studiet blev 78 voksne, der tidligere var behandlet med agalsidase beta, og som havde forværret nyrefunktion, randomiseret 2:1 til pegunigalsidase alfa eller fortsat agalsidase beta, og 77 fik behandling. Efter to år var eGFR-tabet i median 2,51 henholdsvis 2,16 ml/min/1,73 m² pr. år. Forskellen (pegunigalsidase alfa minus agalsidase beta) var −0,36 ml/min/1,73 m² pr. år, altså numerisk til ulempe for pegunigalsidase alfa, med 95 procents konfidensinterval fra −2,44 til 1,73, og opfyldte studiets prædefinerede grænse for non-inferioritet. Infusionsreaktioner pr. infusion var færre med pegunigalsidase alfa, men studiets størrelse, den valgte margin og tidligere behandling begrænser konklusionerne [18,19].
Hjemmeinfusion kan overvejes efter en stabil periode uden alvorlig overfølsomhed, forudsat at lokal organisering, patientsikkerhed og akut beredskab er tilstrækkelige.
Migalastat
Migalastat er en farmakologisk chaperone, der reversibelt binder visse fejlfoldede former af alfa-galaktosidase A, stabiliserer enzymet og fremmer transporten til lysosomet. Behandling forudsætter, at den specifikke GLA-variant er klassificeret som behandlingsmodtagelig i en valideret funktionel test. En missense-variant er ikke automatisk behandlingsmodtagelig.
Migalastat tages hver anden dag på samme tidspunkt af døgnet. Mad og koffein undgås mindst 2 timer før og 2 timer efter dosis (mindst 4 timers faste), da både fødeindtagelse og koffein nedsætter absorptionen. Vand, frugtjuice uden frugtkød og koffeinfri kulsyreholdige drikke er tilladt. Behandlingen anbefales ikke ved eGFR under 30 ml/min/1,73 m².
Fordele er peroral administration, fravær af infusionsreaktioner og ingen antistofdannelse mod et tilført enzym. Ulemper er, at kun visse varianter kan behandles, at adhærensen ikke kan observeres direkte, og at langsigtede data for hårde kliniske endepunkter er begrænsede.
I en langtidsanalyse af 60 kvinder med behandlingsmodtagelige varianter og en medianeksponering på 5,1 år var det gennemsnitlige årlige eGFR-tab 1,1 ml/min/1,73 m². Venstre ventrikels masse var overvejende stabil. Analysen var post hoc, manglede en ubehandlet kontrolgruppe i langtidsfasen og var industrifinansieret, hvilket begrænser kausale konklusioner [20].
Nyrebeskyttende behandling
Albuminuri og proteinuri skal behandles med ACE-hæmmere eller angiotensinreceptorblokkere, hvis blodtryk, nyrefunktion og kalium tillader det. Målet er størst mulig reduktion af albuminuri uden symptomgivende hypotension. Patienter med Fabrys sygdom har ikke altid forhøjet blodtryk, hvilket kan begrænse doseringen.
Behandl diabetes, hypertension og dyslipidæmi i henhold til gængse retningslinjer. Undgå rygning og nefrotoksiske lægemidler. SGLT2-hæmmere er etablerede ved mange former for kronisk nyresygdom, men specifikke randomiserede data ved Fabrynefropati mangler. Anvendelse må individualiseres ud fra generel nefrologisk indikation.
Dialyse og nyretransplantation gennemføres efter gængse principper. Transplantation korrigerer nyrefunktionen, men ikke den systemiske enzymmangel. Sygdomsspecifik behandling kan derfor fortsat være begrundet for at beskytte hjerte, nervesystem og andre organer.
Kardiologisk behandling
Hjertesvigt, iskæmisk hjertesygdom og klapsygdom behandles overvejende i henhold til generelle retningslinjer. Vær opmærksom på følgende:
- Betablokkere, verapamil, diltiazem, digoxin og ivabradin kan forværre bradykardi eller ledningsforstyrrelser.
- Atrieflimren og atrieflagren medfører høj embolirisiko. Ekspertanbefalinger foreskriver antikoagulation uafhængigt af CHA2DS2-VASc, når arytmien er dokumenteret [10].
- Pacemaker overvejes ved symptomgivende bradykardi, fremskreden AV-blok eller kronotrop inkompetence.
- ICD er indiceret som sekundær profylakse efter hjertestop eller hæmodynamisk ustabil ventrikulær takykardi. Primærprofylaktisk vurdering individualiseres ud fra ventrikulære arytmier, synkope, hypertrofi og fibroseudbredning.
- Amiodaron kan forårsage fosfolipidose og bør om muligt undgås som langtidsbehandling, men evidensen for specifik skade ved Fabrys sygdom er begrænset.
Smerter og gastrointestinale symptomer
Patienten bør lære at identificere udløsende faktorer som dehydrering, feber, søvnmangel, kraftig anstrengelse og hurtige temperaturskift. Neuropatiske smerter behandles sædvanligvis med gabapentin, pregabalin, carbamazepin, duloxetin eller et tricyklisk antidepressivum, tilpasset alder, nyrefunktion, interaktioner og komorbiditet. Evidensen bygger primært på ekspertkonsensus og ekstrapolation fra anden neuropatisk smerte, ikke på sammenlignende Fabryspecifikke studier [21].
Opioider bør undgås som fast langtidsbehandling. Ved svær akut Fabrykrise skal udløsende infektion, dehydrering eller anden komplikation behandles samtidig.
Gastrointestinale symptomer kan bedres med enzymerstatningsbehandling eller migalastat, men persisterer hos mange patienter. Symptomatisk behandling tilpasses det dominerende problem, eksempelvis små og hyppige måltider, loperamid ved diarré, osmotisk virkende laksantia ved obstipation og behandling af refluks eller kvalme. Nye alarmsymptomer skal udredes uafhængigt af Fabrydiagnosen [22].
Opfølgning og prognose
Opfølgningsintervaller
Stabile behandlede voksne bør sædvanligvis vurderes mindst årligt. Patienter med aktiv organprogression, nyligt påbegyndt eller skiftet behandling, fremskreden nyresygdom, fibrotisk kardiomyopati eller arytmi følges hyppigere, ofte hver sjette måned. Børn med klassisk sygdom følges sædvanligvis årligt, med hyppigere kontroller ved symptomer eller behandling [6,13].
| Område | Opfølgning |
|---|---|
| Nyrer | Kreatinin, eGFR og albuminuri mindst årligt, ofte hver 6. måned under behandling eller ved nyrepåvirkning |
| Hjerte | EKG og ekkokardiografi årligt hos voksne med klassisk sygdom eller hjertepåvirkning |
| Rytme | Holter-EKG hvert 1 til 2 år, hyppigere ved symptomer, fibrose, palpitationer eller ledningssygdom |
| Hjerte-MR | Sædvanligvis hvert 2 til 3 år, hyppigere ved progression eller forud for behandlingsbeslutninger |
| Biomarkører | Lyso-Gb3, højsensitivt troponin og NT-proBNP som supplement, ikke som eneste mål for behandlingseffekt |
| Neurologi | Årlig symptomvurdering, akut udredning ved fokale neurologiske udfald |
| Hjerne | MR efter individuel vurdering, sædvanligvis med nogle års interval hos voksne eller ved nye symptomer |
| Hørelse og øjne | Baselineundersøgelse, derefter symptomstyret eller periodisk |
| Livskvalitet | Smerter, psykisk trivsel, skole- og arbejdsevne mindst årligt |
Til vurdering af nyreprogression bør flere eGFR-værdier over mindst et til to år anvendes. Enkeltstående kreatininværdier påvirkes af væskestatus, muskelmasse og laboratorievariation. Tiltagende albuminuri, faldende eGFR, stigende venstre ventrikels masse, ny fibrose, troponinstigning eller nyopståede arytmier skal udløse kontrol af adhærens, dosis, antistoffer, samtidige sygdomme og af, om behandlingen skal skiftes.
Hvornår bør behandlingen skiftes eller seponeres?
Skift mellem enzympræparater eller fra enzymerstatningsbehandling til migalastat kan overvejes ved:
- Alvorlige eller recidiverende infusionsreaktioner.
- Neutraliserende antistoffer med utilstrækkeligt biokemisk og klinisk respons.
- Fortsat organprogression trods sikret adhærens og optimeret understøttende behandling.
- Behandlingsmodtagelig variant og stærk patientpræference for peroral behandling.
- Praktiske hindringer, der gør regelmæssige infusioner uholdbare.
Progression trods behandling indebærer ikke automatisk behandlingssvigt. Irreversibel skade kan fortsætte med at udvikle sig trods reduceret oplagring. Før skift bør alternative årsager til nyre- eller hjerteforværring udredes.
Seponering af behandlingen kan være rimelig ved patientens informerede ønske, alvorlig toksicitet, der ikke kan håndteres, eller terminal sygdom, hvor fortsat behandling ikke længere kan forventes at give meningsfuld gavn. Dialyse, nyretransplantation, pacemaker eller en enkeltstående fremskreden organkomplikation er ikke i sig selv grund til at seponere behandlingen, da andre organer fortsat kan have gavn af den.
Prognose
Prognosen varierer betydeligt. Mænd med ubehandlet klassisk sygdom har størst risiko for terminal nyresvigt, apopleksi, hypertrofisk kardiomyopati, arytmier og for tidlig død. Kvinder og personer med sendebuterende varianter har ofte et langsommere forløb, men kan udvikle alvorlig hjerte- eller nyresygdom.
Gunstige prognostiske faktorer er tidlig diagnose, behandling før fremskreden fibrose, lav grad af proteinuri, bevaret eGFR og fravær af udbredt sen gadoliniumopladning. Udtalt proteinuri, hurtigt faldende eGFR, udbredt myokardiefibrose, atrieflimren og ventrikulære arytmier er ugunstige tegn. Livslang multidisciplinær opfølgning er påkrævet, også når symptomerne er lette, og behandlingen giver et godt biokemisk respons.
Kilder
- Silva CAB et al. Brazilian consensus recommendations for the diagnosis, screening, and treatment of individuals with Fabry disease: Committee for Rare Diseases, Brazilian Society of Nephrology/2021. Jornal Brasileiro de Nefrologia 2022. PMID: 35212703
- Lenders M et al. Progress and Challenges in the Treatment of Fabry Disease. BioDrugs 2025. PMID: 40310476
- Mehta A, Hughes DA. Fabry Disease. GeneReviews 2024. PMID: 20301469
- Jovanovic A et al. A systematic literature review on the health-related quality of life and economic burden of Fabry disease. Orphanet Journal of Rare Diseases 2024. PMID: 38689282
- Burlina AP et al. Early diagnosis of peripheral nervous system involvement in Fabry disease and treatment of neuropathic pain: the report of an expert panel. BMC Neurology 2011. PMID: 21619592
- Hung CL et al. 2021 TSOC Expert Consensus on the Clinical Features, Diagnosis, and Clinical Management of Cardiac Manifestations of Fabry Disease. Acta Cardiologica Sinica 2021. PMID: 34257484
- Brand E et al. Clinical management of female patients with Fabry disease based on expert consensus. Orphanet Journal of Rare Diseases 2025. PMID: 39773286
- Vardarli I et al. Diagnosis and Screening of Patients with Fabry Disease. Therapeutics and Clinical Risk Management 2020. PMID: 32606714
- Burlina A et al. An expert consensus on the recommendations for the use of biomarkers in Fabry disease. Molecular Genetics and Metabolism 2023. PMID: 37207471
- Kaur S et al. Contemporary Multimodality Imaging for Diagnosis and Management of Fabry Cardiomyopathy. Journal of Clinical Medicine 2024. PMID: 39200913
- Cameli M et al. The role of cardiovascular multimodality imaging in the evaluation of Anderson-Fabry disease: from early diagnosis to therapy monitoring. European Heart Journal Cardiovascular Imaging 2025. PMID: 39903606
- Hughes DA et al. Early indicators of disease progression in Fabry disease that may indicate the need for disease-specific treatment initiation: findings from the opinion-based PREDICT-FD modified Delphi consensus initiative. BMJ Open 2020. PMID: 33039984
- Germain DP et al. Consensus recommendations for diagnosis, management and treatment of Fabry disease in paediatric patients. Clinical Genetics 2019. PMID: 30941742
- El Dib R et al. Enzyme replacement therapy for Anderson-Fabry disease. Cochrane Database of Systematic Reviews 2016. PMID: 27454104
- El Dib R et al. Enzyme replacement therapy for Anderson-Fabry disease: A complementary overview of a Cochrane publication through a linear regression and a pooled analysis of proportions from cohort studies. PLOS ONE 2017. PMID: 28296917
- Germain DP et al. The effect of enzyme replacement therapy on clinical outcomes in female patients with Fabry disease: A systematic literature review by a European panel of experts. Molecular Genetics and Metabolism 2019. PMID: 30413388
- Spada M et al. The effect of enzyme replacement therapy on clinical outcomes in paediatric patients with Fabry disease: A systematic literature review by a European panel of experts. Molecular Genetics and Metabolism 2019. PMID: 29785937
- Wallace EL et al. Head-to-head trial of pegunigalsidase alfa versus agalsidase beta in patients with Fabry disease and deteriorating renal function: results from the 2-year randomised phase III BALANCE study. Journal of Medical Genetics 2024. PMID: 37940383
- Germain DP, Linhart A. Pegunigalsidase alfa: a novel, pegylated recombinant alpha-galactosidase enzyme for the treatment of Fabry disease. Frontiers in Genetics 2024. PMID: 38680424
- Kallish S et al. Long-term efficacy of migalastat in females with Fabry disease. Journal of Medical Genetics 2025. PMID: 40897525
- Vaisbich MH et al. Recommendations for the diagnosis and management of Fabry disease in pediatric patients: a document from the Rare Diseases Committee of the Brazilian Society of Nephrology. Jornal Brasileiro de Nefrologia 2022. PMID: 35238862
- Radulescu D et al. Gastrointestinal Manifestations and Treatment Options in Fabry Disease Patients. A Systematic Review. Journal of Gastrointestinal and Liver Diseases 2022. PMID: 35306547