Sammenfatning
Turners syndrom skyldes hel eller delvis mangel på det ene kønskromosom og forekommer hos ca. 50 pr. 100 000 piger og kvinder. Fænotypen varierer fra udtalte medfødte misdannelser til isoleret kortvoksethed eller præmatur ovarieinsufficiens. Diagnosen stilles ved kromosomanalyse, hvor mindst 30 metafaser tælles. Alle med diagnosen har behov for livslang multidisciplinær opfølgning, uafhængigt af karyotype [1].
Ved diagnosen skal hjertet og hele den thorakale aorta vurderes med ekkokardiografi og hjerte-MR. Hos symptomfrie børn med fuldstændigt visualiserede og normale fund ved ekkokardiografi kan hjerte-MR udsættes, indtil den kan udføres uden narkose. Blodtrykket følges mindst årligt, helst suppleret med 24-timers blodtryksmåling. Kortvoksethed behandles tidligt med væksthormon. Ved ovariesvigt påbegyndes pubertetsinduktion med lav dosis 17-beta-østradiol omkring 11 til 12 års alderen, efterfulgt af langsom dosisøgning og senere tillæg af progesteron. Fertilitetsrådgivning skal tilbydes tidligt, fordi ovariereserven kan forsvinde hurtigt. Graviditet kræver grundig kardiovaskulær risikovurdering og bør undgås ved udtalt aortadilatation. Regelmæssig screening er nødvendig for bl.a. hypothyreose, cøliaki, diabetes, leverpåvirkning, hørenedsættelse og lav knogletæthed.
Baggrund og epidemiologi
Turners syndrom defineres klinisk og cytogenetisk hos en person med kvindelig fænotype, et normalt X-kromosom og hel eller delvis mangel på det andet kønskromosom, sammen med mindst ét typisk klinisk fund. Ren 45,X udgør omkring 40 til 50 procent af tilfældene. De øvrige har eksempelvis 45,X/46,XX-mosaicisme, isokromosom Xq, ring-X, deletion af Xp eller Xq eller Y-kromosommateriale [2].
Prævalensen blandt levendefødte piger er ca. 1 ud af 2 000 til 2 500. Prænatalt er 45,X betydeligt hyppigere, men de fleste af disse graviditeter ender med spontan abort. Graden af mosaicisme i perifert blod forudsiger ikke fænotypen sikkert, da fordelingen mellem forskellige cellelinjer kan variere mellem organer.
Komorbiditeten omfatter især:
- kortvoksethed
- præmatur ovarieinsufficiens
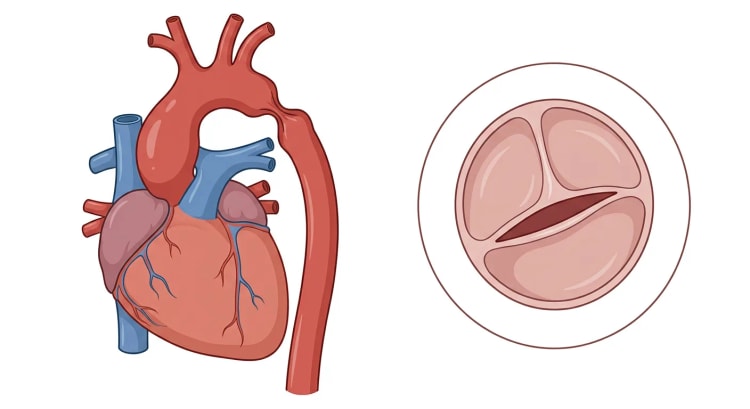
- bikuspid aortaklap, coarctatio aortae og aortopati
- hypertension og metabolisk sygdom
- autoimmun thyroideasygdom og cøliaki
- hørenedsættelse og recidiverende otitis media
- nyremisdannelser
- leverpåvirkning
- nedsat knoglestyrke
- specifikke neurokognitive og psykosociale vanskeligheder
Kardiovaskulær sygdom er den vigtigste årsag til for tidlig død. I en retrospektiv langtidskohorte havde 41 procent medfødt hjertefejl, 32 procent bikuspid aortaklap, 14 procent coarctatio aortae og 2 procent aortadissektion. Overlevelsen var lavere end hos matchede kontroller, og dødeligheden var omtrent tredoblet [3]. Resultater fra sådanne specialistkohorter kan dog overvurdere forekomsten af svær sygdom.
Patofysiologi
Fænotypen skyldes primært haploinsufficiens af gener, som normalt undgår X-kromosominaktivering. Bedst etableret er haploinsufficiens af SHOX, som bidrager til kortvoksethed, korte metakarpalknogler, cubitus valgus og Madelungs deformitet. Yderligere dosisfølsomme gener formodes at påvirke karvæg, lymfesystem, immunregulering og gonadeudvikling [2].
Ovarierne indeholder sædvanligvis kønsceller tidligt i fosterlivet, men follikeltabet accelererer senere i fosterlivet og i barndommen. Følgen er varierende ovariesvigt, fra primær amenoré til spontan pubertet med senere præmatur menopause.
Aortasygdommen er multifaktoriel. Bikuspid aortaklap, koarktation og hypertension øger den hæmodynamiske belastning, men sandsynligvis bidrager også en primær arteriopati. Dissektion kan derfor opstå ved mindre absolutte aortadiametre og i yngre alder end i baggrundsbefolkningen. Aortamålene skal indekseres til kropsstørrelse eller højde.
Klinisk billede
Hvornår diagnosen bør mistænkes
Fænotypen er aldersafhængig og kan være diskret. Diagnosen bør overvejes ved et eller flere af følgende fund:
| Alder eller situation | Fund, der bør vække mistanke |
|---|---|
| Foster | Cystisk hygrom, generaliseret ødem, venstresidig hjertefejl, kort femur, nyremisdannelse eller afvigende screening for kønskromosomer |
| Nyfødt | Lymfødem på hænder eller fødder, nakkefold, bred thorax, koarktation, spiseproblemer eller lav fødselsvægt |
| Barndom | Uforklaret kortvoksethed, aftagende længdevækst, recidiverende otitis media, hørenedsættelse, cubitus valgus, kort fjerde metakarpalknogle eller nyremisdannelse |
| Ungdom | Udebleven eller standset pubertet, primær amenoré, kortvoksethed eller hypergonadotrop hypogonadisme |
| Voksen | Infertilitet, præmatur ovarieinsufficiens, kortvoksethed, bikuspid aortaklap, koarktation eller tidlig aortadissektion |
Venstresidig medfødt hjertefejl hos en pige, særligt koarktation eller bikuspid aortaklap, skal føre til genetisk vurdering for Turners syndrom. Bikuspid aortaklap forekommer hos ca. 20 til 30 procent og koarktation hos ca. 7 til 18 procent [4].
Vækst og pubertet
Længdevæksten er ofte nedsat allerede prænatalt og aftager gradvist gennem barndommen. Uden behandling bliver slutlængden i gennemsnit omkring 20 cm lavere end i den kvindelige baggrundsbefolkning [2]. Den pubertære vækstspurt udebliver ofte.
Spontan brystudvikling forekommer hos et mindretal, særligt ved 45,X/46,XX-mosaicisme. Kun omkring 5 til 20 procent får spontan menarche, og ovariefunktionen kan derefter hurtigt aftage. Et normalt pubertetsforløb udelukker derfor ikke diagnosen.
Neurokognition og psykisk helbred
Det generelle intelligensniveau er sædvanligvis normalt. Hyppige relative vanskeligheder vedrører visuospatial evne, matematik, eksekutive funktioner, opmærksomhed, forståelse af sociale situationer og bearbejdningshastighed. Sproglige færdigheder er ofte en relativ styrke. Ring-X kan være forbundet med udviklingshæmning. Kognitiv og neuropsykologisk vurdering samt screening af adfærdsmæssig, social og emotionel funktion anbefales som en del af forløbet gennem hele livet [1]. Målrettet psykologisk vurdering foretages desuden ved skolevanskeligheder, sociale problemer, angst, depression eller mistanke om en neuropsykiatrisk tilstand.
Udredning og diagnostik
Cytogenetisk diagnostik
Førstevalgsundersøgelsen er kromosomanalyse af perifert blod med optælling af mindst 30 metafaser. Dette giver ca. 95 procents sandsynlighed for at påvise en cellelinje, der udgør mindst 10 procent af cellerne. Ved stærk klinisk mistanke trods normal blodkaryotype kan flere metafaser, FISH, kromosomal mikroarray eller analyse af andet væv overvejes [1].
Mikroarray kan identificere kopitalsændringer, men påviser ikke altid lavgradig mosaicisme eller strukturelle kromosomforandringer lige så godt som konventionel karyotypering. Hurtiganalyse med FISH eller PCR kan anvendes, når der er behov for et tidligt svar, men bør efterfølges af fuldstændig kromosomanalyse.
Søg efter Y-kromosommateriale med molekylær metode ved virilisering, eller når karyotypen tyder på Y-materiale. Generel molekylær screening af alle med 45,X uden virilisering anbefales ikke rutinemæssigt i den internationale retningslinje [1].
Lavgradig 45,X-mosaicisme under 5 procent, som opdages efter 50 års alderen, bør normalt ikke alene diagnosticeres som Turners syndrom. En isoleret deletion distalt for Xq24 giver heller ikke det typiske syndrombillede.
Prænatal diagnostik
Et afvigende NIPT-resultat er et screeningsfund, ikke en diagnose. Falsk positive resultater kan skyldes placentamosaicisme eller maternel kønskromosomafvigelse. Tilbyd genetisk rådgivning, detaljeret ultralydsskanning og invasiv diagnostik med korionvillusbiopsi eller amniocentese. Ved normal fosterdiagnostik, eller hvis invasiv prøvetagning fravælges, kan maternel karyotypering overvejes. En prænatal diagnose skal bekræftes postnatalt med karyotypering af blod [1].
Føtal ekkokardiografi skal udføres ved bekræftet eller stærkt mistænkt diagnose.
Basal organudredning efter diagnosen
flowchart TD
A["Turners syndrom<br>bekræftet"] --> B["Klinisk undersøgelse<br>og vækstdata"]
A --> C["Ekkokardiografi, EKG<br>og blodtryk"]
A --> D["Hjerte-MR, hos børn når den<br>kan udføres uden narkose"]
A --> E["Ultralyd af nyrer"]
A --> F["TSH, glukose, lipider<br>levertal og cøliakiprøve"]
A --> G["Hørelse og syn"]
A --> H["FSH, LH og AMH<br>afhængigt af alder"]
H --> I["Endokrinologisk og<br>fertilitetsmedicinsk plan"]
C --> J["Risikobaseret livslang<br>kardiologisk opfølgning"]
D --> J
Ved ny diagnose bør følgende indgå:
- højde, vægt, BMI og pubertetsstadium
- blodtryk på arme og ben, pulse og hjerteauskultation
- ekkokardiografi og hvile-EKG
- hjerte-MR hos unge og voksne, helst inden for 12 måneder; hos symptomfrie børn, hvor hjerte og aorta er fuldstændigt visualiserede og normale ved ekkokardiografi, anbefales alligevel en første hjerte-MR, som kan udsættes, indtil den kan udføres uden narkose
- ultralyd af nyrer og urinveje
- hørevurdering og otoskopi
- øjenundersøgelse, særligt hos små børn
- TSH og frit T4
- hæmatologiske blodtal, kreatinin og levertal
- fasteglukose eller HbA1c samt lipidprofil afhængigt af alder
- IgA-antistoffer mod transglutaminase og total-IgA
- FSH, LH, østradiol og AMH, når pubertet eller fertilitet skal vurderes
- 25-OH-vitamin D og senere knogletæthedsmåling efter alder og risiko
Nyremisdannelser forekommer hos omtrent en tredjedel eller flere, især hesteskonyre, dobbelte samlesystemer og positionsanomalier [2]. Normal nyrefunktion udelukker ikke en anatomisk afvigelse.
Differentialdiagnoser
| Tilstand | Adskillende fund eller analyse |
|---|---|
| SHOX-mangel | Kortvoksethed og skelettræk uden typisk ovariesvigt eller generel X-kromosomafvigelse |
| Noonans syndrom | Lignende halsfold og hjertefejl, men ofte pulmonalstenose eller hypertrofisk kardiomyopati. Diagnose med genpanel |
| 46,XX præmatur ovarieinsufficiens | Normal kvindelig karyotype, uden typisk aortopati eller Turner-fænotype |
| Komplet gonadedysgenesi, 46,XY | Kvindelige ydre genitalier, udebleven pubertet, forhøjede gonadotropiner og 46,XY |
| Hypofysær hypogonadisme | Lavt eller inadækvat normalt FSH og LH, i modsætning til ovariesvigt |
| Konstitutionelt forsinket pubertet | Bevaret væksthastighed, ofte arvelighed og ingen syndromspecifik komorbiditet |
| Kronisk systemisk sygdom eller cøliaki | Væksthæmning med sygdomsspecifikke laboratoriefund |
| Andre kromosomafvigelser | Fastslås ved karyotypering eller mikroarray |
Behandling
Forløbet bør koordineres af en pædiatrisk endokrinolog i opvæksten og derefter af en endokrinolog i voksenregi eller en anden læge med særlig erfaring med Turners syndrom. Kardiologi, klinisk genetik, gynækologi, reproduktionsmedicin, øre-næse-halslæge og psykolog inddrages efter behov.
Væksthormon
Væksthormon bør tilbydes tidligt ved aftagende væksthastighed, kortvoksethed eller tydelig risiko for lav slutlængde. Behandlingen kan påbegyndes fra ca. 2 års alderen og forudsætter ikke påvist væksthormonmangel [1].
Startdosis er som regel 45 til 50 mikrogram/kg dagligt subkutant. Ved utilstrækkeligt respons kan dosis øges til højst 68 mikrogram/kg dagligt. Behandlingen forbedrer slutlængden, især når den startes tidligt og anvendes konsekvent gennem de præpubertære år [5].
Mål højden mindst hver sjette måned og IGF-1 mindst årligt. Vurdér adherens, injektionsteknik, thyroideafunktion og cøliaki ved utilstrækkeligt respons. Dosis kan skulle reduceres ved vedvarende forhøjet IGF-1. Afslut behandlingen, når længdevæksten er under 2 cm pr. år, knoglealderen er mindst 14 år, eller epifyserne er lukkede.
Pubertetsinduktion og hormonsubstitution
FSH, LH og AMH måles hensigtsmæssigt ved 8 til 9 års alderen og derefter årligt til ca. 11 til 12 års alderen. Ved forhøjet FSH i mindst to prøver og udebleven spontan pubertet påbegyndes lavdosis 17-beta-østradiol omkring 11 til 12 års alderen [1].
Transdermalt østradiol foretrækkes, fordi det giver fysiologisk tilførsel uden first pass-metabolisme i leveren. Oralt 17-beta-østradiol er et alternativ. Dosis øges gradvist over 2 til 4 år ud fra brystudvikling, vækst, uterusstørrelse, blødningsmønster og serum-østradiol. Et rimeligt mål ved fuld voksendosis er en østradiolkoncentration i serum på ca. 350 til 500 pmol/L, men prøven skal tolkes i forhold til præparat og tidspunkt.
Progesteron tillægges ved gennembrudsblødning eller efter omtrent 18 til 24 måneders østrogenbehandling, når uterus og endometriet er blevet østrogenstimuleret. Mikroniseret progesteron 200 mg dagligt i 10 til 12 dage pr. måned er førstevalg ifølge den internationale retningslinje. Behandlingen fortsætter mindst til normal menopausealder, sædvanligvis 50 til 55 år [1,6].
| Lægemiddel | Dosis | Kommentar |
|---|---|---|
| Somatropin | 45 til 50 mikrogram/kg subkutant én gang dagligt | Kan øges ved utilstrækkeligt respons |
| Somatropin, maksimal dosis | 68 mikrogram/kg subkutant én gang dagligt | Følg højde og IGF-1 |
| Transdermalt 17-beta-østradiol | Start sædvanligvis 7 mikrogram pr. døgn (et halvt 14-mikrogramsplaster eller en fjerdedel af et 25-mikrogramsplaster) | Øg hver 6. til 12. måned over 2 til 4 år til voksendosis |
| Oralt 17-beta-østradiol | Start sædvanligvis 0,25 mg dagligt | Alternativ, når transdermal behandling ikke er egnet, titrér gradvist |
| Transdermalt 17-beta-østradiol, voksendosis | Sædvanligvis 50 til 100 mikrogram pr. døgn | Individualiseres efter klinisk respons og østradiolniveau |
| Oralt 17-beta-østradiol, voksendosis | Sædvanligvis 2 til 4 mg dagligt | Unge kvinder har ofte gavn af mere end 2 mg |
| Mikroniseret progesteron | 200 mg dagligt i 10 til 12 dage pr. måned | Tillægges efter gennembrudsblødning eller etableret østrogenisering |
Tilgængelige præparater og muligheden for at dele transdermale plastre varierer. Dosering hos børn bør derfor ordineres og følges af en pædiatrisk endokrinolog med kendskab til de lokalt tilgængelige præparater.
Fertilitet
Fertilitetsspørgsmålet skal tages op tidligt og gentagne gange. Spontan graviditet forekommer hos omkring 1 til 3 procent med ren 45,X og betydeligt hyppigere ved 45,X/46,XX-mosaicisme. Spontan menarche, målbart AMH og en 46,XX-cellelinje er forbundet med større sandsynlighed for resterende ovariereserve, men ingen enkelt test forudsiger fertiliteten sikkert [7].
Henvis tidligt til en fertilitetsklinik, hvis AMH er målbart, der forekommer spontan pubertet, eller familien ønsker rådgivning. Nedfrysning af oocytter efter hormonstimulation er den vigtigste etablerede metode hos postmenarkale patienter, som kan forstå og gennemgå behandlingen. I publicerede tilfælde har medianen været omkring fem nedfrosne oocytter pr. stimulationscyklus, hvilket indebærer en usikker chance for fremtidig levendefødsel. Kryopræservering af ovarievæv er eksperimentel og bør ved Turners syndrom, uanset alder, kun tilbydes inden for en etisk godkendt forskningsprotokol eller efter godkendelse fra en klinisk etisk komité [1].
Ægdonation kan muliggøre graviditet ved ovariesvigt, men den kardiovaskulære risiko afgør, om graviditet er medicinsk forsvarlig.
Kardiovaskulær behandling og graviditetsvurdering
Alle har behov for livslang opfølgning. Hvis den initiale undersøgelse er helt normal, udføres ekkokardiografi ved 9 til 11 års alderen, ved afsluttet vækst eller overgang til voksenregi og derefter mindst hvert femte til tiende år hos voksne. Hyppigere billeddiagnostik er nødvendig ved bikuspid aortaklap, koarktation, hypertension eller aortadilatation [1].
Hos personer over 15 år anvendes bl.a.:
- AHI, aortadiameter i mm divideret med højde i meter
- ASI, aortadiameter i cm divideret med legemsoverflade i m²
- Turner-specifik Z-score
Aortadilatation anses for at foreligge ved omtrent AHI mindst 20 mm/m, ASI over 2,0 cm/m² eller Z-score over 2,5. Betablokkere, angiotensinreceptorblokkere eller begge anbefales ved samtidig hypertension og dilateret aorta. Behandling kan også overvejes ved normalt blodtryk, hvis aorta er dilateret. Hypertension uden aortadilatation behandles efter gængse retningslinjer.
Kardiovaskulær kirurgisk konference bør overvejes ved AHI over 23 mm/m, ASI over 2,3 cm/m² eller Z-score over 3,5 sammen med en yderligere risikofaktor. Risikofaktorer er bikuspid aortaklap, koarktation, hypertension eller diametertilvækst over 3 mm pr. år. AHI over 25 mm/m, ASI over 2,5 cm/m² eller Z-score over 4 begrunder vurdering med henblik på elektiv kirurgi, også uden yderligere risikofaktor [1].
Før graviditet eller assisteret befrugtning skal hjerte-MR eller EKG-styret CT være udført inden for to år, ofte tættere på graviditeten. Graviditet bør undgås ved udtalt aortadilatation, særligt sammen med andre risikofaktorer. Under graviditeten tilstræbes et blodtryk under 130/80 mmHg. Lavrisikopatienter undersøges med ekkokardiografi omkring graviditetsuge 20. Ved aortadilatation eller anden risikofaktor udføres ekkokardiografi mindst hver tolvte uge. Risikoen vedvarer postpartum [1].
Y-kromosommateriale
Y-kromosommateriale medfører risiko for gonadoblastom. I en multicenterkohorte blev der påvist gonadoblastom hos 19 procent og dysgerminom hos 3 procent. En normal ultralydsundersøgelse udelukkede ikke tumor [8]. Beslutning om gonadektomi og tidspunktet for den træffes individuelt, hvor risikoen for gonadoblastom og dysgerminom afvejes mod mulig gonadefunktion og fertilitet, og drøftes multidisciplinært [1]. Patienten skal inddrages i beslutningen.
Opfølgning og prognose
Struktureret livslang opfølgning
| Område | Anbefalet opfølgning |
|---|---|
| Vækst og vægt | Højde mindst hver sjette måned i opvæksten, derefter vægt, BMI og taljeomkreds mindst årligt |
| Blodtryk | Mindst årligt, helst med 24-timers blodtryksmåling |
| Hjerte og aorta | Risikobaseret ekkokardiografi og hjerte-MR, mindst hvert femte til tiende år hos voksne med lav risiko |
| Thyroidea | TSH hvert til hvert andet år fra ca. 2 års alderen og ved symptomer |
| Cøliaki | IgA-antistoffer mod transglutaminase og total-IgA hvert andet til hvert femte år fra ca. 2 års alderen og ved symptomer |
| Glukosemetabolisme | HbA1c eller fasteglukose hvert til hvert andet år fra ca. 10 års alderen |
| Lipider | Senest ved overgang til voksenregi og derefter omkring hvert tredje år |
| Lever | Mindst ALAT hvert til hvert andet år fra 10 års alderen og livet ud; hos voksne tillægges ASAT, GT og ALP |
| Hørelse | Audiometri hvert andet til hvert tredje år i barndommen, derefter mindst hvert femte år |
| Skelet | 25-OH-vitamin D ved 9 til 11 års alderen og derefter hvert 2. til 3. år, DXA efter afsluttet vækst men før 21 års alderen og derefter hvert femte til tiende år afhængigt af risiko |
| Fertilitet | AMH og klinisk vurdering gentagne gange, hvis fertilitetsbevarende tiltag overvejes |
| Psykosocial funktion | Kognitiv, neuropsykologisk og psykosocial screening gennem hele livet; målrettet vurdering ved skolevanskeligheder, sociale problemer, psykiske symptomer og ved overgang til voksenregi |
Autoimmun thyroideasygdom er den hyppigste autoimmune manifestation. En metaanalyse estimerede prævalensen til ca. 22 procent. Også type 1-diabetes, cøliaki og alopecia areata er hyppigere end i baggrundsbefolkningen [9]. Cøliaki forekommer hos omkring 4,5 procent, hvilket begrunder regelmæssig screening, også uden tydelige gastrointestinale symptomer [10].
Høreproblemerne ændrer sig med alderen. Konduktivt høretab som følge af recidiverende otitis media dominerer i barndommen, mens sensorineuralt høretab bliver hyppigere senere. En systematisk oversigt fandt hørenedsættelse hos 36 til 84 procent og recidiverende otitis media hos 24 til 48 procent [11]. Otitis og kolesteatom skal behandles aktivt, og høreapparat skal tilbydes uden unødig forsinkelse.
Frakturrisikoen er omkring 1,4 til 2,2 gange højere end hos jævnaldrende og stiger med alderen. Østrogenmangel, ændret knoglegeometri, D-vitaminmangel, komorbiditet og faldrisiko bidrager [12]. DXA kan undervurdere knogletætheden, fordi lav højde og små knogler påvirker den areale knogletæthed. Resultatet bør derfor tolkes under hensyntagen til højde og knoglestørrelse. Tilstrækkelig østrogensubstitution, vægtbærende fysisk aktivitet, rygestop samt tilstrækkeligt indtag af calcium og D-vitamin er centrale.
Hypertension er hyppig allerede hos børn. En metaanalyse fandt en prævalens på 16 procent, og 21 procent, når 24-timers blodtryksmåling blev anvendt [13]. Et normalt klinikblodtryk udelukker derfor ikke maskeret hypertension.
Forhøjede levertal er ofte asymptomatiske og kan skyldes metabolisk associeret steatotisk leversygdom (MASLD), autoimmun sygdom, lægemidler eller syndromassocierede kar- og galdevejsforandringer. Østrogenbehandling bør ikke rutinemæssigt seponeres ved let forhøjede levertal. Persisterende afvigelser udredes med sædvanlig leverudredning og efter behov ultralyd, elastografi og vurdering ved hepatolog.
Overgangen fra børne- til voksenregi skal planlægges i den tidlige adolescens. Patienten har behov for gradvist at opnå viden om diagnosen, lægemidlerne, fertiliteten, graviditetsrisiciene og symptomer på aortadissektion. Pludselige, svære smerter i brystet, ryggen, nakken, skulderen eller flanken skal føre til akut vurdering.
Prognosen påvirkes primært af opsporing og behandling af kardiovaskulær sygdom, hypertension og metabolisk komorbiditet. Tidlig diagnose forbedrer muligheden for længdebehandling, fysiologisk pubertetsinduktion og fertilitetsrådgivning. Med struktureret livslang opfølgning kan de fleste leve et selvstændigt liv med god livskvalitet, selvom den publicerede evidens for mange præcise kontrolintervaller fortsat hovedsageligt bygger på ekspertkonsensus [1,14].
Kilder
- Gravholt CH, Andersen NH, Christin-Maitre S et al. Clinical practice guidelines for the care of girls and women with Turner syndrome. European Journal of Endocrinology 2024. PMID: 38748847
- Yoon SH, Kim GY, Choi GT et al. Organ Abnormalities Caused by Turner Syndrome. Cells 2023. PMID: 37408200
- Fuchs MM, Attenhofer Jost C, Babovic-Vuksanovic D et al. Long-Term Outcomes in Patients With Turner Syndrome: A 68-Year Follow-Up. Journal of the American Heart Association 2019. PMID: 31131660
- Donadille B, Christin-Maitre S. Heart and Turner syndrome. Annales d'Endocrinologie 2021. PMID: 33307001
- Aversa T, Li Pomi A, Pepe G et al. Growth Hormone Treatment to Final Height in Turner Syndrome: Systematic Review. Clinical Therapeutics 2024. PMID: 38151406
- ESHRE, ASRM, CREWHIRL and IMS Guideline Group on POI, Panay N, Anderson RA et al. Evidence-based guideline: Premature Ovarian Insufficiency. Fertility and Sterility 2025. PMID: 39652037
- van der Coelen S, van der Velden J, Nadesapillai S et al. Navigating fertility dilemmas across the lifespan in girls with Turner syndrome, a scoping review. Human Reproduction Update 2024. PMID: 38452347
- Dabrowski E, Johnson EK, Patel V et al. Turner Syndrome with Y Chromosome: Spontaneous Thelarche, Menarche, and Risk of Malignancy. Journal of Pediatric and Adolescent Gynecology 2020. PMID: 31465855
- Hwang S, Park Y, Moon H et al. Global prevalence of autoimmune diseases in Turner syndrome: a systematic review and meta-analysis. Annals of Medicine 2025. PMID: 41243107
- Al-Bluwi GSM, AlNababteh AH, Östlundh L et al. Prevalence of Celiac Disease in Patients With Turner Syndrome: Systematic Review and Meta-Analysis. Frontiers in Medicine 2021. PMID: 34222285
- Geerardyn A, Willaert A, Decallonne B et al. Prevalence of Otological Disease in Turner Syndrome: A Systematic Review. Otology & Neurotology 2021. PMID: 33625195
- Ikegawa K, Hasegawa Y. Fracture risk, underlying pathophysiology, and bone quality assessment in patients with Turner syndrome. Frontiers in Endocrinology 2022. PMID: 36325455
- McCarrison S, Carr A, Wong SC et al. The prevalence of hypertension in paediatric Turner syndrome: a systematic review and meta-analysis. Journal of Human Hypertension 2023. PMID: 36471031
- Gravholt CH, Andersen NH, Conway GS et al. Clinical practice guidelines for the care of girls and women with Turner syndrome: proceedings from the 2016 Cincinnati International Turner Syndrome Meeting. European Journal of Endocrinology 2017. PMID: 28705803