Sammenfatning
Fedme har en stærk, men heterogen genetisk komponent. Tvilling-, familie- og adoptionsstudier viser, at genetiske faktorer ofte forklarer omkring 40 til 70 procent af variationen i BMI, med højere estimater i visse tvillingestudier. Arvelighed betyder dog ikke genetisk determinisme. Den beskriver variationen i en given population og et givet miljø, ikke hvor stor en del af en enkelt persons fedme der er genetisk betinget [1,2].
Hos de fleste patienter er fedme polygen. Hundreder eller tusinder af almindelige varianter med lille individuel effekt virker sammen med blandt andet kostmiljø, fysisk aktivitet, søvn, lægemidler, socioøkonomiske forhold og psykologiske faktorer. Polygene risikoscorer kan på gruppeniveau beskrive genetisk disposition, men har endnu begrænset klinisk nytte for diagnostik eller valg af behandling hos den enkelte patient [3-5].
Monogen og syndromal fedme er betydeligt sjældnere. I selekterede grupper af børn med svær, tidligt debuterende fedme anslås genetiske fedmeformer at udgøre omkring 5 til 10 procent, men udbyttet varierer med inklusionskriterier, population og testmetode [6,7]. I kliniske sekventeringskohorter ligger det sikkert fastslåede diagnostiske udbytte ofte omkring 3 til 5 procent [21].
De vigtigste advarselstegn er:
- Svær fedme med debut før 5-årsalderen
- Hurtig vægtøgning i spædbarnsalderen eller den tidlige barndom
- Udtalt hyperfagi, manglende mæthed eller madsøgende adfærd
- Familiehistorie med svær tidlig fedme eller konsanguinitet
- Udviklingsforsinkelse, intellektuel funktionsnedsættelse eller autismespektrumforstyrrelse
- Dysmorfe træk, misdannelser, synsnedsættelse, hørenedsættelse eller nyresygdom
- Specifikke endokrine eller gastrointestinale fund, eksempelvis ACTH-mangel, hypogonadisme, tilbagevendende hypoglykæmi eller neonatal diarré
Den centrale biologiske mekanisme ved mange monogene former er forstyrret leptin-melanokortin-signalering i hypothalamus. Diagnosen kan have direkte terapeutisk betydning. Kongenit leptinmangel kan behandles med rekombinant leptin. Setmelanotid, en MC4R-agonist, kan reducere hyperfagi og kropsvægt ved genetisk bekræftet POMC-, PCSK1- eller LEPR-mangel samt ved Bardet-Biedl syndrom. Almindelig heterozygot MC4R-mangel er derimod ikke en etableret indikation for setmelanotid [6-8].
Erhvervet hypothalamisk fedme efter eksempelvis kraniofaryngeom er ikke genetisk, men kan klinisk ligne monogen fedme. Tilstanden er kendetegnet ved hurtig vægtøgning efter hypothalamusskade, nedsat energiforbrug og ofte samtidige hypofysære, autonome og søvnrelaterede forstyrrelser. Behandlingen kræver specialistkompetence, og evidensen for farmakoterapi er fortsat begrænset.
Polygen fedme og arvelighed
Hvad betyder arvelighed?
Arvelighed, heritabilitet, angiver, hvor stor en del af variationen i en egenskab inden for en given population der statistisk kan tilskrives genetiske forskelle. Begrebet skal ikke fortolkes, som om en bestemt andel af en enkelt persons fedme er genetisk.
I en klassisk sammenstilling af flere end 25 000 tvillingepar samt omkring 50 000 biologiske og adopterede familiemedlemmer var BMI-korrelationen 0,74 mellem enæggede tvillinger og 0,32 mellem tveæggede tvillinger. Tvillingestudierne talte for, at genetiske faktorer forklarer 50 til 90 procent af BMI-variationen, og i samme oversigts modelanalyse af et stort amerikansk familiemateriale forklarede genetiske faktorer 67 procent [1]. Senere litteratur angiver ofte et interval omkring 40 til 70 procent, med højere estimater i visse populationer med svær eller tidligt debuterende fedme [2,6].
Heritabiliteten kan ændre sig over tid. I et miljø, hvor energitæt mad er let tilgængelig, fysisk aktivitet begrænses og søvnen forstyrres, kan genetiske forskelle få større fænotypisk gennemslag. En høj heritabilitet modsiger derfor ikke, at samfunds- og miljøændringer er afgørende for fedmeepidemien.
Genetisk arkitektur
Fedme kan genetisk beskrives som et kontinuum:
| Form | Genetisk baggrund | Typisk klinisk billede | Klinisk testning |
|---|---|---|---|
| Polygen fedme | Mange almindelige varianter med lille effekt | Almindelig fedme, ofte familiær, varierende debut | Polygen risikoscore har ingen rutinemæssig diagnostisk rolle |
| Oligogen fedme | Flere sjældnere varianter med moderat effekt | Mellemform med varierende penetrans | Kan fremkomme ved bred sekventering, men er ofte vanskelig at fortolke |
| Monogen fedme | Én patogen variant med stor effekt | Tidlig svær fedme og ofte hyperfagi | Genpanel, exom- eller genomsekventering |
| Syndromal fedme | Genvariant, kromosomafvigelse eller imprintingdefekt | Fedme sammen med udviklingsafvigelse eller multisystemfund | Syndromspecifik analyse, kromosommikroarray og sekventering |
Grænserne er ikke absolutte. En patogen variant kan have varierende penetrans og påvirkes af andre gener og miljøfaktorer. Samme gen kan desuden give både en isoleret fedmefænotype og et mere komplekst neuroendokrint eller neuropsykiatrisk billede.
Almindelige risikovarianter
Almindelige BMI-associerede varianter forekommer blandt andet nær eller i gener som FTO og MC4R. Hver risikoallel har en lille gennemsnitlig effekt. Ældre studier anslog eksempelvis effekten af almindelige FTO-risikoalleler til omkring 0,4 kg/m² højere BMI per risikoallel [3]. Effekten er statistisk og kan ikke bruges til at forudsige en persons fremtidige vægt med klinisk tilstrækkelig præcision.
Genetiske effekter er også aldersafhængige. I HUNT-studiet forklarede en polygen risikoscore udviklet for BMI i barndommen 6,7 procent af BMI-variationen i 12- til 15-årsalderen, mens den tilsvarende risikoscore for BMI i voksenalderen forklarede 2,4 procent. I voksenalderen var den voksenspecifikke risikoscore stærkere [4]. Et andet longitudinelt studie viste, at en risikoscore baseret på 32 BMI-varianter var associeret med tidligere og højere adiposity rebound samt en gradvist divergerende BMI-kurve gennem barndommen, men forklarede mindre end 1 procent af den samlede BMI-variation [5].
Polygene risikoscorer i klinikken
En polygen risikoscore summerer effekten af mange risikoalleler. Metoden kan anvendes i forskning til at:
- Undersøge vægtudvikling gennem livsforløbet
- Identificere grupper med højere statistisk risiko
- Undersøge sammenhænge mellem tidlig fedme og senere sygdom
- Forstå, hvordan genetiske effekter varierer mellem barndom og voksenalder
Til rutinemæssig klinisk diagnostik er der flere begrænsninger:
- Risikoscoren forklarer kun en del af BMI-variationen.
- Resultatet giver sjældent et klart behandlingsvalg.
- Prædiktionsevnen varierer med alderen.
- Risikoscorer udviklet i én genetisk population kan fungere dårligere i andre populationer.
- En høj risikoscore er ikke diagnostisk for fedme.
- En lav risikoscore udelukker ikke fremtidig svær fedme.
Polygen risikoscore bør derfor ikke erstatte anamnese, vækstkurve, vurdering af lægemidler og komorbiditet eller udredning af mistænkt monogen fedme.
Gener og miljø virker sammen
Den hurtige globale stigning i fedme kan ikke forklares af ændret allelfrekvens. Den afspejler, at genetisk sårbarhed kommer til udtryk i et ændret miljø. Klinisk relevante faktorer er blandt andet:
- Adgang til energitæt mad
- Søvnmangel og døgnrytmeforstyrrelse
- Lav fysisk aktivitet og meget stillesiddende tid
- Psykisk sygdom, stress og problemer med overspisning
- Vægtøgende lægemidler, især visse antipsykotika, antidepressiva, antiepileptika, glukokortikoider og insulin
- Socioøkonomiske faktorer og fødevareusikkerhed
- Tidlige biologiske faktorer, herunder det intrauterine miljø
Den genetiske prædisposition synes især at påvirke den centrale appetitregulering, fødevarepræferencer, belønningssystemet og mæthed. Forestillingen om, at genetisk fedme sædvanligvis skyldes et isoleret lavt basalstofskifte, er for forenklet.
Leptin-melanokortin-signalvejen
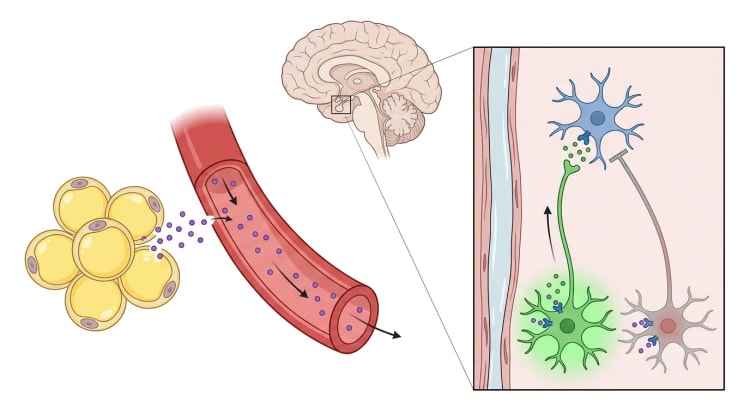
Hypothalamus integrerer langsigtede signaler om energidepoter med kortsigtede signaler fra mave-tarm-kanalen og hjernestammen [11]. I nucleus arcuatus findes to centrale neuronpopulationer:
- POMC-neuroner, som hæmmer fødeindtag og stimulerer energiforbrug
- NPY- og AgRP-neuroner, som stimulerer sult og energibesparelse
Leptin frigives primært fra fedtvæv i forhold til energidepoterne. Leptin binder til leptinreceptoren på hypothalamiske neuroner, stimulerer POMC-systemet og hæmmer NPY- og AgRP-systemet. POMC spaltes af prohormonkonvertase 1/3, som kodes af PCSK1, til blandt andet melanocytstimulerende peptider. Disse aktiverer MC4R i paraventrikulære og andre hypothalamiske neuroner. Resultatet er øget mæthed og energiforbrug [7,8].
En genetisk defekt opstrøms for en fungerende MC4R kan i visse tilfælde omgås med en MC4R-agonist. Hvis selve receptoren mangler funktion, er forudsætningerne anderledes. Dette forklarer, hvorfor setmelanotid har etableret effekt ved visse POMC-, PCSK1- og LEPR-defekter, men ikke er en generel behandling af alle mutationer i melanokortinsignalvejen.
Monogen fedme
Kongenit leptinmangel
Bialleliske patogene varianter i LEP forårsager sædvanligvis udtalt hyperfagi og hurtig vægtøgning allerede i de første levemåneder. Associerede fund kan være hypogonadotrop hypogonadisme, forsinket pubertet og tilbagevendende infektioner.
S-leptin er oftest meget lavt eller umåleligt, men en normal immunreaktiv leptinværdi udelukker ikke tilstanden. Visse mutationer giver et cirkulerende, men biologisk inaktivt eller receptorantagonistisk leptin. En systematisk kortlægning identificerede 28 homozygote LEP-varianter hos 148 rapporterede patienter og inddelte dem i klassisk hormonmangel, biologisk inaktivt hormon og antagonistisk hormon [9].
Behandling med rekombinant humant leptin, metreleptin, kan give en hurtig reduktion af hyperfagi, fedtmasse og kropsvægt samt forbedre hyperinsulinæmi, leversteatose og hypogonadisme. Behandlingen skal styres af et specialiseret center. Doseringen kan ikke alene baseres på diagnosens navn, da antagonistiske leptinvarianter kan kræve en individualiseret strategi [9].
Metreleptin skal ikke anvendes som generel behandling af almindelig fedme, hvor leptinniveauerne sædvanligvis er høje og der foreligger leptinresistens.
Leptinreceptormangel
Bialleliske patogene varianter i LEPR forårsager autosomalt recessiv fedme. Børnene har ofte normal fødselsvægt, men udvikler tidligt intens sult, madsøgende adfærd og svær fedme. Hypogonadotrop hypogonadisme er hyppig. Infektionstilbøjelighed er beskrevet, men er mindre konsistent end ved komplet leptinmangel.
Leptinniveauet er sædvanligvis proportionalt med fedtmassen og er derfor ikke diagnostisk. Rekombinant leptin er uden effekt, fordi receptoren er defekt. Setmelanotid kan derimod aktivere MC4R nedstrøms for leptinreceptoren.
POMC-mangel
Bialleliske funktionstabsvarianter i POMC giver:
- Svær hyperfagi og tidlig fedme
- ACTH-mangel og risiko for livstruende binyrebarkinsufficiens
- Neonatal hypoglykæmi og undertiden kolestase
- Hypopigmentering, ofte rødt hår hos personer med lys genetisk baggrund
Pigmenteringsfænotypen varierer med den genetiske baggrund og skal ikke bruges som obligat kriterium. Mistænkt POMC-mangel kræver omgående endokrinologisk udredning og behandling af eventuel kortisolmangel, uafhængigt af fedmebehandlingen.
PCSK1-mangel
PCSK1 koder for prohormonkonvertase 1/3, som er nødvendig for spaltning af flere prohormoner. Biallelisk mangel kan give:
- Svær neonatal eller tidlig enteropati med diarré
- Postprandial hypoglykæmi på grund af forstyrret proinsulinspaltning
- Hyperfagi og fedme, som udvikles senere i barndommen
- Hypogonadotrop hypogonadisme
- Central hypothyreose eller ACTH-mangel
- I visse tilfælde diabetes insipidus
Kombinationen af neonatal diarré og senere hyperfagisk fedme er særligt vejledende.
MC4R-mangel
Funktionstabsvarianter i MC4R er den hyppigste kendte monogene årsag til fedme. I selekterede grupper med svær tidlig fedme påvises sådanne varianter hos cirka 2 til 5 procent [8]. Heterozygote bærere har meget varierende penetrans. Nogle udvikler svær fedme i barndommen, mens andre får moderat overvægt eller ingen tydelig fænotype.
Typiske træk er:
- Tidlig hyperfagi
- Accelereret længdevækst i barndommen
- Øget fedtfri masse
- Hyperinsulinæmi
- Familiær forekomst over flere generationer ved dominant nedarvning
Dominant nedarvning er hyppigst, men bialleliske varianter kan give en sværere fænotype. Betegnelsen kodominant bruges undertiden til at beskrive dosisafhængigheden, men den kliniske penetrans er ufuldstændig.
Setmelanotid er ikke rutinemæssigt indiceret ved almindelig heterozygot MC4R-mangel. Et komplet receptortab kan ikke omgås med en receptoragonist. GLP-1-receptoragonister kan derimod have effekt via delvist MC4R-uafhængige mekanismer, men evidensgrundlaget ved genetisk MC4R-mangel er endnu begrænset [6].
Andre monogene former
| Gen eller region | Sædvanlig nedarvning | Kliniske særtræk |
|---|---|---|
| SIM1 | Autosomalt dominant | Hyperfagi, tidlig fedme, undertiden sprogforsinkelse og autistiske træk |
| BDNF | Autosomalt dominant eller deletion | Hyperfagi, udviklingsafvigelse, adfærdsproblemer |
| NTRK2 | Autosomalt dominant | Hyperfagi, sprogforsinkelse og varierende neurologisk påvirkning |
| SH2B1 | Autosomalt dominant eller deletion af 16p11.2 | Hyperfagi, udtalt insulinresistens, udviklings- eller adfærdsafvigelse |
| MRAP2 | Ofte autosomalt dominant, varierende penetrans | Tidlig fedme, undertiden hyperglykæmi og hypertension |
| ADCY3 | Sædvanligvis autosomalt recessiv | Svær fedme, undertiden anosmi |
| KSR2 | Autosomalt dominant | Fedme, lavt energiforbrug, insulinresistens |
| CPE | Autosomalt recessiv | Fedme og forstyrret prohormonbearbejdning |
| NCOA1 | Autosomalt dominant | Hyperfagi og tidlig fedme gennem forstyrret melanokortinsignalering |
Fænotyperne overlapper mellem generne. Udviklingsforsinkelse udelukker derfor ikke monogen leptin-melanokortin-relateret fedme, og fravær af dysmorfi udelukker ikke en kromosomafvigelse.
Målrettet farmakologisk behandling
Metreleptin
Metreleptin er substitutionsbehandling ved verificeret kongenit leptinmangel. Effekten kan være udtalt, men behandlingen kræver:
- Molekylær diagnose og funktionel vurdering af varianten
- Specialistopfølgning
- Kontrol af vækst, pubertet, metabolisk status og immunologiske komplikationer
- Opmærksomhed på antistofudvikling og andre sjældne sikkerhedssignaler
Metreleptin har ingen forventet effekt ved LEPR-, POMC-, PCSK1- eller MC4R-mangel.
Setmelanotid ved POMC-, PCSK1- og LEPR-mangel
Setmelanotid er en selektiv MC4R-agonist, der gives subkutant. I to små åbne fase 3-studier opnåede 8 af 10 patienter med POMC-mangel og 5 af 11 med LEPR-mangel mindst 10 procents vægttab efter omkring et års behandling. Den maksimale sultscore faldt i gennemsnit med henholdsvis 27 procent og 44 procent [10].
Studierne var små, manglede parallel kontrolgruppe i størstedelen af behandlingsperioden og omfattede ekstremt sjældne sygdomme. Effekten er alligevel betydelig sammenlignet med sygdommenes naturlige forløb. Historiske vækstdata viser kontinuerlig vægtøgning og begrænset varig effekt af kostbehandling, motion og kirurgi før målrettet behandling [12].
Hyppige bivirkninger er:
- Hyperpigmentering af huden
- Reaktioner på injektionsstedet
- Kvalme og opkastning
- Hovedpine
Psykisk velbefindende og hudforandringer skal følges. Behandlingen bør initieres af et center med erfaring i sjælden genetisk fedme.
Setmelanotid ved Bardet-Biedl syndrom
I et fase 3-studie med 38 deltagere med Bardet-Biedl eller Alström syndrom opnåede 32,3 procent af deltagerne fra 12-årsalderen mindst 10 procents vægttab efter 52 uger. Alle, der nåede det primære effektmål, havde Bardet-Biedl syndrom. Blandt voksne med Bardet-Biedl syndrom opnåede 46,7 procent mindst 10 procents vægttab, og sulten faldt klinisk relevant hos mange deltagere [13].
Effekten ved Alström syndrom kunne ikke påvises, men grundlaget bestod kun af seks patienter. Setmelanotid skal derfor ikke betragtes som etableret fedmebehandling ved Alström syndrom.
Et senere åbent fase 3-studie inkluderede tolv børn mellem 2 og 5 år med POMC- eller LEPR-mangel eller Bardet-Biedl syndrom. Efter 52 uger havde ti børn reduceret BMI-z-scoren med mindst 0,2, og den gennemsnitlige BMI-ændring var minus 18 procent. Studiet var lille og ukontrolleret, men understøtter muligheden for tidlig behandling [14].
Den præcise godkendte aldersgrænse, tilskud og tilgængelighed skal kontrolleres mod gældende produktinformation og nationale beslutninger. Den nationale tilgængelighed kan afvige fra internationale godkendelser.
Behandling ved MC4R-mangel og andre former
Ved heterozygot MC4R-mangel findes ingen etableret genspecifik lægemiddelbehandling. Sædvanlige fedmelægemidler kan overvejes ud fra alder, sværhedsgrad og komorbiditet. Begrænsede data tyder på, at liraglutid kan give vægttab også ved MC4R-mangel, men større kontrollerede studier mangler [6].
Ved gener, hvor målrettet behandling ikke findes, bør diagnosen alligevel påvirke behandlingen ved at:
- Mindske uberettiget skyldplacering
- Begrunde tidlig og langvarig behandling
- Styre screening for organspecifikke komplikationer
- Muliggøre genetisk rådgivning
- Lette adgangen til kliniske studier
Syndromal fedme
Syndromal fedme betyder, at fedme forekommer sammen med andre karakteristiske fund, eksempelvis udviklingsafvigelse, dysmorfi, sensorisk funktionsnedsættelse, misdannelser eller organsygdom. Flere end 80 syndromer er beskrevet [7,8].
Prader-Willi syndrom
Prader-Willi syndrom skyldes manglende udtryk af paternelt aktive gener i kromosomregion 15q11-q13. De hyppigste mekanismer er paternel deletion, maternel uniparental disomi eller imprintingdefekt.
Det kliniske forløb er faseafhængigt:
- Prænatal hypokinesi og ofte lav fødselsvægt
- Udtalt neonatal hypotoni og ernæringsvanskeligheder
- Gradvist øget vægt uden tydeligt øget appetit
- Tiltagende interesse for mad
- Hyperfagi, manglende mæthed og madsøgende adfærd
Associerede fund er kortvoksthed, små hænder og fødder, hypogonadisme, udviklingsafvigelse, kognitiv rigiditet, affektudbrud, hudpillen og søvnforstyrrelser [15].
Diagnosen bekræftes med methyleringsanalyse. Methyleringsanalysen påviser syndromet, men skal suppleres for at fastlægge den genetiske subtype og gentagelsesrisikoen.
Behandlingen omfatter et sikret madmiljø, strukturerede måltider, fysisk aktivitet, væksthormon når dette er relevant, behandling af hypogonadisme og anden endokrin mangel samt psykologiske og habiliterende indsatser. Der skal være opmærksomhed på obstruktiv og central søvnapnø, især før væksthormonbehandling og kirurgi.
Bardet-Biedl syndrom
Bardet-Biedl syndrom er en autosomalt recessiv ciliopati. Centrale fund er:
- Tidligt debuterende fedme og hyperfagi
- Stav-tap-dystrofi med tiltagende synsnedsættelse
- Postaksial polydaktyli
- Nyreanomalier eller kronisk nyresygdom
- Hypogonadisme eller genitale anomalier
- Indlæringsvanskeligheder eller neuropsykiatrisk påvirkning
Mindst 26 gener er associeret med syndromet. Genetisk diagnostik har høj træfsikkerhed hos patienter, der opfylder de kliniske kriterier. Bred panelanalyse, der også omfatter beslægtede ciliopatier, anbefales ofte som første molekylære metode [16].
Opfølgningen skal være livslang og omfatte syn, nyrefunktion, blodtryk, glukosemetabolisme, lipider, lever, søvnapnø, pubertet og spiseadfærd. Setmelanotid er en målrettet behandlingsmulighed for visse patienter.
Alström syndrom
Alström syndrom skyldes bialleliske patogene varianter i ALMS1. Typiske manifestationer er:
- Tap-stav-dystrofi med tidlig synsnedsættelse
- Progressiv sensorineural hørenedsættelse
- Kardiomyopati, undertiden allerede i spædbarnsalderen
- Tidlig abdominal fedme
- Udtalt insulinresistens og tidlig type 2-diabetes
- Hypertriglyceridæmi
- Progressiv lever- og nyresygdom
Insulinresistensen kan være uforholdsmæssigt svær i forhold til BMI. Syndromet er progressivt og kræver koordineret opfølgning af hjerte, hørelse, syn, nyrer, lever og endokrine funktioner [17]. Effekten af setmelanotid er ikke fastslået.
Andre vigtige syndromer
| Syndrom eller genetisk afvigelse | Vejledende fund |
|---|---|
| 16p11.2-deletion med SH2B1 | Hyperfagi, tidlig fedme, sprogforsinkelse, autisme eller intellektuel funktionsnedsættelse |
| Albrights hereditære osteodystrofi og pseudohypoparathyreoidisme | Kortvoksthed, rundt ansigt, brachydaktyli, subkutane ossifikationer og hormonresistens |
| WAGRO-syndrom | Wilms' tumor, aniridi, urogenitale anomalier, udviklingsafvigelse og fedme ved samtidig BDNF-deletion |
| Cohen syndrom | Udviklingsafvigelse, mikrocefali, retinal dystrofi, neutropeni og karakteristiske ansigtstræk |
| Carpenter syndrom | Kraniosynostose, polysyndaktyli, udviklingsafvigelse og fedme |
| Smith-Magenis syndrom | Udviklingsafvigelse, adfærdsproblemer, forstyrret døgnrytme og tiltagende fedme |
| MYT1L-relateret syndrom | Intellektuel funktionsnedsættelse, taleforsinkelse, adfærdsafvigelse og fedme |
Ved syndromal fedme bør kromosommikroarray ofte indgå, især ved udviklingsafvigelse, autisme, dysmorfi eller misdannelser. Hvis arrayet er negativt, kan bredt genpanel, exom- eller genomsekventering blive aktuelt [18].
Indikationer for genetisk udredning
De vigtigste kriterier
Internationale retningslinjer og kliniske oversigter anbefaler genetisk udredning især ved svær fedme, der debuterer før 5-årsalderen, særligt hvis der foreligger hyperfagi eller en tydelig familiehistorie [6,8,19].
Senere debut, eksempelvis før 10-årsalderen, kan styrke mistanken i en samlet vurdering, men er for uspecifik som eneste indikation.
Svær fedme hos børn kan defineres som BMI på mindst 120 procent af den alders- og kønsspecifikke 95. percentil eller efter tilsvarende national definition. Vækstkurvens forløb er vigtigere end en enkelt BMI-værdi.
Røde flag
Genetisk udredning bør overvejes ved én eller flere af følgende omstændigheder:
- Svær fedme før 5-årsalderen
- Hurtig vægtøgning i de første to leveår
- Hyperfagi eller patologisk madsøgning
- Afvigende mæthed, som skaber betydelige familiekonflikter eller kræver aflåst madmiljø
- Flere familiemedlemmer med meget svær tidlig fedme
- Konsanguinitet
- Udviklingsforsinkelse, sprogforstyrrelse eller intellektuel funktionsnedsættelse
- Autisme eller udtalte adfærdsafvigelser sammen med tidlig fedme
- Dysmorfe træk eller medfødte misdannelser
- Retinal dystrofi, synsnedsættelse eller hørenedsættelse
- Polydaktyli eller brachydaktyli
- Nyreanomali eller uforklaret nedsat nyrefunktion
- Hypogonadisme eller udebleven pubertet
- Kortvoksthed eller accelereret længdevækst, som ikke passer til den sædvanlige vækstkurve
- ACTH-mangel, central hypothyreose eller flere hypofysære mangeltilstande
- Neonatal diarré, tilbagevendende hypoglykæmi eller udtalt hyperinsulinæmi
- Utilstrækkelig og kortvarig effekt af veludført fedmebehandling
Hyperfagi skal beskrives konkret. Spørg om, hvor hurtigt patienten spiser, hvor længe mætheden varer, om barnet stjæler eller gemmer mad, søger mad om natten, spiser fra skraldespanden eller bliver tydeligt uroligt, når maden begrænses.
Anamnese og objektiv undersøgelse
Udredningen bør omfatte:
- Graviditets- og fødselsanamnese
- Fødselsvægt og neonatal ernæringsevne
- Komplet længde-, vægt-, BMI- og hovedomfangskurve
- Tidspunkt for fedmedebut og adiposity rebound
- Udvikling, skolegang, sprog og adfærd
- Syn, hørelse, søvn og epilepsi
- Pubertetsudvikling
- Medicinanamnese
- Familieanamnese over tre generationer med vægtudvikling og konsanguinitet
- Dysmorfologisk, neurologisk og endokrinologisk undersøgelse
- Vurdering af hænder, fødder, hud, genitalia og synsfunktion
Valg af genetisk metode
| Klinisk situation | Egnet første analyse |
|---|---|
| Klassisk Prader-Willi-fænotype | Methyleringsanalyse af 15q11-q13 |
| Typisk Bardet-Biedl-fænotype | Ciliopati- eller BBS-panel, alternativt bred sekventering |
| Tidlig hyperfagisk fedme uden syndromtræk | Panel for monogen fedme |
| Fedme med udviklingsafvigelse, autisme, dysmorfi eller misdannelser | Kromosommikroarray, ofte efterfulgt af exom- eller genomsekventering |
| Stærk mistanke, men negativt panel | Exom- eller genomsekventering med kopiantalsanalyse |
| Kendt familievariant | Målrettet variantanalyse og segregationsanalyse |
Genpaneler giver ofte god dækning og hurtigere svar, men er begrænset til kendte gener. Exomsekventering er bredere, men kan overse visse intronvarianter, repeat-ekspansioner, methyleringsfejl og strukturelle afvigelser. Genomsekventering giver bredere dækning, men kræver omfattende bioinformatisk og klinisk fortolkning.
En variant af usikker betydning bekræfter ikke diagnosen og må ikke alene danne grundlag for målrettet behandling. Segregationsanalyse, funktionelle data og revurdering efter nogle år kan være nødvendige.
I en belgisk klinisk kohorte med 223 patienter med tidligt debuterende fedme var det diagnostiske udbytte 3,1 procent med et 44-genpanel og 4,9 procent efter supplerende analyser. Over halvdelen havde mindst én variant af usikker betydning, hvilket illustrerer risikoen for overdiagnostik, hvis usikre varianter fejlagtigt klassificeres som sygdomsfremkaldende [21].
Genetisk rådgivning
En fastslået diagnose bør følges af genetisk rådgivning. Gentagelsesrisikoen varierer:
- Autosomalt recessive tilstande giver sædvanligvis 25 procents risiko for hver søskende, når begge forældre er bærere.
- Autosomalt dominante tilstande kan give 50 procents overførselsrisiko, men penetransen kan være ufuldstændig.
- De fleste tilfælde af Prader-Willi syndrom har lav gentagelsesrisiko, men imprintingcenterdefekter kan give betydeligt højere risiko.
- Kromosomale deletioner kan være de novo eller nedarvede.
Testning af forældre og undertiden andre familiemedlemmer er nødvendig for en korrekt risikovurdering.
Differentialdiagnostik
Endokrine årsager
Endokrine sygdomme forårsager sjældent svær fedme med bevaret eller accelereret længdevækst. Kortvoksthed eller afbøjet længdevækst bør derimod give mistanke om eksempelvis hypothyreose, Cushings syndrom, væksthormonmangel eller hypothalamus-hypofyse-sygdom.
Let forhøjet TSH er almindeligt som en konsekvens af fedme og betyder ikke automatisk hypothyreose. Cushings syndrom bør mistænkes ved mere specifikke fund som proksimal muskelsvaghed, tendens til blå mærker, facial plethora og brede rødviolette striae [20].
PCOS er hyppigt ved fedme, men er ikke en syndromal fedmetilstand og udgør ikke i sig selv en indikation for genetisk fedmeudredning. Hyperandrogenisme, menstruationsforstyrrelser, hirsutisme og akne skal udredes efter kriterier tilpasset patientens alder.
Lægemidler og psykiatriske tilstande
Vægtøgende lægemidler kan både forårsage og forværre fedme. Særligt vigtige er:
- Olanzapin og clozapin
- Mirtazapin og visse andre antidepressiva
- Valproat og visse andre antiepileptika
- Systemiske glukokortikoider
- Insulin og sulfonylurinstoffer
- Visse betablokkere
Tvangsoverspisning skal skelnes fra genetisk hyperfagi. Ved tvangsoverspisning forekommer afgrænsede episoder med kontroltab og efterfølgende ubehag. Genetisk hyperfagi er ofte mere kontinuerlig og omfatter kortvarig mæthed, fiksering på mad og aktiv fødesøgning.
Erhvervet hypothalamisk fedme
Ætiologi
Erhvervet hypothalamisk fedme kan opstå efter:
- Kraniofaryngeom
- Andre suprasellære tumorer, eksempelvis gliom og germinom
- Hypothalamuskirurgi
- Strålebehandling
- Traumatisk hjerneskade
- Inflammation eller infiltrativ sygdom
- Langerhanscellehistiocytose
Kraniofaryngeom er den bedst undersøgte årsag. Hypothalamisk fedme forekommer hos en stor andel af patienterne med omfattende tumorinvolvering eller behandlingsrelateret hypothalamusskade. Risikoen og sværhedsgraden korrelerer med skadens udbredning, især når den bageste del af hypothalamus er involveret [7,22].
Patofysiologi
Vægtøgningen skyldes ikke alene øget fødeindtag. Vigtige mekanismer er:
- Forstyrret leptin- og insulinsignalering
- Nedsat sympatisk aktivitet og energiforbrug
- Parasympatisk dominans og hyperinsulinæmi
- Nedsat spontan fysisk aktivitet
- Søvnforstyrrelse og døgnrytmeforstyrrelse
- Hyperfagi eller manglende mæthed
- Hypofysære hormonmangeltilstande
- Lægemiddeleffekter
Hyperfagi kan mangle. En patient kan udvikle svær hypothalamisk fedme selv ved kontrolleret energiindtag på grund af markant nedsat energiforbrug.
Klinisk billede
Typisk ses hurtig og vanskeligt kontrollerbar vægtøgning efter tumordebut, kirurgi eller strålebehandling. Samtidige fund kan være:
- Central hypothyreose
- ACTH-mangel
- Væksthormonmangel
- Hypogonadotrop hypogonadisme
- Argininvasopressinmangel
- Søvnapnø eller hypersomni
- Temperaturdysregulering
- Adfærds- og affektforandringer
- Synsfeltsdefekter
MR-scanning er begrundet ved nyopstået hurtig fedme sammen med hovedpine, synspåvirkning, polyuri, polydipsi, afbøjet længdevækst, flere hypofysære hormonmangeltilstande eller andre neurologiske symptomer. MR-scanning skal ikke udføres rutinemæssigt ved almindelig fedme uden sådanne fund.
Behandling
Behandlingen skal være multidisciplinær og omfatte endokrinolog, diætist, fysioterapeut, psykolog og ved tumorsygdom neurokirurg og onkolog. Hypofysære hormonmangeltilstande skal behandles korrekt, men substitution genopretter sjældent en normal vægtregulering.
Livsstilstiltag er vigtige for at begrænse yderligere vægtøgning og behandle komplikationer, men giver ofte mindre vægttab end ved polygen fedme.
GLP-1-receptoragonister er biologisk interessante, fordi dele af deres mæthedseffekt kan medieres uden for hypothalamus. En systematisk oversigt over ti små studier med i alt 54 patienter fandt et gennemsnitligt vægttab på 7,4 kg blandt patienter, hvor vægten blev rapporteret, men grundlaget var domineret af kasuistikker og caseserier [23]. I det randomiserede CRANIOEXE-studie gav exenatid ikke et statistisk signifikant større vægttab end placebo efter 26 uger. Den justerede forskel var minus 3,1 kg med et 95 %-konfidensinterval fra minus 7,0 til 0,7 kg [24]. Evidensen er derfor utilstrækkelig til at betragte GLP-1-receptoragonister som specifikt etableret behandling af hypothalamisk fedme, selv om de kan anvendes på sædvanlig fedmeindikation.
Setmelanotid har givet lovende vægt- og sultreduktion i tidlige studier af erhvervet hypothalamisk fedme, men kontrollerede langtidsdata mangler endnu [22]. Behandlingen bør indtil videre betragtes som forsøgsbehandling, medmindre den er omfattet af en gældende godkendt indikation.
Centralstimulerende lægemidler og andre præparater er undersøgt i små materialer. Resultaterne er heterogene og kræver specialistvurdering. Sammenstillinger af GLP-1-behandling viser også, at behandlingsresponset varierer betydeligt, og at bedre fænotypning er nødvendig [25].
Bariatrisk kirurgi ved genetisk og hypothalamisk fedme
Bariatrisk kirurgi kan give betydeligt initialt vægttab, men evidensen ved monogen, syndromal og hypothalamisk fedme er begrænset. Resultaterne varierer med genetisk diagnose, hyperfagiens sværhedsgrad, kognitiv funktion, operationsmetode og opfølgningstid.
Ved heterozygote varianter i melanokortinsignalvejen er kirurgi ikke absolut kontraindiceret. Korttidsresultaterne kan ligne dem ved polygen fedme, men flere kohorter viser større langsigtet vægtgenvinding. Ved biallelisk LEPR-, POMC- eller MC4R-mangel er der rapporteret udtalt vægtgenvinding efter initialt vægttab [6,7].
Ved Prader-Willi syndrom er de langsigtede resultater usikre, og komplikationsrisikoen kan være forhøjet. Hyperfagi, kognitiv rigiditet, nedsat smerteopfattelse, gastrointestinal dysmotilitet og vanskeligheder med at overholde kostrestriktioner efter operationen skal tages i betragtning. Kirurgi bør kun overvejes på et center med syndromspecifik og bariatrisk ekspertise.
Ved Bardet-Biedl syndrom kan kirurgi overvejes individuelt, men nyresygdom, synsnedsættelse, neuropsykiatriske vanskeligheder og adgangen til målrettet farmakoterapi påvirker gevinst og risiko [16].
Ved erhvervet hypothalamisk fedme har Roux-en-Y gastric bypass og sleeve-gastrektomi givet vægttab i små serier, men resultaterne er mindre forudsigelige end ved almindelig fedme. Hormonmangeltilstande, peroral lægemiddelabsorption, tørstforstyrrelse og neurokognitiv komorbiditet skal indgå i vurderingen [22].
Praktisk håndtering
Ved mistanke om genetisk fedme
- Bekræft vækstforløbet med de oprindelige vækstkurver.
- Kortlæg hyperfagi og madsøgende adfærd konkret.
- Vurder udvikling, dysmorfi, syn, hørelse, nyrer, pubertet og neurologiske fund.
- Udeluk lægemiddelårsag og klinisk begrundede endokrine differentialdiagnoser.
- Henvis til pædiatrisk endokrinologi eller voksenendokrinologi og klinisk genetik.
- Vælg genetisk metode ud fra fænotype, ikke alene ud fra BMI.
- Fortolk varianter sammen med en klinisk genetiker.
- Tilbyd genetisk rådgivning ved bekræftet diagnose.
- Vurder, om målrettet behandling eller klinisk forsøg er aktuelt.
- Fortsæt samtidig behandlingen af fedmen og dens komplikationer.
Basal komplikationsscreening
Uanset den genetiske årsag skal patienten vurderes for:
- Forhøjet blodtryk
- Forstyrret glukosemetabolisme
- Dyslipidæmi
- Metabolisk associeret steatotisk leversygdom
- Obstruktiv søvnapnø
- Ortopædiske problemer
- Depression, angst og spiseforstyrrelse
- Pubertets- og fertilitetsproblemer
Langsigtet behandling
Genetisk fedme kræver ofte livslang behandling. Et realistisk mål kan være en stabiliseret BMI-udvikling, mindsket hyperfagi, forbedret metabolisk sundhed og bedre livskvalitet frem for normalvægt.
Familien skal vide, at hyperfagi er et biologisk symptom og ikke manglende motivation. Samtidig er et struktureret madmiljø, forudsigelige måltider, tilpasset fysisk aktivitet og adfærdsstøtte centrale dele af behandlingen. Målrettet farmakoterapi erstatter ikke opfølgning af syndromspecifikke komplikationer.
Kilder
- Maes et al. Genetic and environmental factors in relative body weight and human adiposity. Behavior Genetics 1997. PMID: 9519560
- Chiurazzi et al. Impact of Genetic Variations and Epigenetic Mechanisms on the Risk of Obesity. International Journal of Molecular Sciences 2020. PMID: 33261141
- Hinney et al. From monogenic to polygenic obesity: recent advances. European Child and Adolescent Psychiatry 2010. PMID: 20127379
- Brandkvist et al. Separating the genetics of childhood and adult obesity: a validation study of genetic scores for body mass index in adolescence and adulthood in the HUNT Study. Human Molecular Genetics 2021. PMID: 33276378
- Warrington et al. Association of a body mass index genetic risk score with growth throughout childhood and adolescence. PLoS One 2013. PMID: 24244521
- Fitch et al. Differentiating monogenic and syndromic obesities from polygenic obesity: Assessment, diagnosis, and management. Obesity Pillars 2024. PMID: 38766314
- Faccioli et al. Current Treatments for Patients with Genetic Obesity. Journal of Clinical Research in Pediatric Endocrinology 2023. PMID: 37191347
- Sohn. Genetic obesity: an update with emerging therapeutic approaches. Annals of Pediatric Endocrinology and Metabolism 2022. PMID: 36203267
- von Schnurbein et al. Classification of Congenital Leptin Deficiency. Journal of Clinical Endocrinology and Metabolism 2024. PMID: 38470203
- Clément et al. Efficacy and safety of setmelanotide, an MC4R agonist, in individuals with severe obesity due to LEPR or POMC deficiency: single-arm, open-label, multicentre, phase 3 trials. Lancet Diabetes and Endocrinology 2020. PMID: 33137293
- Gan et al. Appetite- and Weight-Regulating Neuroendocrine Circuitry in Hypothalamic Obesity. Endocrine Reviews 2024. PMID: 38019584
- Wabitsch et al. Natural History of Obesity Due to POMC, PCSK1, and LEPR Deficiency and the Impact of Setmelanotide. Journal of the Endocrine Society 2022. PMID: 35528826
- Haqq et al. Efficacy and safety of setmelanotide in patients with Bardet-Biedl syndrome and Alström syndrome: a multicentre, randomised, double-blind, placebo-controlled, phase 3 trial with an open-label period. Lancet Diabetes and Endocrinology 2022. PMID: 36356613
- Argente et al. Setmelanotide in patients aged 2-5 years with rare MC4R pathway-associated obesity: a 1 year, open-label, multicenter, phase 3 trial. Lancet Diabetes and Endocrinology 2025. PMID: 39549719
- Butler et al. Prader-Willi Syndrome, Clinical Genetics, Diagnosis and Treatment Approaches: An Update. Current Pediatric Reviews 2019. PMID: 31333129
- Dollfus et al. Bardet-Biedl syndrome improved diagnosis criteria and management: Inter European Reference Networks consensus statement and recommendations. European Journal of Human Genetics 2024. PMID: 39085583
- Tahani et al. Consensus clinical management guidelines for Alström syndrome. Orphanet Journal of Rare Diseases 2020. PMID: 32958032
- Rodríguez-López et al. Reviewed and updated Algorithm for Genetic Characterization of Syndromic Obesity Phenotypes. Current Genomics 2022. PMID: 36777005
- Malhotra et al. Evaluation and Management of Early Onset Genetic Obesity in Childhood. Journal of Pediatric Genetics 2021. PMID: 34504723
- van der Valk et al. A comprehensive diagnostic approach to detect underlying causes of obesity in adults. Obesity Reviews 2019. PMID: 30821060
- Harvengt et al. Monogenic etiologies in a cohort of early onset obesity: a real-world experience from Belgium. Frontiers in Endocrinology 2025. PMID: 40822950
- Müller. Management of Acquired Hypothalamic Obesity After Childhood-Onset Craniopharyngioma, A Narrative Review. Biomedicines 2025. PMID: 40426846
- Ng et al. The role of glucagon-like peptide 1 receptor agonists for weight control in individuals with acquired hypothalamic obesity, A systematic review. Clinical Obesity 2024. PMID: 38273176
- Gatta-Cherifi et al. Impact of exenatide on weight loss and eating behavior in adults with craniopharyngioma-related obesity: the CRANIOEXE randomized placebo-controlled trial. European Journal of Endocrinology 2024. PMID: 38450721
- Dimitri och Roth. Treatment of Hypothalamic Obesity With GLP-1 Analogs. Journal of the Endocrine Society 2024. PMID: 39703362