Sammenfatning
Binyrebarkkarcinom er en sjælden, men aggressiv malignitet med en incidens på omkring 1 tilfælde pr. million indbyggere pr. år. Mistanke bør vækkes ved en stor, heterogen eller lokalt invasiv binyretumor, især ved hurtig udvikling af Cushings syndrom, virilisering eller samtidig kortisol- og androgenproduktion. Patienten bør uden forsinkelse vurderes af et multidisciplinært team med erfaring med binyretumorer.
Udredningen omfatter hormonel kortlægning, CT af thorax, abdomen og bækken samt ved behov MR og FDG-PET/CT. Fæokromocytom skal udelukkes før biopsi eller operation. Perkutan biopsi bør ikke foretages rutinemæssigt, da den sjældent kan skelne adenom fra binyrebarkkarcinom og medfører risiko for tumorspredning. Den histopatologiske diagnose baseres sædvanligvis på Weiss-kriterierne, suppleret med immunhistokemi, Ki67-indeks, resektionsrand og ENSAT-stadie.
Komplet kirurgisk en bloc-resektion med intakt tumorkapsel og mikroskopisk frie resektionsrande er den eneste potentielt kurative behandling. Åben kirurgi er standard ved sikker eller stærkt mistænkt cancer, især ved store eller invasive tumorer. Adjuverende mitotan anbefales primært ved høj recidivrisiko, eksempelvis ENSAT-stadie III, R1- eller Rx-resektion eller Ki67 over 10 procent. Patienter med R0-resektion og Ki67 højst 10 procent har en relativt god prognose, og der er ikke påvist nogen sikker gavn af adjuverende mitotan hos dem. Adjuverende strålebehandling kan overvejes især ved R1/Rx, kapselruptur eller lokalt avanceret sygdom. Ved hurtigt progredierende, ikke-resektabel eller metastatisk cancer er etoposid, doxorubicin og cisplatin sammen med mitotan standardbehandling. Lokal behandling og fornyet kirurgi kan give langvarig sygdomskontrol hos nøje udvalgte patienter med oligometastatisk sygdom eller sent recidiv.
Baggrund og epidemiologi
Binyrebarkkarcinom, internationalt betegnet adrenocortical carcinoma, udgår fra binyrebarkens steroidproducerende celler. Den aldersjusterede incidens er omkring 0,7 til 2 tilfælde pr. million indbyggere pr. år. I et amerikansk populationsstudie med 2 014 tilfælde var incidensen 1,02 pr. million, og medianalderen ved diagnosen var 55 år. Cirka 57 procent var kvinder [1].
Sygdommen kan optræde i alle aldre. Nogle materialer viser to incidenstoppe, en i barndommen og en i voksenalderen, mens større populationsstudier primært viser en top i det femte og sjette leveårti. Børn adskiller sig fra voksne ved en større andel arvelig prædisposition, især patogene varianter i TP53. Fremstillingen gælder primært voksne. Børn med mistænkt binyrebarkkarcinom skal håndteres i et børneonkologisk specialiseret regi.
Omkring 40 til 60 procent henvender sig på grund af hormonoverskud, cirka 30 procent på grund af lokale eller almene tumorsymptomer, og 20 til 30 procent diagnosticeres via en tilfældigt opdaget binyreforandring [2,3]. Mellem en fjerdedel og en tredjedel har metastaser ved diagnosen. Hyppige metastaselokalisationer er lever, lunger, regionale lymfeknuder og skelet.
Femårsoverlevelsen for hele patientgruppen er omkring 35 procent, men varierer kraftigt med stadie, resektionsrand, tumorproliferation og kortisolsekretion. Rapporterede femårsoverlevelser ligger omtrent mellem 60 og 80 procent for stadie I, 50 og 70 procent for stadie II, 25 og 50 procent for stadie III og under 15 procent for stadie IV [2,3].
Arvelig prædisposition
De fleste tilfælde er sporadiske, men binyrebarkkarcinom indgår i flere arvelige cancersyndromer. Vigtigst hos voksne er:
- Li-Fraumenis syndrom, forårsaget af patogen TP53-variant
- Lynch syndrom, forårsaget af defekt DNA-mismatch-reparation
- multipel endokrin neoplasi type 1
- familiær adenomatøs polypose
- Carney-kompleks
- Beckwith-Wiedemanns syndrom, primært hos børn
Tumorudviklingen er ofte knyttet til forstyrrelser i p53-signalering, Wnt/beta-catenin-signalering og overudtryk af IGF2. Tilbagevendende somatiske forandringer omfatter TP53, ZNRF3, CTNNB1 og kromosomregionen 11p15 [4].
Alle patienter bør have optaget en målrettet personlig anamnese og familieanamnese med henblik på tidlig brystkræft, sarkom, hjernetumor, kolorektal cancer, endometriecancer og multiple primærtumorer. Genetisk rådgivning og konstitutionel genetisk analyse bør tilbydes ved ung alder, familiær ophobning, multiple tumorer eller fund, der tyder på et defineret syndrom. Da binyrebarkkarcinom er en kernetumor ved Li-Fraumenis syndrom, er en lav tærskel for TP53-analyse begrundet, også uden tydelig familiehistorie [5].
Klinisk billede
Hormonoverskud
Kortisol er det hyppigst overproducerede hormon. Hyperkortisolismen kan udvikle sig hurtigt og give udtalt proksimal muskelsvaghed, diabetes, hypertension, hypokaliæmi, blå mærker, infektioner og øget tromboembolisk risiko uden den langsomme vægtudvikling, der ses ved mere indolent Cushings syndrom.
Androgenoverskud medfører hos kvinder hirsutisme, akne, menstruationsforstyrrelser, klitorishypertrofi, dybere stemme og anden virilisering. Hos mænd kan androgenoverskud være klinisk vanskeligt at opdage. Samtidig kortisol- og androgenproduktion er særligt mistænkelig for malignitet.
Østrogenproduktion er sjælden, men gynækomasti, nedsat libido og testikelatrofi hos en mand med binyretumor skal betragtes som malignitetssuspekt. Primær aldosteronproduktion forekommer sjældent. Hypertension og hypokaliæmi skyldes oftere meget høje kortisolniveauer eller produktion af mineralokortikoide steroidprækursorer [5].
Biokemisk steroidoverskud kan påvises hos en større andel end den, der har tydelige kliniske symptomer. Massespektrometrisk analyse kan påvise ophobning af prækursorer til kortisol, androgener og mineralokortikoider, hvilket afspejler tumorens uorganiserede steroidogenese [6].
Tumorrelaterede symptomer
Store tumorer kan give:
- abdominal- eller flankesmerter
- tidlig mæthed og øget abdominalomfang
- rygsmerter
- palpabel udfyldning
- kvalme eller obstipation
- vægttab, feber eller træthed
- symptomer fra metastaser, eksempelvis hoste, dyspnø eller knoglesmerter
Akutte smerter kan skyldes blødning eller tumornekrose. Bilateral binyresygdom er sjælden og bør vække mistanke om metastaser, lymfom, infektion eller et arveligt syndrom snarere end sporadisk binyrebarkkarcinom.
Udredning og diagnostik
Patienten bør henvises tidligt til et center, hvor endokrinolog, endokrinkirurg eller urolog, onkolog, radiolog, nuklearmediciner og endokrinpatolog kan koordinere udredningen [2]. Udredningen skal besvare fire spørgsmål:
- Er tumoren hormonproducerende?
- Er de radiologiske fund forenelige med malignitet?
- Er sygdommen resektabel?
- Foreligger der regional eller fjernmetastatisk sygdom?
flowchart TD
A["Binyretumor med<br>malignitetsmistanke"] --> B["Hormonel kortlægning<br>og udeluk fæokromocytom"]
B --> C["CT thorax, abdomen og bækken<br>med binyreprotokol"]
C --> D["Multidisciplinær vurdering:<br>resektabel sygdom?"]
D -->|Ja| E["Komplet en bloc-resektion<br>på ekspertcenter"]
D -->|Nej| F["Vævsdiagnose, når den<br>styrer behandlingsvalget"]
E --> G["Ekspertpatologi: Weiss,<br>Ki67, R-status, ENSAT"]
G --> H["Høj recidivrisiko?<br>Stadie III, R1 eller Rx,<br>ruptur eller Ki67 over 10 %"]
H -->|Ja| I["Adjuverende mitotan, overvej<br>strålebehandling"]
H -->|Nej| J["Struktureret opfølgning<br>uden adjuverende mitotan"]
F --> K["Mitotan eller EDP-M,<br>lokal behandling ved behov"]
Håndteringsforløb ved binyretumor med malignitetsmistanke. Hormonel kortlægning med udelukket fæokromocytom går forud for enhver invasiv procedure, og resektabiliteten afgør, om vejen går via kirurgi med ekspertpatologi eller via vævsdiagnose og systemisk behandling. Efter operationen styrer recidivrisikoen, om der skal gives adjuverende mitotan [2,5,13].
Hormonel udredning
Hormonel udredning skal foretages, også selvom kliniske tegn på hormonoverskud mangler. Formålet er at understøtte mistanken om kortikal oprindelse, forebygge perioperative komplikationer, planlægge substitutionsbehandling og identificere markører, der kan følges efter behandlingen [5].
| Problemstilling | Anbefalede analyser | Kommentar |
|---|---|---|
| Fæokromocytom | Frie metanefriner i plasma eller fraktionerede metanefriner i døgnurin | Skal udelukkes før biopsi eller operation |
| Kortisoloverskud | 1 mg dexamethasonhæmningstest, ACTH, ved behov døgnurinkortisol og spytkortisol sent om aftenen | Lavt ACTH understøtter autonom sekretion |
| Androgen- eller prækursorproduktion | DHEAS, androstendion, testosteron, 17-hydroxyprogesteron, 11-deoxykortisol | Cosekretion og forhøjede prækursorer styrker malignitetsmistanken |
| Østrogenproduktion | Østradiol hos mænd og postmenopausale kvinder | Feminiserende binyretumor er stærkt malignitetssuspekt |
| Primær aldosteronisme | Aldosteron, renin og aldosteron/renin-ratio ved hypertension eller uforklaret hypokaliæmi | Korriger kalium og tag højde for lægemiddelinterferens |
| Individuel tumormarkør | Den eller de steroider, der var forhøjede før behandling | Kan anvendes ved opfølgning |
Kortisol efter 1 mg dexamethason skal tolkes efter lokale metodespecifikke grænser. En værdi over 50 nmol/l er forenelig med manglende suppression, men ved mistænkt cancer skal graden af hyperkortisolisme vurderes med supplerende tests og det kliniske billede. Meget højt kortisol kan aktivere mineralokortikoidreceptoren og forårsage hypokaliæmi uden forhøjet aldosteron.
Urinbaseret steroidprofilering med massespektrometri er et værdifuldt supplement, hvor metoden er tilgængelig. I det prospektive EURINE-ACT-studie havde kombinationen af tumordiameter mindst 4 cm, nativ attenuering over 20 HU og en højrisikoprofil i urinen en positiv prædiktiv værdi på 76,4 procent og en negativ prædiktiv værdi på 99,7 procent for binyrebarkkarcinom [7]. Metoden er endnu ikke tilgængelig som rutineanalyse på alle svenske laboratorier.
Radiologi
Computertomografi
Nativ CT er førstevalgsmetode til karakterisering af binyretumoren. Binyrebarkkarcinom måler ofte 10 til 13 cm ved diagnosen og udviser et eller flere af følgende fund:
- attenuering over 10 HU på nativ CT
- heterogen struktur
- nekrose eller blødning
- uregelmæssig eller lobuleret kontur
- forkalkning
- infiltration i omgivende fedtvæv eller organer
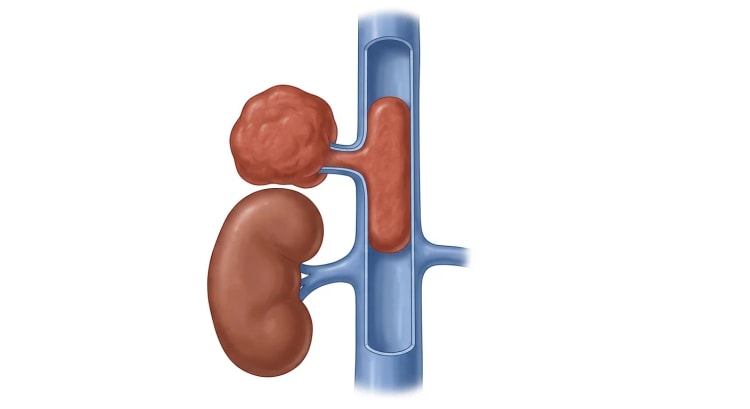
- tumortrombe i nyrevenen eller vena cava inferior
- regional lymfeknudeforstørrelse
En homogen forandring med højst 10 HU er stærkt forenelig med lipidrigt adenom, men størrelse og hele det kliniske billede skal tages i betragtning. Prospektive data tyder på, at 20 HU giver bedre specificitet end 10 HU til at identificere malignitetssuspekte forandringer uden væsentligt tab af sensitivitet [7].
Kontrast-washout kan understøtte diagnosen adenom, men absolutte og relative grænser på henholdsvis 60 og 40 procent må ikke alene anvendes til at udelukke cancer. Store, heterogene forandringer egner sig dårligt til en sådan beregning.
Alle med mistænkt binyrebarkkarcinom skal stadieinddeles med kontrastforstærket CT af thorax, abdomen og bækken. Lever, lunger og regionale lymfeknuder skal gennemgås særligt grundigt.
Magnetisk resonans
MR er velegnet, når jodholdig kontrast er kontraindiceret, og som supplement ved mistanke om invasion i lever, nyre, pancreas, diafragma eller store vener. Chemical shift-billeddannelse kan påvise intracellulært fedt i adenomer. Manglende signaltab er uspecifikt og forekommer ved binyrebarkkarcinom, fæokromocytom og metastaser.
FDG-PET/CT
FDG-PET/CT kan anvendes til at:
- karakterisere en uafklaret forandring
- kortlægge metastaser forud for kirurgi
- vurdere mistænkt recidiv
- vælge et egnet biopsisted
- skelne aktiv tumor fra behandlingsrelaterede forandringer
De fleste binyrebarkkarcinomer er FDG-positive, men falsk negative tilfælde forekommer. Hormonproducerende adenomer og fæokromocytomer kan være FDG-positive, hvilket begrænser specificiteten [8].
Biopsi
Perkutan biopsi bør ikke anvendes til at skelne binyrebarkadenom fra binyrebarkkarcinom. En lille biopsi tillader ikke en pålidelig vurdering af kapsel- eller karinvasion og kan forårsage blødning, tumorspredning og forsinket kurativ kirurgi [3].
Biopsi kan være begrundet, hvis:
- tumoren er ikke-resektabel, og histologisk diagnose kræves før systemisk behandling
- metastase fra en anden kendt primærtumor er sandsynlig
- lymfom, infektion eller en anden behandlelig differentialdiagnose mistænkes
Fæokromocytom skal altid være biokemisk udelukket før biopsi.
Histopatologi
Præparatet skal vurderes af en patolog med erfaring med binyrebarktumorer. Steroidogen faktor 1 (SF-1) er den mest pålidelige immunhistokemiske markør for binyrebarkoprindelse. Melan-A, inhibin alfa, calretinin og synaptofysin kan give supplerende støtte.
Weiss-systemet er standard for konventionel binyrebarktumor hos voksne. Hvert opfyldt kriterium giver ét point:
- høj kernegrad
- mere end 5 mitoser pr. 50 synsfelter ved stor forstørrelse
- atypiske mitoser
- eosinofilt cytoplasma i mere end 75 procent af tumorcellerne
- diffus arkitektur i mere end en tredjedel af tumoren
- nekrose
- veneinvasion
- sinusoidal invasion
- kapselinvasion
En Weiss-score på mindst 3 taler for malignitet. Grænsetilfælde kræver ekspertvurdering. Onkocytære tumorer skal ikke klassificeres med konventionel Weiss-score, men med Lin-Weiss-Bisceglia-systemet. Pædiatriske tumorer vurderes med Wieneke-systemet. WHO fremhæver desuden mitosefrekvens, angioinvasion og Ki67-indeks som centrale prognostiske variabler [9].
Patologisvaret bør som minimum angive:
- histologisk variant
- Weiss-score eller variantspecifikt system
- Ki67-indeks i den mest proliferative del
- mitosetal
- kar-, sinusoidal- og kapselinvasion
- tumorstørrelse og tumorvægt
- nekrose
- lymfeknudestatus
- resektionsrand som R0, R1, R2 eller Rx
- pTNM- og ENSAT-stadie
- eventuel tumorruptur
Stadieinddeling
| ENSAT-stadie | Definition |
|---|---|
| I | Tumor højst 5 cm, begrænset til binyren, N0 M0 |
| II | Tumor over 5 cm, begrænset til binyren, N0 M0 |
| III | Indvækst i omgivende fedtvæv eller tilgrænsende organer, tumortrombe i nyrevenen eller vena cava eller regional lymfeknudemetastase, M0 |
| IV | Fjernmetastasering, M1 |
ENSAT-stadie, Ki67-indeks, resektionsrand, kortisolsekretion og tumorrelaterede symptomer er de mest anvendelige kliniske prognosemarkører. S-GRAS sammenvejer stadie, Ki67, R-status, alder og symptomer, men erstatter ikke en individuel multidisciplinær vurdering [10].
Femårsoverlevelsen falder brat med stigende ENSAT-stadie: omkring 60 til 80 procent ved stadie I, 50 til 70 procent ved stadie II, 25 til 50 procent ved stadie III og under 15 procent ved stadie IV. Spredningen inden for hvert stadie forklares i høj grad af resektionsrand, Ki67-indeks og kortisolsekretion, som derfor skal indgå i den individuelle prognosevurdering [2,3].
Differentialdiagnoser
| Differentialdiagnose | Fund, der taler for diagnosen | Vigtigt adskillende tiltag |
|---|---|---|
| Binyrebarkadenom | Homogen forandring, lav nativ attenuering, stabil størrelse | Binyreprotokol og hormonel udredning |
| Fæokromocytom | Katekolaminsymptomer, højt T2-signal, varierende FDG-optag | Plasma- eller urinmetanefriner før invasiv procedure |
| Binyremetastase | Kendt ekstraadrenal cancer, ofte bilateral sygdom | Sammenlign med primærtumorens spredningsmønster, selektiv biopsi |
| Primært binyrelymfom | Ofte bilateral stor tumor, almensymptomer, binyreinsufficiens | Biopsi efter udelukket fæokromocytom |
| Retroperitonealt sarkom | Tumoren forskyder eller omslutter binyren snarere end at udgå fra den | Ekspertvurdering af radiologien |
| Nyretumor med binyreinvolvering | Udgår fra nyreparenkymet, nyreveneinvasion | Multiplanar radiologisk vurdering |
| Ganglioneurom eller anden neurogen tumor | Paraspinal lokalisation, langsom vækst | MR og selektiv histologi |
| Myelolipom | Makroskopisk fedt | Typisk CT-udseende |
| Binyreblødning eller pseudocyste | Akutte smerter, blodprodukter, ændret udseende over tid | Radiologisk kontrol efter kort interval, hvis malignitet ikke kan udelukkes |
| Infektion | Bilateralitet, feber, immunsuppression | Mikrobiologisk udredning og biopsi i udvalgte tilfælde |
Behandling
Overordnede principper
Behandlingen skal planlægges på et ekspertcenter. Målet afhænger af tre kliniske situationer:
- lokaliseret resektabel sygdom: kurativ R0-resektion
- oligometastatisk eller lokalt recidiverende sygdom: komplet kirurgisk eller lokal eradikation, når det er muligt
- udbredt ikke-resektabel sygdom: tumorkontrol, kontrol af hormonoverskud og symptomlindring
Kirurgi ved lokaliseret sygdom
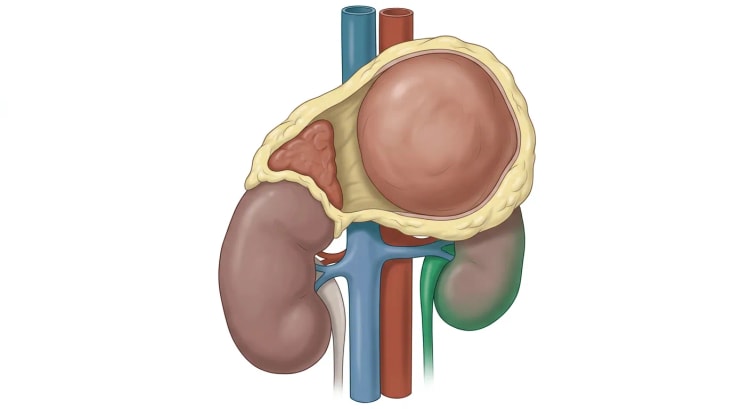
Komplet en bloc-resektion med intakt kapsel er den eneste potentielt kurative behandling. Tumoren, binyren og det omgivende retroperitoneale fedtvæv fjernes uden kapselruptur. Infiltrerede organer skal reseceres en bloc, hvis det er nødvendigt for at opnå R0-resektionsrand, men en nyre eller et andet organ bør ikke fjernes rutinemæssigt, hvis en fri resektionsrand kan opnås uden multivisceral resektion.
Åben adrenalektomi er standard ved:
- radiologisk sikkert eller stærkt mistænkt binyrebarkkarcinom
- lokal invasion
- tumortrombe
- behov for multivisceral resektion
- stor tumor, hvor kapselintegriteten ikke sikkert kan bevares
I en metaanalyse af 2 207 patienter var minimalt invasiv kirurgi associeret med mindre blodtab og kortere indlæggelsestid, men også med flere positive resektionsrande, tidligere recidiv og højere risiko for peritonealt recidiv. Der kunne ikke påvises nogen sikker forskel i samlet overlevelse [11]. Minimalt invasiv kirurgi kan derfor kun overvejes ved nøje udvalgte tumorer under cirka 6 cm uden tegn på invasion og hos en kirurg med stor erfaring med både binyrekirurgi og onkologisk kirurgi.
Regional lymfeknudedissektion forbedrer stadieinddelingen og kan have terapeutisk værdi. En metaanalyse af patienter med stadie I til III fandt lavere sygdomsspecifik mortalitet efter lymfeknudedissektion, men datagrundlaget var udelukkende retrospektivt [12]. Forstørrede eller suspekte lymfeknuder skal altid fjernes. Systematisk regional dissektion bør overvejes ved kirurgi med kurativt sigte.
Adjuverende mitotan
Adjuverende behandling baseres på recidivrisikoen.
Lav til intermediær risiko indebærer sædvanligvis R0-resektion, ENSAT-stadie I eller II og Ki67 højst 10 procent. I ADIUVO-studiet (91 randomiserede patienter med R0-resektion, ENSAT-stadie I–III og Ki67 højst 10 procent) var den recidivfrie femårsoverlevelse 79 procent med mitotan og 75 procent med opfølgning alene (HR 0,74; 95 % KI 0,30–1,85). Forskellen var ikke statistisk signifikant, og alle mitotanbehandlede patienter fik bivirkninger [13]. Struktureret opfølgning uden mitotan er derfor et rimeligt førstevalg i denne gruppe.
Høj risiko foreligger ved et eller flere af følgende:
- ENSAT-stadie III
- R1- eller Rx-resektion
- tumorruptur
- Ki67 over 10 procent
- udtalt karinvasion eller andre aggressive patologiske fund
Disse patienter bør tilbydes adjuverende mitotan efter information om usikkerheden i evidensen og behandlingens toksicitet. En stor metaanalyse fandt en association med forbedret samlet og recidivfri overlevelse, men evidensens sikkerhed blev vurderet som lav eller meget lav, da hovedparten af studierne var retrospektive [14]. En anden metaanalyse fandt forbedret recidivfri overlevelse, især efter R0-resektion [15].
Behandlingen startes, når patienten er kommet sig efter operationen, ofte inden for 6 til 8 uger. Behandlingsvarigheden er mindst 2 år, men som regel højst 5 år hos patienter, der er recidivfrie og tåler behandlingen [2].
Mitotan: dosering og monitorering
Mitotan har en lang og varierende halveringstid, ophobes i fedtvæv og er en kraftig induktor af CYP3A4. Plasmakoncentrationen skal følges, og målet er sædvanligvis 14 til 20 mg/l. Niveauer over 20 mg/l medfører øget risiko for neurologisk toksicitet [5].
| Lægemiddel | Dosis | Kommentar |
|---|---|---|
| Mitotan | Start 2 til 3 g pr. døgn med øgning cirka hver anden uge, indtil plasmaniveauet ligger i intervallet 14 til 20 mg/l. Ved behov for hurtig kontrol af svær hyperkortisolisme kan startdosis være 4 til 6 g pr. døgn med øgning hver uge. Startdosis over 6 g pr. døgn anbefales som regel ikke. Døgndosis fordeles på 2 til 3 doser | Tilpas efter tolerance og plasmaniveau. Målkoncentration 14 til 20 mg/l |
| Hydrokortison ved langvarig mitotanbehandling | Ofte i alt 50 til 100 mg pr. døgn fordelt på flere doser | Højere end sædvanlig substitutionsdosis er nødvendig på grund af øget metabolisme og øget kortisolbindende globulin |
| Etoposid i EDP-M | 100 mg/m² intravenøst dag 2 til 4 | Gives hver fjerde uge |
| Doxorubicin i EDP-M | 40 mg/m² intravenøst dag 1 | Vær opmærksom på kumulativ kardiotoksicitet |
| Cisplatin i EDP-M | 40 mg/m² intravenøst dag 3 og 4 | Vær opmærksom på nyrefunktion, hørelse, neuropati og elektrolytter |
Plasmaniveauet kontrolleres efter hver dosisændring og tæt under optitreringen, for eksempel hver anden uge og hver uge ved høj startdosis, og derefter regelmæssigt, for eksempel månedligt, når vedligeholdelsesdosis er nået. Dosis kan skulle reduceres, eller behandlingen pauseres, ved ataksi, kognitiv påvirkning, udtalte gastrointestinale symptomer eller leverpåvirkning.
Mitotan forårsager næsten altid binyrebarkinsufficiens ved effektiv behandling. Hydrokortison skal startes før eller tidligt i behandlingen. Patienten har behov for undervisning i stressdosering, akutkort og injektionsberedskab. Total serumkortisol er vanskelig at tolke, da mitotan øger kortisolbindende globulin.
Monitoreringen bør omfatte:
- elektrolytter, kreatinin og levertal
- hæmatologiske parametre
- plasmakoncentration af mitotan
- ACTH og kliniske tegn på utilstrækkelig substitution
- renin og behov for fludrokortison
- TSH og frit T4, med særlig vægt på frit T4
- lipider
- neurologisk status
- gonadefunktion og fertilitetsspørgsmål
- fuldstændig gennemgang af lægemiddelinteraktioner
Adjuverende strålebehandling
Adjuverende strålebehandling er ikke rutine ved fuldstændigt reseceret lavrisikotumor. Den bør drøftes ved:
- mikroskopisk positiv eller usikker resektionsrand
- kapselruptur eller tumorspild
- stadie III med invasion i omgivende væv
- høj tumorgrad eller meget højt Ki67
- lokalt recidiv med høj risiko for yderligere lokal progression
Sædvanlig dosis til tumorlejet er 50 til 60 Gy i fraktioner à 2 Gy [16]. En ældre metaanalyse fandt, at strålebehandling reducerede den lokale recidivrisiko med omkring halvdelen, men ingen sikker effekt på samlet overlevelse [17]. Nyere metaanalyser tyder på forbedret recidivfri og samlet overlevelse i stadie I til III, men resultaterne bygger hovedsageligt på udvalgte retrospektive materialer [14,15].
Tabellen opsummerer, hvordan recidivrisikoen efter komplet resektion styrer valget af adjuverende behandling, og hvilke doser der da er aktuelle.
| Risikogruppe | Kriterier efter resektion | Adjuverende systemisk behandling | Adjuverende strålebehandling |
|---|---|---|---|
| Lav til intermediær | R0-resektion, ENSAT-stadie I eller II og Ki67 højst 10 procent | Struktureret opfølgning uden mitotan er et rimeligt førstevalg [13] | Ikke rutine |
| Høj | ENSAT-stadie III, R1- eller Rx-resektion, tumorruptur, Ki67 over 10 procent eller udtalt karinvasion | Adjuverende mitotan, start inden for 6 til 8 uger efter operationen, mindst 2 og som regel højst 5 år, målkoncentration 14 til 20 mg/l [5,14,15] | Overvej ved R1 eller Rx, kapselruptur eller stadie III med invasion. Sædvanlig dosis 50 til 60 Gy mod tumorlejet i fraktioner à 2 Gy [16] |
| Meget høj | Eksempelvis Ki67 over 30 procent, stor tumortrombe i vena cava, stadie IV eller R1-resektion | Adjuverende mitotan. Cisplatin og etoposid sammen med mitotan kan overvejes efter individuel vurdering, helst i et klinisk forsøg [2] | Som ved høj risiko |
Lokalt avanceret og metastatisk sygdom
Resektion og lokale behandlinger
Kirurgi anbefales ikke rutinemæssigt ved udbredt metastasering. Den kan overvejes, hvis alle makroskopiske tumorlokalisationer kan reseceres, især ved lav tumorbyrde, langsomt progredierende sygdom og god almentilstand.
Ved recidiv er kirurgi eller anden lokal behandling mest begrundet, hvis:
- det sygdomsfrie interval er mindst 12 måneder
- alle læsioner kan behandles
- recidivet er begrænset til en eller få anatomiske lokalisationer
- tumorens væksthastighed er lav
- hormonoverskuddet kan bedres ved lokal tumorreduktion
Radiofrekvensablation, mikrobølgeablation, kryoablation, stereotaktisk strålebehandling og leverrettet embolisering kan give lokal kontrol ved oligometastaser. Termisk ablation egner sig bedst til små lever- eller lungemetastaser, ofte under 3 til 5 cm. Palliativ strålebehandling er effektiv ved smertefulde knoglemetastaser eller lokal kompression [18].
Systemisk behandling
Mitotan som monoterapi kan overvejes ved lav tumorbyrde, langsom progression, eller når kombinationskemoterapi ikke tåles. Ved stor tumorbyrde, hurtig progression, udtalte symptomer eller omfattende hormonproduktion anbefales EDP-M.
I FIRM-ACT-studiet blev 304 patienter randomiseret til EDP-M eller streptozocin plus mitotan. EDP-M gav højere responsrate, 23,2 mod 9,2 procent, og længere median progressionsfri overlevelse, 5,0 mod 2,1 måneder. Den samlede overlevelse var henholdsvis 14,8 og 12,0 måneder, og forskellen var ikke statistisk signifikant, sandsynligvis delvis på grund af overkrydsning mellem behandlingerne [19].
EDP-M kræver tæt kontrol af:
- hæmatologiske parametre og infektionsrisiko
- nyrefunktion og magnesium
- hørelse og perifer neuropati
- venstre ventrikels funktion og kumulativ doxorubicindosis
- kvalme, ernæring og almentilstand
- mitotanniveau og interaktioner
- binyrebarkinsufficiens
Adjuverende kemoterapi efter komplet resektion er ikke etableret standard. Kombinationen cisplatin og etoposid med mitotan kan overvejes efter individuel vurdering, helst i et klinisk forsøg, ved meget høj recidivrisiko, eksempelvis Ki67 over 30 procent, stor tumortrombe i vena cava, stadie IV eller R1-resektion [2].
Senere behandlingslinjer
Der findes ingen etableret standard efter progression på EDP-M. Mulighederne omfatter streptozocin plus mitotan, gemcitabin plus capecitabin, temozolomid, immunterapi, multikinasehæmmere eller klinisk forsøg. Valget påvirkes af tidligere behandling, mitotanniveau, tumorens molekylære profil og patientens organfunktion.
Immuncheckpointhæmmere har moderat aktivitet. En metaanalyse af 250 patienter viste en objektiv responsrate på 14 procent, sygdomskontrol hos 43 procent og median progressionsfri overlevelse på 2,8 måneder [20]. Behandlingen er særligt relevant at drøfte ved mismatch-reparationsdefekt eller mikrosatellitinstabil tumor, men disse markører har ikke konsekvent forudsagt respons ved binyrebarkkarcinom.
Rutinemæssig målrettet behandling har endnu ingen etableret plads. Molekylær tumorprofilering kan være begrundet ved avanceret sygdom for at identificere mismatch-reparationsdefekt, høj mutationsbyrde eller en sjælden behandlelig forandring og for at lette inklusion i kliniske forsøg [21].
Kontrol af hormonoverskud
Svær hyperkortisolisme kræver parallel behandling, da infektion, tromboemboli, hypokaliæmi, hyperglykæmi og muskelsvaghed kan være mere akut truende end tumorbyrden.
Mitotan virker langsomt. Ved udtalt hyperkortisolisme er der derfor ofte behov for hurtigtvirkende steroidogenesehæmmere såsom metyrapon, osilodrostat eller ketoconazol. Ved livstruende hyperkortisolisme kan intravenøst etomidat anvendes under intensiv overvågning. Blokade med samtidig hydrokortisonsubstitution kan være sikrere end forsøg på partiel hæmning. Præcise doser skal individualiseres af en endokrinolog ud fra præparatvalg, leverfunktion, interaktioner og tilgængelighed.
Hypokaliæmi behandles med kalium og ofte spironolacton eller eplerenon. Diabetes og hypertension kræver aktiv behandling. Tromboseprofylakse og profylakse mod opportunistiske infektioner bør overvejes ved udtalt hyperkortisolisme.
Adgangen i Sverige til mitotan, visse steroidogenesehæmmere og specialiseret lægemiddelmonitorering kan afvige fra internationale publikationer. Behandlingen bør derfor koordineres med et nationalt eller regionalt ekspertcenter og aktuelle svenske lægemiddelrutiner.
Opfølgning og prognose
Efter komplet resektion
Opfølgningen skal omfatte CT eller MR af thorax, abdomen og bækken samt analyse af de hormoner eller steroidprækursorer, der var forhøjede før operationen. Et rimeligt program er:
- hver tredje måned i de første 2 år
- hver tredje til sjette måned i år 3 til 5
- derefter individualiseret, ofte årligt ved fortsat recidivrisiko
De fleste recidiver indtræffer inden for 5 år, men sene recidiver forekommer. Langvarig opfølgning er derfor begrundet, især ved stadie II eller III, højt Ki67, tidligere hormonproduktion eller initialt usikker resektionsrand [5].
FDG-PET/CT anvendes ikke nødvendigvis ved hver kontrol, men er værdifuld ved uafklarede strukturelle fund, stigende hormonmarkører eller planlægning af lokal behandling. Urinsteroidprofilering kan opdage tilbagevenden af tumorens steroidmønster, men har endnu ikke erstattet billeddiagnostik [6].
Under mitotanbehandling
Kontrollerne skal koordinere onkologisk effekt og endokrin toksicitet. Hvert besøg bør omfatte symptomer på binyrebarkinsufficiens, neurologiske bivirkninger, gastrointestinal tolerance, lægemiddelinteraktioner og adhærens. Patienter skal informeres om, at mitotan kan forblive i kroppen i måneder efter seponering.
Graviditet skal undgås under behandlingen og så længe, der er målbare plasmaniveauer. Mitotan kan nedsætte effekten af hormonelle præventionsmidler via enzyminduktion. Fertilitetsbevarende tiltag bør drøftes før kemoterapi eller langvarig mitotanbehandling.
Prognostiske faktorer
Følgende er forbundet med dårligere prognose:
- højere ENSAT-stadie
- R1-, R2- eller Rx-resektion
- tumorruptur eller spild
- Ki67 over 10 procent, især mindst 20 procent
- høj mitosefrekvens og udtalt karinvasion
- kortisolsekretion
- høj tumorbyrde og flere organer med metastaser
- kort interval til recidiv
- manglende mulighed for at opnå komplet lokal behandling
Ki67 er en kontinuerlig prognosemarkør og bør ikke reduceres til en enkelt absolut grænseværdi. Et indeks under 10 procent er forbundet med lavere recidivrisiko, 10 til 19 procent med intermediær risiko og mindst 20 procent med høj risiko, men stadie og R-status skal altid indgå i vurderingen [9,10].
Recidiv mere end 12 måneder efter den primære behandling, et begrænset antal tumorlokalisationer og mulighed for komplet resektion eller ablation er gunstige faktorer. Selv efter et første recidiv kan langvarig remission opnås ved gentagen multimodal behandling hos udvalgte patienter.
Kilder
- Sharma E et al. The Characteristics and Trends in Adrenocortical Carcinoma: A United States Population Based Study. Journal of Clinical Medicine Research 2018. PMID: 29977421
- Fassnacht M et al. European Society of Endocrinology Clinical Practice Guidelines on the management of adrenocortical carcinoma in adults, in collaboration with the European Network for the Study of Adrenal Tumors. European Journal of Endocrinology 2018. PMID: 30299884
- Shariq OA, McKenzie TJ. Adrenocortical carcinoma: current state of the art, ongoing controversies, and future directions in diagnosis and treatment. Therapeutic Advances in Chronic Disease 2021. PMID: 34349894
- Kamilaris CDC et al. Adrenocortical tumorigenesis: Lessons from genetics. Best Practice & Research Clinical Endocrinology & Metabolism 2020. PMID: 32507359
- Kiseljak-Vassiliades K et al. American Association of Clinical Endocrinology Disease State Clinical Review on the Evaluation and Management of Adrenocortical Carcinoma in an Adult: a Practical Approach. Endocrine Practice 2020. PMID: 33875173
- Rossi C et al. The Potential of Steroid Profiling by Mass Spectrometry in the Management of Adrenocortical Carcinoma. Biomedicines 2020. PMID: 32872281
- Bancos I et al. Urine steroid metabolomics for the differential diagnosis of adrenal incidentalomas in the EURINE-ACT study: a prospective test validation study. Lancet Diabetes & Endocrinology 2020. PMID: 32711725
- Sundin A et al. A Clinical Challenge: Endocrine and Imaging Investigations of Adrenal Masses. Journal of Nuclear Medicine 2021. PMID: 34230070
- Mete O et al. Overview of the 2022 WHO Classification of Adrenal Cortical Tumors. Endocrine Pathology 2022. PMID: 35288842
- Lin W et al. S-GRAS score performs better than a model from SEER for patients with adrenocortical carcinoma. Endocrine Connections 2022. PMID: 35583177
- Hu X et al. Minimally Invasive Versus Open Adrenalectomy in Patients with Adrenocortical Carcinoma: A Meta-analysis. Annals of Surgical Oncology 2020. PMID: 32277316
- Hendricks A et al. Impact of Lymphadenectomy on the Oncologic Outcome of Patients with Adrenocortical Carcinoma: A Systematic Review and Meta-Analysis. Cancers 2022. PMID: 35053453
- Terzolo M et al. Adjuvant mitotane versus surveillance in low-grade, localised adrenocortical carcinoma: an international, multicentre, open-label, randomised, phase 3 trial and observational study. Lancet Diabetes & Endocrinology 2023. PMID: 37619579
- Pfeffer A et al. Efficacy and Safety of Radiotherapy and Systemic Treatments in Adrenocortical Carcinoma: Systematic Review and Meta-Analysis. Journal of Clinical Endocrinology and Metabolism 2025. PMID: 40796146
- Tsuboi I et al. The efficacy of adjuvant mitotane therapy and radiotherapy following adrenalectomy in patients with adrenocortical carcinoma: A systematic review and meta-analysis. Urologic Oncology 2025. PMID: 39379210
- Araujo-Castro M et al. Spanish consensus on the diagnosis and management of adrenocortical carcinoma. Endocrine-Related Cancer 2025. PMID: 40215284
- Viani GA, Viana BS. Adjuvant radiotherapy after surgical resection for adrenocortical carcinoma: A systematic review of observational studies and meta-analysis. Journal of Cancer Research and Therapeutics 2019. PMID: 30900615
- Rowell NP. Oncological Management of Adrenocortical Carcinoma: An Update and Critical Review. Oncology and Therapy 2025. PMID: 39964565
- Fassnacht M et al. Combination chemotherapy in advanced adrenocortical carcinoma. New England Journal of Medicine 2012. PMID: 22551107
- Ababneh O et al. The Efficacy and Safety of Immune Checkpoint Inhibitors in Adrenocortical Carcinoma: A Systematic Review and Meta-Analysis. Cancers 2024. PMID: 38473262
- Chukkalore D et al. Adrenocortical Carcinomas: Molecular Pathogenesis, Treatment Options, and Emerging Immunotherapy and Targeted Therapy Approaches. The Oncologist 2024. PMID: 38381694