Sammenfatning
Polyarteritis nodosa (PAN) er en sjælden, nekrotiserende vaskulitis, som primært angriber mellemstore og små muskulære arterier. Sygdommen forårsager per definition ikke glomerulonefritis eller typisk vaskulitis i arterioler, kapillærer eller venoler, og ANCA er sædvanligvis negativ. Mistænk PAN ved kombinationer af almensymptomer, livedo racemosa, subkutane noduli, mononeuritis multiplex, myalgi, renovaskulær hypertension og postprandielle mavesmerter. Diagnosen bygger på den kliniske fænotype sammen med histopatologisk fund af nekrotiserende arteritis eller karakteristiske angiografiske forandringer, frem for alt aneurismer, stenoser og okklusioner i nyre-, lever- eller mesenterialarterier. Biopsi skal tages fra klinisk afficeret væv. Ved hudmanifestationer anbefales en dyb biopsi, der når de mellemstore kar ved overgangen mellem dermis og subcutis, og ved neuropati anbefales målrettet kombineret nerve- og muskelbiopsi [1].
Udredningen skal omfatte hepatitis B-serologi og HBV-DNA (hepatitis B-virus), eftersom HBV-associeret PAN behandles anderledes end idiopatisk PAN. Mangel på adenosindeaminase 2 (DADA2) skal især overvejes ved debut i barndommen eller i ung voksenalder, familiær sygdom, livedo, recidiverende lakunære apopleksier, cytopenier eller immundefekt. Svær idiopatisk PAN behandles med højdosis glukokortikoid og cyclophosphamid, mens ikke-svær sygdom sædvanligvis behandles med glukokortikoid og et mindre toksisk immunsupprimerende lægemiddel, eksempelvis azathioprin eller methotrexat. Cyclophosphamid bør begrænses til induktionsfasen og erstattes af vedligeholdelsesbehandling, når remission er opnået. HBV-associeret PAN behandles med kortvarig glukokortikoid, potent antiviral behandling og sædvanligvis plasmaudskiftning i samråd med hepatolog og infektionsmediciner. DADA2 med vaskulær fænotype behandles i første række med TNF-hæmmer [1].
Baggrund og epidemiologi
PAN er en systemisk nekrotiserende arteritis, som overvejende rammer mellemstore arterier. Ifølge den etablerede nomenklatur må sygdommen ikke være forbundet med glomerulonefritis eller vaskulitis i kapillærer og venoler. Små muskulære arterier kan derimod være involveret. Sygdommen er ikke associeret med ANCA, selv om uspecifik eller lavgradig ANCA-positivitet undtagelsesvis kan forekomme. En tydelig MPO-ANCA eller PR3-ANCA bør derfor føre til revurdering af diagnosen [1].
PAN er sjælden. I et polsk populationsstudie var den årlige incidens 2,4 tilfælde per million indbyggere, med et fald fra 3,3 til 1,9 per million mellem 2008 og 2013 [2]. Europæiske estimater har sædvanligvis ligget omkring 2 til 9 tilfælde per million per år, men sammenligninger vanskeliggøres af ændret nomenklatur og ældre kohorter, hvor mikroskopisk polyangiitis sandsynligvis blev inkluderet. Faldende forekomst af hepatitis B, sikrere blodprodukter og vaccination har bidraget til, at PAN er blevet mere sjælden [2,3].
Sygdommen kan debutere i alle aldre, men er hyppigst hos midaldrende og ældre voksne. PAN forekommer også hos børn. Ved tidlig debut bør monogene årsager især eftersøges, frem for alt DADA2.
Klinisk relevante undergrupper
PAN er ikke én ætiologisk entitet. Følgende undergrupper skal adskilles, eftersom behandling og prognose er forskellige:
| Undergruppe | Typiske fingerpeg | Behandlingsprincip |
|---|---|---|
| Idiopatisk systemisk PAN | Multiorgansygdom, ANCA-negativitet, ingen aktiv HBV-infektion | Glukokortikoid, ved svær sygdom også cyclophosphamid |
| HBV-associeret PAN | Aktiv HBV-replikation, ofte relativt akut debut, gastrointestinal og renal karsygdom | Kort glukokortikoidbehandling, antiviral behandling og plasmaudskiftning |
| DADA2 | Tidlig debut, livedo, lakunære apopleksier, familiær ophobning, cytopenier eller immundefekt | TNF-hæmmer |
| Kutan arteritis, tidligere kutan PAN | Livedo, noduli og sår uden systemisk organvaskulitis | Lokal eller mindre intensiv systemisk behandling, afhængigt af sværhedsgrad |
| Sekundær PAN-lignende arteritis | Infektion, malignitet, inflammatorisk eller genetisk sygdom | Behandl den bagvedliggende årsag og vurdér behovet for immunsuppression |
Kutan arteritis er en vaskulitis begrænset til huden og betragtes i dag som en form for enkeltorganvaskulitis. Histologien kan være identisk med systemisk PAN, men forløbet er sædvanligvis mere godartet. Neuropati eller myalgi inden for samme anatomiske område som hudlæsionerne kan forekomme, uden at sygdommen nødvendigvis er systemisk. Organmanifestationer uden for hudlæsionernes område taler derimod for systemisk PAN [3].
Patofysiologi
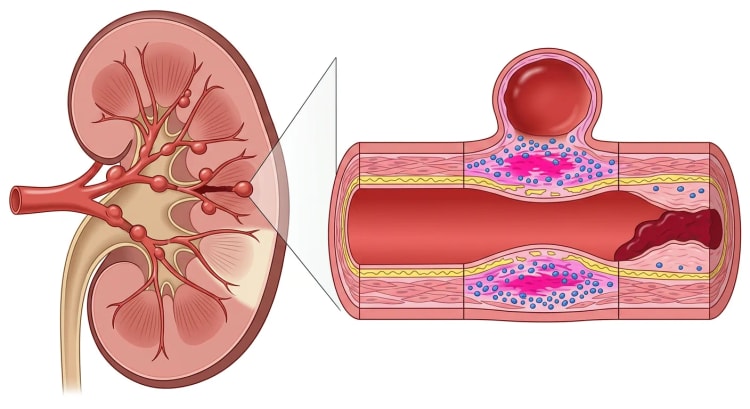
Patogenesen ved den idiopatiske sygdom er ufuldstændigt klarlagt. Segmentel inflammation i arterievæggen fører til fibrinoid nekrose, destruktion af elastiske og muskulære strukturer samt svækkelse af karvæggen. Følgen kan blive aneurismer og ruptur. Intimal proliferation, trombose og heling med fibrose kan samtidig forårsage stenoser, okklusioner og vævsiskæmi. Forskellige stadier kan findes i forskellige karsegmenter hos samme patient.
HBV-associeret PAN betragtes overvejende som en immunkompleksmedieret sygdom ved antigenoverskud under aktiv virusreplikation. Dette forklarer, hvorfor langvarig konventionel immunsuppression er uhensigtsmæssig, og hvorfor behandlingen skal sigte mod hurtigt at kontrollere vaskulitten og derefter eliminere virusreplikationen [4,5].
DADA2 skyldes bialleliske patogene varianter i ADA2. Nedsat ADA2-funktion er associeret med forstyrret karintegritet og en proinflammatorisk makrofagfænotype. Det vaskulære billede varierer fra livedo til PAN-lignende nekrotiserende arteritis og recidiverende iskæmisk eller hæmoragisk apopleksi. Mekanismen begrunder behandling med TNF-hæmmer snarere end konventionel PAN-behandling [6].
Klinisk billede
PAN udvikles ofte over uger til måneder, men akut debut forekommer. Manifestationerne skyldes systemisk inflammation, iskæmi eller blødning fra afficerede arterier.
Almensymptomer
Feber, sygdomsfølelse, træthed, nattesved, appetitløshed og ufrivilligt vægttab er hyppige, men uspecifikke. Myalgi og muskelømhed, især i læggene, kan være fremtrædende. Artralgi er hyppigere end objektiv artritis.
Det perifere nervesystem
Perifer neuropati er en af de hyppigste og undertiden den første organmanifestation. Den forekommer hos ca. 50 til 75 procent i visse kliniske serier [7]. Det klassiske mønster er mononeuritis multiplex med akutte eller subakutte smerter efterfulgt af sensorisk udfald og motorisk svaghed i enkelte nerveterritorier. N. peroneus, n. tibialis, n. ulnaris og n. medianus rammes ofte.
Når flere nerver involveres, kan billedet gå over i en asymmetrisk eller tilsyneladende symmetrisk aksonal polyneuropati. Nytilkommen dropfod, drophånd eller smertefuld multifokal neuropati sammen med inflammatoriske symptomer skal vække stærk mistanke om vaskulitis.
Centralnervesystemet involveres betydeligt sjældnere, hos ca. 2 til 10 procent, og sædvanligvis senere i sygdomsforløbet [7]. Apopleksi, encefalopati, kramper og intracerebral eller subaraknoidal blødning kan forekomme. Tidlige eller recidiverende lakunære infarkter skal især vække mistanke om DADA2.
Hud
Typiske fund er:
- livedo racemosa, med et uregelmæssigt, brudt og forgrenet netmønster
- ømme subkutane noduli langs mellemstore arterier
- palpabel purpura, selv om udtalt småkarspurpura taler for anden vaskulitis
- iskæmisk ulceration
- digital iskæmi, nekrose eller gangræn
- atrophie blanche
Livedo racemosa taler i højere grad for organisk karsygdom end regelmæssig, symmetrisk livedo reticularis. Hudforandringer er imidlertid ikke specifikke for PAN og forekommer også ved DADA2, antifosfolipidsyndrom, Sneddons syndrom, kolesterolembolisering og livedoid vaskulopati.
Nyrer og blodtryk
Nyresygdommen er vaskulær. Stenose, okklusion eller mikroaneurismer i nyrearterierne og deres grene kan give:
- renovaskulær hypertension
- nyreinfarkter
- forringet nyrefunktion
- mikroskopisk hæmaturi og moderat proteinuri
- perirenalt hæmatom ved aneurismeruptur
Et nefritisk urinsediment med erytrocytcylindre, betydelig glomerulær proteinuri eller biopsiverificeret glomerulonefritis taler stærkt imod PAN og bør føre til udredning for frem for alt mikroskopisk polyangiitis, anden småkarsvaskulitis eller immunkompleks-glomerulonefritis [8].
Blodtrykket skal initialt måles gentagne gange og på begge arme. Svær eller hurtigt progredierende hypertension kan være det første tegn på renal karsygdom.
Mave-tarm-kanalen
Gastrointestinal involvering er rapporteret hos 14 til 65 procent, afhængigt af definition og selektion [9]. Postprandielle mavesmerter er typiske og kan afspejle mesenteriel iskæmi. Kvalme, opkastning, diarré, gastrointestinal blødning og vægttab forekommer.
Tiltagende konstante mavesmerter, peritonitis, laktatstigning, paralytisk ileus eller gastrointestinal blødning kan signalere transmural iskæmi, nekrose eller perforation. Dette kræver akut kirurgisk og radiologisk vurdering. Aneurismeruptur kan give intraperitoneal eller retroperitoneal blødning. Gastrointestinal sygdom er en vigtig mortalitetsmarkør [9].
Hjerte og kar
Koronar arteritis kan forårsage myokardieiskæmi, infarkt, arytmi eller hjertesvigt. Hjertesvigt kan også skyldes svær hypertension. Perikarditis og myokarditlignende billeder forekommer, men er mindre typiske. Klinisk hjerteinvolvering er en prognostisk ugunstig manifestation [3].
Øvrige manifestationer
Testikelsmerter eller testikelømhed er relativt specifikke, men sjældne fund. Iskæmisk orkitis kan forekomme. Påvirkning af lever, galdeblære og pancreas kan skyldes arteritis, infarkt eller blødning. Lungeparenkymet er sædvanligvis skånet. Alveolær blødning eller kapillaritis taler derfor stærkt for en alternativ diagnose.
Udredning og diagnostik
PAN er en klinisk-patologisk eller klinisk-radiologisk diagnose. Der findes ingen enkeltstående diagnostisk blodprøve. Klassifikationskriterier må ikke anvendes som erstatning for en individuel diagnostisk vurdering. Ældre klassifikationskriterier fra American College of Rheumatology (ACR) har vist lav positiv prædiktiv værdi ved diagnostisk anvendelse [10]. I en moderne kohorte var sensitiviteten af ACR-kriterierne for PAN kun 40,6 procent, selv om specificiteten var relativt høj [11].
Foreløbige diagnostiske kriterier med syv punkter har i en retrospektiv validering vist en sensitivitet på 83,7 procent og en specificitet på 96,8 procent over for ANCA-associeret vaskulitis, men de er ikke en internationalt etableret diagnostisk standard [12].
Initial klinisk vurdering
Kortlæg systematisk:
- tidsforløb, feber og vægttab
- hudlæsioner, herunder livedo, noduli, sår og digital iskæmi
- fokale neurologiske udfald og neuropatiske smerter
- mavesmerter, relation til måltider og gastrointestinal blødning
- blodtryk og nyrefunktion
- kardiale og cerebrovaskulære symptomer
- testikelsmerter
- eksponering for hepatitis B, lægemidler, infektion og malignitet
- debutalder, familieanamnese, apopleksi, cytopenier og infektionstilbøjelighed som fingerpeg om DADA2
Ifølge ACR/VF 2021 foreligger svær sygdom ved livs- eller organtruende manifestationer, eksempelvis nyresygdom, mononeuritis multiplex, muskelsygdom, mesenteriel iskæmi, koronar involvering og iskæmi i ekstremitet eller finger [1]. Også truende infarkt, aneurismeruptur og apopleksi indebærer svær sygdom.
Laboratorieprøver
Basisudredningen bør omfatte:
- hæmatologi med differentialtælling og trombocytter
- CRP og SR
- kreatinin, eGFR og elektrolytter
- levertal, albumin og laktatdehydrogenase
- urinstix, urinsediment og kvantificering af albuminuri eller proteinuri
- kreatinkinase ved myalgi eller muskelsvaghed
- bloddyrkninger ved feber eller mistænkt infektion
- HBV: HBsAg, anti-HBc og anti-HBs, samt HBV-DNA ved positiv HBsAg eller anti-HBc
- HCV- og HIV-test
- MPO-ANCA og PR3-ANCA
- ANA, komplement, kryoglobuliner og proteinelektroforese i serum afhængigt af det kliniske billede
- antifosfolipidantistoffer ved livedo, trombose eller apopleksi
Anæmi, neutrofil leukocytose, trombocytose og forhøjede inflammationsmarkører er hyppige, men uspecifikke. Normal CRP udelukker ikke lokaliseret eller genetisk betinget karsygdom.
ANCA-positivitet skal tolkes i sin kliniske sammenhæng. Tydeligt positiv MPO-ANCA sammen med glomerulonefritis eller pulmonal kapillaritis taler for mikroskopisk polyangiitis. PR3-ANCA og granulomatøse ØNH- eller lungemanifestationer taler for granulomatose med polyangiitis.
Vævsdiagnostik
Biopsi skal så vidt muligt tages fra et symptomatisk og tilgængeligt organ. Histologien viser segmentel transmural inflammation i små eller mellemstore muskulære arterier, fibrinoid nekrose og blandet inflammatorisk infiltrat. Granulomer og kæmpeceller er ikke typiske.
- Ved hudforandringer bør biopsien være tilstrækkelig dyb til at inkludere kar ved overgangen mellem dermis og subcutis eller i subcutis. En overfladisk stansebiopsi kan overse forandringerne.
- Ved neuropati bør neurofysiologisk undersøgelse først lokalisere et egnet biopsiområde. Kombineret biopsi af en klinisk afficeret sensorisk nerve og tilstødende muskel giver højere diagnostisk udbytte end nervebiopsi alene [1].
- Muskelbiopsi kan være diagnostisk ved fokal myalgi eller ømhed.
- Biopsi af asymptomatisk væv har lav sensitivitet.
- Nyrebiopsi er sjældent førstevalg. Den kan overse den segmentelle arteriesygdom og indebærer øget blødningsrisiko, hvis der foreligger aneurismer.
En negativ biopsi udelukker ikke PAN, eftersom karlæsionerne er segmentelle.
Karbilleddiagnostik
Abdominal karbilleddiagnostik anbefales ved mistænkt systemisk PAN, især ved mavesmerter, nyrepåvirkning, hypertension eller anden mistanke om visceral karsygdom [1].
CT-angiografi (CTA) giver høj spatial opløsning og kan samtidig vise infarkt, blødning, tarmiskæmi og organpåvirkning. MR-angiografi (MRA) undgår ioniserende stråling og jodholdig kontrast, men har lavere opløsning i distale kar. Kateterangiografi har den højeste opløsning og kan overvejes, når den non-invasive undersøgelse er negativ eller uafklaret trods stærk klinisk mistanke. Den muliggør også endovaskulær behandling af blødende aneurismer.
Typiske fund er:
- multiple sakkulære eller fusiforme mikroaneurismer
- segmentelle stenoser
- abrupte okklusioner
- uregelmæssig karkaliber
- reduceret antal distale kargrene
- organinfarkter eller blødning
Mikroaneurismer taler for PAN, men er ikke patognomoniske. Lignende forandringer kan forekomme ved anden vaskulitis, fibromuskulær dysplasi, infektiøse aneurismer og vaskulopati.
flowchart TD
A["Mistænkt PAN<br>klinisk organvurdering"] --> B["Hæmatologi, CRP, nyretal,<br>urinprøve, ANCA og virusprøver"]
B --> C["Aktiv HBV-infektion"]
C -->|"Ja"| D["Vurdér som mulig HBV-associeret PAN<br>HBV-DNA og specialistkontakt"]
C -->|"Nej"| E["Vælg det mest tilgængelige<br>symptomatiske organ"]
E --> F["Hud eller nerve og muskel<br>kan biopteres"]
F -->|"Ja"| G["Dyb målrettet biopsi"]
F -->|"Nej"| H["CTA eller MRA af<br>abdominale kar"]
H --> I["Negativ undersøgelse men<br>fortsat stærk mistanke"]
I -->|"Ja"| J["Overvej kateterangiografi<br>og alternativ biopsi"]
I -->|"Nej"| K["Revurdér differentialdiagnoser"]
G --> L["Nekrotiserende arteritis<br>uden glomerulonefritis"]
J --> L
L --> M["Klassificér sværhedsgrad<br>og udred for DADA2 ved fingerpeg"]
Udredning for DADA2
Analysér ADA2-aktivitet og foretag genetisk analyse af ADA2 ved:
- debut i barndommen eller i ung voksenalder
- recidiverende lakunær iskæmisk apopleksi eller hæmoragisk apopleksi
- livedo racemosa med PAN-lignende vaskulitis
- familiær sygdom eller konsangvinitet
- cytopenier, knoglemarvssvigt eller erytroblastopeni
- hypogammaglobulinæmi eller recidiverende infektioner
- uforklaret hepatosplenomegali eller portal hypertension
Familieanamnese kan mangle ved autosomalt recessiv sygdom. I en sammenstilling debuterede 77 procent af de rapporterede patienter før tiårsalderen, men debut i voksenalderen forekommer [6].
Differentialdiagnoser
| Differentialdiagnose | Fund, der taler for alternativet |
|---|---|
| Mikroskopisk polyangiitis | MPO-ANCA, glomerulonefritis, pulmonal kapillaritis eller alveolær blødning |
| Granulomatose med polyangiitis | PR3-ANCA, destruktiv ØNH-sygdom, lungenoduli, granulomatøs inflammation |
| Eosinofil granulomatose med polyangiitis | Astma, eosinofili, næsepolypose og eosinofil vævsinflammation |
| IgA-vaskulitis | Palpabel purpura, IgA-dominant småkarsvaskulitis og glomerulonefritis |
| Kryoglobulinæmisk vaskulitis | Lav C4, kryoglobuliner, HCV og glomerulonefritis |
| DADA2 | Tidlig debut, livedo, apopleksi, cytopeni eller immundefekt |
| Antifosfolipidsyndrom | Arterielle eller venøse tromboser, graviditetskomplikationer og persisterende antifosfolipidantistoffer |
| Kolesterolembolisering | Nylig karintervention, eosinofili, blue toe-syndrom og nyresvigt |
| Fibromuskulær dysplasi | Ikke-inflammatoriske stenoser og aneurismer, typisk perlerækkemønster |
| Infektiøs endokarditis | Bakteriæmi, klapvegetationer, embolier og immunkompleksfænomener |
| Mykotiske aneurismer | Infektionstegn og fokale aneurismer i relevant mikrobiologisk sammenhæng |
| Segmentel arteriel mediolyse | Akut abdominal blødning eller dissektion uden systemisk inflammation |
| Behçets sygdom | Recidiverende orale og genitale ulcerationer samt venøs trombose |
| Kawasakis sygdom | Små børn med langvarig feber, mukokutane fund og koronararterieaneurismer |
| Malignitet eller intravaskulært lymfom | B-symptomer, cytopenier, høj laktatdehydrogenase og atypisk organbillede |
| Livedoid vaskulopati | Smertefulde bensår og atrophie blanche med trombotisk, ikke nekrotiserende, vaskulopati |
Isoleret kutan arteritis skal adskilles fra systemisk PAN. Progression fra hudbegrænset sygdom til systemisk PAN er sjælden. I en kohorte udviklede kun én af 41 patienter med kutan arteritis systemisk PAN, mens femårsrisikoen for recidiv i huden var 45,2 procent [13].
Behandling
Behandlingen skal individualiseres efter ætiologi og sværhedsgrad. Evidensen er begrænset, fordi PAN er sjælden, og mange studier er små, ældre eller inkluderer patienter, som med moderne nomenklatur ville blive klassificeret som mikroskopisk polyangiitis. De fleste aktuelle anbefalinger er derfor betingede [1].
Praktiske tiltag før behandling
Hvis det er klinisk muligt, bør følgende gennemføres før immunsuppression:
- dokumentér organudbredning og neurologisk status
- test for HBV, HCV, HIV og latent tuberkulose afhængigt af den planlagte behandling
- vurdér vaccinationsstatus
- udeluk igangværende alvorlig infektion
- dokumentér blodtryk, nyre- og leverfunktion
- drøft fertilitetsbevarende tiltag før cyclophosphamid
- vurdér risikoen for osteoporose, diabetes, ulcus og infektion
- overvej profylakse mod Pneumocystis jirovecii ved cyclophosphamid i kombination med højdosis glukokortikoid
- giv ulcusprofylakse, calcium og D-vitamin, når det er individuelt indiceret
Svær idiopatisk PAN
Ved livs- eller organtruende sygdom anbefales højdosis glukokortikoid sammen med cyclophosphamid [1].
Ved umiddelbart truende iskæmi, progressiv neuropati, gastrointestinal karsygdom, apopleksi eller anden kritisk organmanifestation kan methylprednisolon gives intravenøst, sædvanligvis 500 til 1 000 mg dagligt i tre døgn, efterfulgt af peroral prednisolon omkring 1 mg/kg per døgn. Ved svær, men ikke umiddelbart kritisk sygdom kan oral glukokortikoid anvendes fra starten.
Cyclophosphamid kan gives som intravenøse pulser eller daglig oral behandling. Intravenøse pulser foretrækkes ofte for at reducere den kumulative eksponering. Behandlingen må ikke fortsætte som langvarig vedligeholdelsesterapi. Når remission er opnået, sædvanligvis efter tre til seks måneder, skiftes cyclophosphamid til azathioprin eller methotrexat [1].
I et randomiseret studie af 65 patienter med svær PAN eller mikroskopisk polyangiitis gav tolv cyclophosphamidpulser lavere recidivrisiko end seks pulser, men ingen sikker forskel i mortalitet. Kun 18 deltagere havde PAN, hvilket begrænser den direkte overførbarhed [14]. Et andet blandet vaskulitisstudie fandt tilsvarende effekt af pulsbehandling og kontinuerlig oral cyclophosphamid, med en tendens til mere toksicitet ved kontinuerlig behandling [15].
Rituximab er ikke tilstrækkeligt sammenlignet med cyclophosphamid ved PAN og er ikke etableret førstevalgsbehandling. Plasmaudskiftning anbefales ikke rutinemæssigt ved idiopatisk PAN, men kan overvejes ved katastrofal, behandlingsrefraktær sygdom.
Ikke-svær idiopatisk PAN
Ikke-svær sygdom omfatter ifølge ACR/VF 2021 vaskulitis uden livs- eller organtruende manifestationer, eksempelvis lette systemiske symptomer, ukompliceret hudsygdom og let inflammatorisk artritis [1]. Mononeuritis multiplex regnes i retningslinjen som svær sygdom.
Glukokortikoid kombineres sædvanligvis med azathioprin eller methotrexat for at reducere steroideksponeringen [1]. Monoterapi med glukokortikoid kan give remission hos nogle patienter, men en betydelig andel får senere behov for tillægsbehandling. Valget mellem azathioprin og methotrexat styres af leverfunktion, nyrefunktion, graviditetsplaner, komorbiditet og interaktioner.
Optimal nedtrapning af glukokortikoid er ikke fastlagt. Dosis reduceres individuelt ud fra organrespons, inflammationsaktivitet og toksicitet. Nytilkommen iskæmi eller objektivt progredierende neuropati skal ikke håndteres alene ved en lille dosisøgning, men skal føre til ny organudredning og ofte eskaleret induktionsbehandling.
Lægemiddeldoser
Doserne nedenfor er almindelige specialistregimer for voksne og skal justeres efter alder, nyrefunktion, leverfunktion, hæmatologiske parametre og lokale protokoller. Børn behandles med vægt- eller legemsoverfladebaserede doser i børnereumatologisk specialistregi.
| Lægemiddel | Dosis | Kommentar |
|---|---|---|
| Methylprednisolon intravenøst | 500 til 1 000 mg én gang dagligt i 3 døgn | Ved svær eller umiddelbart organtruende sygdom |
| Prednisolon peroralt | Ca. 1 mg/kg én gang dagligt, sædvanligvis højst 60 til 80 mg per døgn | Nedtrappes individuelt efter klinisk respons |
| Cyclophosphamid intravenøst | 500 til 750 mg/m² per puls, initialt med 2 til 4 ugers interval | Dosisreduktion ved høj alder, nyresvigt eller leukopeni. Begrænses sædvanligvis til 3 til 6 måneder |
| Cyclophosphamid peroralt | Op til 2 mg/kg per døgn | Alternativ til pulser, men giver højere kumulativ eksponering. Hyppig kontrol af hæmatologiske parametre er nødvendig |
| Azathioprin | Start sædvanligvis 50 mg per døgn, titreres mod ca. 1,5 til 2 mg/kg per døgn | Kontrollér hæmatologi og levertal. Overvej TPMT- eller NUDT15-vurdering efter lokal praksis |
| Methotrexat | 15 mg én gang ugentligt, titreres til 20 til 25 mg én gang ugentligt | Gives med folsyre. Kontraindiceret ved graviditet og amning, stærkt nedsat nyrefunktion (kreatininclearance < 30 ml/min) og stærkt nedsat leverfunktion. Halveret dosis ved kreatininclearance 30–59 ml/min |
| Lamivudin | 100 mg én gang dagligt | Historisk undersøgt ved HBV-associeret PAN. Moderne HBV-behandling vælges sædvanligvis efter hepatologisk vurdering på grund af risiko for resistens |
| TNF-hæmmer | Præparat og dosis efter godkendt inflammatorisk indikation | Førstevalgsprincip ved DADA2 med vaskulitisfænotype. Det konkrete præparat vælges af specialist |
Cyclophosphamid er forbundet med infektioner, cytopenier, gonadotoksicitet, hæmoragisk cystitis og dosisafhængig risiko for malignitet. Kort induktion efterfulgt af et mindre toksisk vedligeholdelseslægemiddel reducerer den kumulative risiko [16].
HBV-associeret PAN
Ved aktiv HBV-replikation skal behandlingen planlægges sammen med hepatolog eller infektionsmediciner. Langvarig glukokortikoid og cyclophosphamid kan øge virusreplikationen og forringe muligheden for serokonversion.
Den klassiske strategi består af:
- kort glukokortikoidbehandling for at kontrollere den akutte karinflammation
- hurtig nedtrapning og seponering, sædvanligvis inden for omkring to uger
- potent nukleos(t)idanalog mod HBV
- plasmaudskiftning for at fjerne cirkulerende immunkomplekser, indtil klinisk kontrol og virologisk respons er opnået
I et prospektivt studie fik ti patienter prednison 1 mg/kg per døgn i en uge, derefter nedtrapning over en uge, lamivudin 100 mg per døgn og hyppige plasmaudskiftninger. Ni overlevende patienter havde klinisk bedring efter seks måneder, og seks af ni havde HBeAg-serokonverteret efter ni måneder [17].
I en kohorte med 115 patienter var serokonversion hyppigere med antiviral strategi og plasmaudskiftning end med konventionel immunsuppression. Patienter, som serokonverterede, opnåede komplet remission og fik ingen recidiver [18]. Lamivudin blev anvendt i de historiske studier, men nutidens HBV-behandling anvender ofte præparater med højere resistensbarriere. Valg og dosering skal følge aktuel hepatologisk praksis og tilpasses nyrefunktionen. Svensk specialistpraksis kan derfor afvige fra lamivudinregimet i de ældre PAN-studier.
DADA2
Ved bekræftet DADA2 med vaskulitis- eller cerebrovaskulær fænotype anbefales TNF-hæmmer frem for monoterapi med glukokortikoid [1]. Etanercept, adalimumab og infliximab har været anvendt. Behandlingen reducerer systemisk inflammation og synes effektivt at forebygge nye apopleksier, mens glukokortikoider og konventionelle immunsupprimerende lægemidler har usikker effekt [6].
Antikoagulation og trombocythæmning bør ikke ordineres rutinemæssigt alene på grund af tidligere iskæmisk apopleksi ved DADA2, eftersom hæmoragiske cerebrovaskulære hændelser også forekommer. Beslutningen kræver multidisciplinær vurdering. Hæmatopoietisk stamcelletransplantation kan overvejes ved svært knoglemarvssvigt, cytopeni eller immundefekt, som ikke kontrolleres af TNF-hæmmer [6].
Kutan arteritis
Ved hudbegrænset sygdom kan lokal sårpleje, analgetika og i lette tilfælde antiinflammatorisk behandling være tilstrækkeligt. Colchicin, dapson eller en begrænset glukokortikoidkur anvendes ofte, men evidensen bygger overvejende på retrospektive serier. Ulceration, nekrose eller sensorisk neuropati er associeret med et mere recidiverende forløb og kan begrunde azathioprin, methotrexat eller anden steroidbesparende behandling [3].
Ved påvist streptokokinfektion, især hos børn, behandles infektionen. Langvarig antibiotikaprofylakse er ikke rutinemæssigt etableret hos voksne.
Refraktær sygdom
Kontrollér først:
- at diagnosen er korrekt
- om HBV eller anden infektion er overset
- om der foreligger DADA2
- om symptomerne repræsenterer aktiv vaskulitis eller permanent skade
- lægemiddeladhærens og adækvat dosering
- om en komplikation kræver kirurgi eller endovaskulær behandling
Ved svær PAN, som progredierer trods glukokortikoid og azathioprin eller methotrexat, anbefales skift til cyclophosphamid snarere end blot yderligere glukokortikoid [1]. Rituximab, mycophenolatmofetil, TNF-hæmmere og andre biologiske lægemidler er rapporteret i enkelte tilfælde eller små serier, men deres plads ved idiopatisk PAN er usikker.
Ikke-farmakologisk og interventionel behandling
Akut kirurgisk vurdering er nødvendig ved peritonitis, perforation, tarmnekrose, ukontrolleret blødning eller irreversibel iskæmi. Endovaskulær embolisering kan være livreddende ved blødende visceralarterieaneurismer.
Fysioterapi og ergoterapi anbefales ved motorisk neuropati eller muskelsvaghed. Ortoser, ganghjælpemidler og forebyggelse af kontrakturer bør iværksættes tidligt. Smertelindring skal kombineres med behandling af aktiv iskæmi og neuropati.
Opfølgning og prognose
Kontrol af sygdomsaktivitet
Tidlige kontroller skal ofte finde sted hver eller hver anden uge ved svær sygdom og ved dosisjustering. Følg:
- symptomer og vægt
- blodtryk
- fuldstændig neurologisk status, herunder kraft og gangfunktion
- hudstatus og dokumentation af sår
- abdominale og kardiale symptomer
- hæmatologi, CRP, kreatinin, levertal og urinprøve
- lægemiddeltoksicitet og infektioner
CRP og SR kan understøtte vurderingen, men skal ikke alene styre behandlingen. Iskæmi kan fortsætte trods faldende inflammationsmarkører, og vedvarende CRP-forhøjelse kan skyldes infektion eller vævsnekrose.
Gentagne neurofysiologiske undersøgelser er ikke rutinemæssigt nødvendige ved stabil neuropati. Klinisk kraft, sensibilitet og funktionsevne er vigtigere. Ny elektroneurografi eller elektromyografi er begrundet ved diagnostisk usikkerhed eller nytilkommen forværring [1].
Billeddiagnostisk opfølgning
Ved tidligere svær abdominal karsygdom, især aneurismer, bør CTA eller MRA gentages efter behandling for at dokumentere stabilisering eller regression. Tidspunktet tilpasses efter aneurismernes størrelse, sygdomsforløbet og den kliniske respons. Fortsat rutinemæssig billeddiagnostik uden tidsgrænse er ikke begrundet, når sygdommen har været stabil gennem længere tid [1].
Akutte nye mavesmerter, faldende hæmoglobin, hæmaturi, flankesmerter eller kredsløbspåvirkning kræver omgående ny billeddiagnostik uanset det planlagte kontrolinterval.
Vedligeholdelse og seponering
Efter remission induceret med cyclophosphamid overgår behandlingen til azathioprin eller methotrexat. Ved stabil remission kan det steroidbesparende lægemiddel ofte seponeres efter omkring 18 måneder, men evidensen er svag, og beslutningen skal individualiseres [1]. Den optimale behandlingsvarighed for glukokortikoid er ikke fastlagt.
Recidiv skal defineres ved nytilkommen objektiv sygdomsaktivitet, ikke alene ved uspecifik træthed, kroniske neuropatiske smerter eller persisterende billeddiagnostiske forandringer. Permanent nerveskade og organinfarkter kan give langvarige symptomer trods inaktiv vaskulitis.
Prognose
Prognosen er forbedret betydeligt med glukokortikoider, cyclophosphamid, antiviral behandling og tidligere diagnostik. Prognosen bestemmes primært af visceral organpåvirkning.
Five-Factor Score fra 2009 giver ét point for hver af:
- alder over 65 år
- hjertemanifestation
- gastrointestinal manifestation
- nyreinsufficiens med kreatinin mindst 150 µmol/l
Den femte faktor, fravær af ØNH-manifestationer, gælder prognostisk vurdering af andre vaskulitter og er ikke praktisk relevant ved klassisk PAN. I den samlede vaskulitiskohorte var femårsmortaliteten 9 procent ved 0 point, 21 procent ved 1 point og 40 procent ved mindst 2 point [19]. Pointsystemet skal anvendes til prognostisk risikovurdering, ikke som diagnostisk kriterium eller eneste grundlag for behandlingsvalg.
Gastrointestinal involvering kræver særlig årvågenhed. I en serie med 24 patienter udviklede 13 akut kirurgisk abdomen, og tre af disse døde. Udfaldet var alligevel bedre end i en ældre historisk kohorte, sandsynligvis på grund af tidligere diagnose og behandling [20].
Systemisk PAN er ofte monofasisk, når remission først er opnået, men recidiver forekommer. Rapporterede recidivfrekvenser varierer betydeligt afhængigt af population og klassifikation. En amerikansk kohorte viste en femårsrisiko for recidiv på 9,6 procent ved systemisk PAN og en tiårsoverlevelse på 66 procent [13]. Andre kohorter har beskrevet betydeligt flere recidiver, hvilket sandsynligvis afspejler forskelle i fænotype, debutalder og inklusion af kutan eller genetisk sygdom [21].
Langtidsmorbiditet omfatter kroniske neuropatiske smerter, pareser, nedsat nyrefunktion, hypertension, iskæmisk tarmskade og behandlingsrelateret toksicitet. Opfølgningen bør derfor fortsætte også efter afsluttet immunsuppression, med fokus på blodtryk, kardiovaskulær risiko, nervefunktion, nyrefunktion og senfølger af cyclophosphamid.
Kilder
- Chung SA et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Polyarteritis Nodosa. Arthritis Care Res 2021. PMID: 34235889
- Kanecki K et al. Polyarteritis nodosa: decreasing incidence in Poland. Arch Med Sci 2019. PMID: 31572478
- Wolff L et al. Polyarteritis Nodosa: Old Disease, New Etiologies. Int J Mol Sci 2023. PMID: 38068989
- Hočevar A et al. Clinical Approach to Diagnosis and Therapy of Polyarteritis Nodosa. Curr Rheumatol Rep 2021. PMID: 33569653
- Hernández-Rodríguez J et al. Diagnosis and classification of polyarteritis nodosa. J Autoimmun 2014. PMID: 24485157
- Meyts I, Aksentijevich I. Deficiency of Adenosine Deaminase 2 (DADA2): Updates on the Phenotype, Genetics, Pathogenesis, and Treatment. J Clin Immunol 2018. PMID: 29951947
- de Boysson H, Guillevin L. Polyarteritis Nodosa Neurologic Manifestations. Neurol Clin 2019. PMID: 30952413
- Dillon MJ et al. Medium-size-vessel vasculitis. Pediatr Nephrol 2010. PMID: 19946711
- Ebert EC et al. Gastrointestinal involvement in polyarteritis nodosa. Clin Gastroenterol Hepatol 2008. PMID: 18585977
- Rao JK et al. Limitations of the 1990 American College of Rheumatology classification criteria in the diagnosis of vasculitis. Ann Intern Med 1998. PMID: 9735061
- Seeliger B et al. Are the 1990 American College of Rheumatology vasculitis classification criteria still valid? Rheumatology 2017. PMID: 28379475
- Naidu G et al. Validation of the provisional seven-item criteria for the diagnosis of polyarteritis nodosa. Rheumatol Int 2021. PMID: 33904958
- Alibaz-Oner F et al. Clinical Spectrum of Medium-Sized Vessel Vasculitis. Arthritis Care Res 2017. PMID: 27564269
- Guillevin L et al. Treatment of polyarteritis nodosa and microscopic polyangiitis with poor prognosis factors: a prospective trial comparing glucocorticoids and six or twelve cyclophosphamide pulses in sixty-five patients. Arthritis Rheum 2003. PMID: 12579599
- Adu D et al. Controlled trial of pulse versus continuous prednisolone and cyclophosphamide in the treatment of systemic vasculitis. QJM 1997. PMID: 9205678
- Chan M, Luqmani R. Pharmacotherapy of vasculitis. Expert Opin Pharmacother 2009. PMID: 19445559
- Guillevin L et al. Short-term corticosteroids then lamivudine and plasma exchanges to treat hepatitis B virus-related polyarteritis nodosa. Arthritis Rheum 2004. PMID: 15188337
- Guillevin L et al. Hepatitis B virus-associated polyarteritis nodosa: clinical characteristics, outcome, and impact of treatment in 115 patients. Medicine 2005. PMID: 16148731
- Guillevin L et al. The Five-Factor Score revisited: assessment of prognoses of systemic necrotizing vasculitides based on the French Vasculitis Study Group cohort. Medicine 2011. PMID: 21200183
- Levine SM et al. Gastrointestinal involvement in polyarteritis nodosa (1986-2000): presentation and outcomes in 24 patients. Am J Med 2002. PMID: 11904113
- Sánchez-Cubías SM et al. Clinical Characteristics and Outcomes of Mexican Patients With Polyarteritis Nodosa: A Single-Center Study Over 40 Years. J Clin Rheumatol 2021. PMID: 33877782