Resumé
Primær vaskulitis er en heterogen gruppe inflammatoriske karsygdomme, der klassificeres efter den dominerende karstørrelse, immunpatologi og klinisk fænotype. Diagnosen hviler aldrig på en enkelt prøve. Den kræver, at karinflammation eller typisk karskade påvises histologisk eller billeddiagnostisk, at organudbredelsen kortlægges, og at infektion, lægemiddelreaktion, malignitet, embolisering og anden inflammatorisk sygdom aktivt udelukkes. Klassifikationskriterier er udviklet til forskning og bør ikke alene anvendes som diagnostiske kriterier [1].
Den akutte håndtering styres af truet organfunktion. Synssymptomer ved mistænkt kæmpecellearteritis, hurtigt progredierende glomerulonefritis, alveolær blødning, mesenteriel iskæmi, mononeuritis multiplex, cerebral vaskulitis, koronararteritis og aneurismer med rupturrisiko kræver omgående speciallægevurdering og ofte behandling, før diagnostikken er afsluttet. Biopsi bør tages fra et klinisk påvirket og tilgængeligt organ, sædvanligvis hud, nyre, a. temporalis, perifer nerve med muskel eller lunge. Ved storkarsvaskulitis er ultralyd, MR-angiografi, CT-angiografi og FDG-PET centrale.
Behandlingen tilpasses vaskulittype og sværhedsgrad. Glukokortikoider anvendes ved de fleste organtruende former, men kombineres tidligt med glukokortikoidbesparende behandling. Rituximab eller cyclophosphamid anvendes ved organtruende granulomatose med polyangiitis og mikroskopisk polyangiitis. Tocilizumab er et etableret alternativ ved kæmpecellearteritis. Takayasus arteritis behandles sædvanligvis med glukokortikoid og et yderligere immunsuppressivt lægemiddel. Polyarteritis nodosa med svær sygdom behandles med cyclophosphamid og glukokortikoid. Behandlingen af immunkompleksvaskulitis og Behçets syndrom styres både af organmanifestationen og den bagvedliggende årsag. Alle patienter har behov for struktureret opfølgning af sygdomsaktivitet, irreversibel organskade, infektioner og behandlingskomplikationer.
Inddeling og epidemiologi
Praktisk klassifikation
Karstørrelsen angiver, hvilke organmanifestationer der er sandsynlige, men kategorierne overlapper. Storkarsvaskulitis kan involvere mellemstore arterier, og småkarsvaskulitis kan også give arteritis i mellemstore kar. Inddelingen bør derfor bruges som klinisk orientering og ikke som en absolut anatomisk grænse.
| Hovedgruppe | Primære sygdomme | Typisk karskade og kliniske fingerpeg |
|---|---|---|
| Storkarsvaskulitis | Kæmpecellearteritis, Takayasus arteritis | Aorta og større grene, mural inflammation, stenoser, okklusioner, aneurismer, ekstremitetsklaudikation, pulsforskel |
| Vaskulitis i mellemstore kar | Polyarteritis nodosa, Kawasakis sygdom | Nekrotiserende arteritis, mikroaneurismer, organiskæmi, mononeuritis multiplex, koronararteritis |
| ANCA-associeret småkarsvaskulitis | Granulomatose med polyangiitis (GPA), mikroskopisk polyangiitis (MPA), eosinofil granulomatose med polyangiitis (EGPA) | Pauci-immun nekrotiserende vaskulitis, glomerulonefritis, lungekapillaritis, ØNH-sygdom, eosinofil inflammation |
| Immunkompleksmedieret småkarsvaskulitis | IgA-vaskulitis, kryoglobulinæmisk vaskulitis, hypokomplementæmisk urtikariel vaskulitis, anti-GBM-associeret vaskulitis | Immunglobulin og komplement i karvæggen, purpura, glomerulonefritis, artritis, gastrointestinal sygdom |
| Vaskulitis med varierende karstørrelse | Behçets syndrom, Cogans syndrom | Kan påvirke arterier og vener af alle størrelser |
| Enkeltorganvaskulitis | Kutan småkarsvaskulitis, primær angiitis i centralnervesystemet (primær CNS-vaskulitis), isoleret aortitis | Begrænset til ét organ ved diagnosen, men systemisk sygdom skal udelukkes |
ANCA-associeret vaskulitis inddeles desuden i stigende grad efter serotype: PR3-ANCA, MPO-ANCA eller ANCA-negativ sygdom. Serotypen kan være mere prognostisk informativ end den traditionelle sygdomsbetegnelse. PR3-ANCA er eksempelvis associeret med højere recidivrisiko, mens MPO-ANCA hyppigere forekommer ved nyredomineret sygdom og interstitiel lungesygdom. Overlap forekommer, og en patient med klinisk granulomatose med polyangiitis kan være MPO-ANCA-positiv [1].
Epidemiologi
Primære vaskulitter er sjældne, men den samlede sygdomsbyrde er betydelig, fordi ubehandlet sygdom kan medføre hurtigt progredierende organskade. Forekomsten varierer med alder, geografisk oprindelse og genetisk baggrund. Kæmpecellearteritis er den hyppigste primære systemiske vaskulitis hos voksne i Nordeuropa og forekommer næsten udelukkende efter 50-årsalderen. Takayasus arteritis debuterer sædvanligvis før 50-årsalderen og er hyppigere hos kvinder. Granulomatose med polyangiitis er relativt hyppig i Nordeuropa, mens mikroskopisk polyangiitis er hyppigere i dele af Asien. IgA-vaskulitis og Kawasakis sygdom dominerer blandt børn [2].
Kutan leukocytoklastisk vaskulitis er i populationsstudier rapporteret med en incidens på omkring 4,5 pr. 100 000 personår, men begrebet omfatter både primær hudbegrænset vaskulitis og sekundære former [3]. IgA-vaskulitis har en årlig incidens på omkring 3 til 27 pr. 100 000 børn og er cirka ti gange sjældnere hos voksne. Voksne har til gengæld større risiko for alvorlig nyresygdom [4].
Patofysiologi af betydning for håndteringen
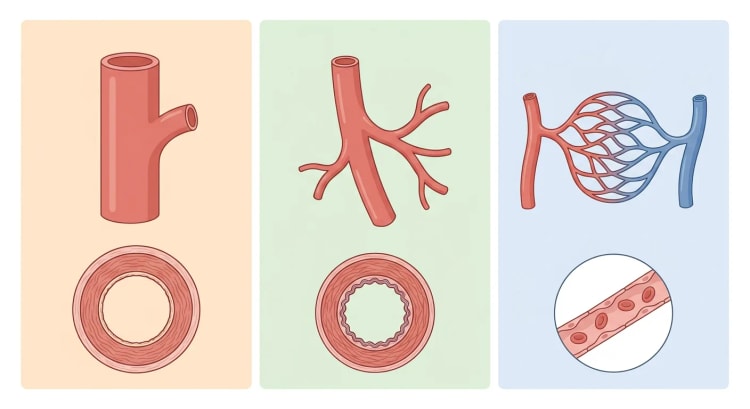
Vaskulitter forårsager karvægsinflammation, trombose, stenose, ruptur eller aneurismedannelse. Organpåvirkningen opstår gennem iskæmi, blødning eller direkte inflammatorisk vævsskade.
Ved kæmpecellearteritis og Takayasus arteritis er inflammationen overvejende granulomatøs og lokaliseret til arterievæggen. Intimahyperplasi og remodellering kan give persisterende stenoser, selv om inflammationen er aftaget. En progredierende stenose er derfor ikke altid ensbetydende med aktiv vaskulitis.
Ved granulomatose med polyangiitis og mikroskopisk polyangiitis aktiverer MPO-ANCA eller PR3-ANCA neutrofile granulocytter og komplementsystemets alternative vej. Histologien er sædvanligvis pauci-immun, det vil sige med få eller ingen immundepoter. ANCA kan dog mangle, især ved lokaliseret granulomatose med polyangiitis og ved eosinofil granulomatose med polyangiitis.
Ved immunkompleksvaskulitis aflejres immunglobuliner og komplement i små kar. Direkte immunfluorescens er derfor en vigtig del af hud- og nyrebiopsien. IgA-vaskulitis er karakteriseret ved IgA1-dominerede aflejringer. Kryoglobulinæmisk vaskulitis skyldes sædvanligvis blandede immunkomplekser og komplementforbrug, ofte i forbindelse med hepatitis C, autoimmun sygdom eller B-celledrevet hæmatologisk sygdom.
Klinisk billede
Fælles advarselstegn
Vaskulitis bør overvejes, når flere organsystemer påvirkes på en måde, der kan forklares af karinflammation. Særligt betydningsfulde kombinationer er:
- Palpabel purpura sammen med hæmaturi, proteinuri, mavesmerter eller neuropati.
- Lungeinfiltrater eller hæmoptyse sammen med glomerulonefritis.
- Astma, eosinofili, næsepolypper og nytilkommen neuropati eller hjertesygdom.
- Mononeuritis multiplex sammen med livedo, noduli, nyrepåvirkning eller systemisk inflammation.
- Nytilkommen hovedpine, kæbeklaudikation eller synssymptomer hos en person over 50 år.
- Ekstremitetsklaudikation, manglende puls, blodtryksforskel eller mislyd over store arterier hos en yngre person.
- Feber, slimhindeulcerationer, uveitis og venøs trombose.
- Langvarig feber og mukokutane manifestationer hos børn, særligt sammen med koronararterieforandringer.
Storkarsvaskulitis
Kæmpecellearteritis kan give nytilkommen hovedpine, ømhed i hovedbunden, kæbeklaudikation, tungeklaudikation, forbigående synstab, diplopi eller permanent synsnedsættelse. Polymyalgia rheumatica forekommer ofte samtidig. Ekstrakraniel sygdom kan give armklaudikation, pulsforskel, aortitis, aortaaneurisme eller aortainsufficiens. Kæbeklaudikation, fortykket a. temporalis, manglende puls i a. temporalis og trombocytose øger sandsynligheden, men intet enkelt symptom eller laboratorieprøve kan bekræfte eller udelukke diagnosen [5].
Takayasus arteritis har ofte en tidlig inflammatorisk fase med feber, træthed, vægttab og artralgi, efterfulgt af karrelaterede manifestationer. Typiske fund er armsmerter ved aktivitet, nedsat eller asymmetrisk blodtryk, manglende puls, mislyde, renovaskulær hypertension, cerebral iskæmi og aortainsufficiens.
ANCA-associeret vaskulitis
Granulomatose med polyangiitis giver ofte kronisk eller destruktiv ØNH-sygdom med blodig rhinorré, skorper, sinuitis, otitis, høretab, subglottisk stenose eller sadelnæsedeformitet. Lungemanifestationerne omfatter noduli, kaviterende læsioner, infiltrater og alveolær blødning. Pauci-immun glomerulonefritis kan udvikle sig hurtigt og med få symptomer.
Mikroskopisk polyangiitis giver ofte glomerulonefritis, lungekapillaritis, purpura og perifer neuropati, men sædvanligvis ikke granulomatøs ØNH-sygdom. Interstitiel lungesygdom kan gå forud for vaskulitdiagnosen, særligt ved MPO-ANCA.
Eosinofil granulomatose med polyangiitis er karakteriseret ved astma, eosinofili og systemisk vaskulitis. Næsepolypper, flygtige lungeinfiltrater, eosinofil pneumoni, mononeuritis multiplex, purpura og gastrointestinal sygdom er hyppige. Hjertepåvirkning, eksempelvis myokarditis, perikarditis eller kardiomyopati, kan være alvorlig og ses også ved ANCA-negativ sygdom. Diagnosen bør især overvejes ved eosinofiltal over 1,0 × 10⁹/L hos en ubehandlet patient, eller over 0,5 × 10⁹/L efter behandling, der kan have sænket værdien, sammen med astma, næsepolypper eller andre vaskulitmanifestationer [6].
Vaskulitis i mellemstore kar
Polyarteritis nodosa giver nekrotiserende arteritis uden glomerulonefritis eller typisk lungekapillaritis. Hyppige manifestationer er feber, vægttab, myalgi, livedo, subkutane noduli, hudsår, testikelsmerter, mononeuritis multiplex, renovaskulær hypertension og postprandielle mavesmerter. Mesenteriel iskæmi, tarmperforation, nyreinfarkter og aneurismeruptur er alvorlige komplikationer [7].
Kawasakis sygdom rammer overvejende børn under fem år. Det kliniske billede omfatter langvarig feber, bilateral ikke-purulent konjunktivitis, orofaryngeal rødme, jordbærtunge, læbeforandringer, polymorft eksantem, hånd- og fodforandringer samt cervikal lymfadenopati. Inkomplet sygdom forekommer, især hos spædbørn. Den vigtigste komplikation er koronararterieaneurismer [8].
Immunkompleksvaskulitis
IgA-vaskulitis giver symmetrisk palpabel purpura, sædvanligvis på ben og nates, sammen med artralgi eller artritis, kolikagtige mavesmerter og glomerulonefritis. Gastrointestinal blødning forekommer, og invagination er en vigtig pædiatrisk komplikation. Hos voksne er nekrotiske hudlæsioner og alvorlig nyresygdom hyppigere. Omkring 10 til 30 procent af voksne med IgA-vaskulitisnefritis kan udvikle terminal nyresvigt [4].
Kryoglobulinæmisk vaskulitis giver palpabel purpura, artralgi, træthed, perifer neuropati og membranoproliferativ glomerulonefritis. Lavt C4, positiv reumafaktor og påviselige kryoglobuliner understøtter diagnosen. Digital iskæmi, hurtigt progredierende glomerulonefritis, alveolær blødning og hyperviskositet er alarmsymptomer [9].
Vaskulitis med varierende karstørrelse
Behçets syndrom giver recidiverende smertefulde orale og genitale ulcerationer, erythema nodosum-lignende læsioner, papulopustler og uveitis. Karsygdommen omfatter både venøs trombose og arterielle aneurismer. Tromberne er ofte adhærente og opstår som følge af karvægsinflammation. Lungearterieaneurismer kan forårsage livstruende hæmoptyse. Neurologisk sygdom, gastrointestinale sår og cerebral venetrombose forekommer også [10].
Enkeltorganvaskulitis
Kutan småkarsvaskulitis giver palpabel purpura, undertiden med svie, kløe eller smerter. Urtikarielle læsioner, der varer mere end 24 timer, blærer, nekrose, livedo eller dybe sår taler for vaskulitis, men kan også tyde på dybere karinvolvering. Hudbegrænset sygdom må først diagnosticeres, når systemisk vaskulitis og sekundær årsag er udelukket [3].
Primær CNS-vaskulitis kan give hovedpine, encefalopati, kognitiv påvirkning, epileptiske anfald og multifokale neurologiske udfald. I en metaanalyse var fokale udfald hyppigst, 63 procent, efterfulgt af hovedpine hos 51 procent og kognitiv påvirkning hos 41 procent [11].
Udredning og diagnostik
Indledende vurdering
Udredningen skal samtidig besvare fire spørgsmål:
- Er der holdepunkter for karinflammation eller vaskulitrelateret karskade?
- Hvilke organer er involveret, og er der umiddelbart truet organfunktion?
- Hvilken vaskulitfænotype er mest sandsynlig?
- Er der en infektiøs, lægemiddelinduceret, malign eller anden sekundær årsag?
flowchart TD
A["Mistænkt vaskulitis"] --> B["Vurdér umiddelbart<br>truet organfunktion"]
B -->|"Ja"| C["Akut specialistbehandling<br>og målrettet behandling"]
B -->|"Nej"| D["Kortlæg hud, nyre, lunge,<br>ØNH, nervesystem og kar"]
C --> E["Tag dyrkninger, serologi,<br>ANCA og vævsprøve"]
D --> E
E --> F["Vælg biopsi eller<br>målrettet karbilleddiagnostik"]
F --> G["Udeluk infektion, lægemidler,<br>malignitet og embolisering"]
G --> H["Klassificér fænotype<br>og behandl efter sværhedsgrad"]
Synstab eller amaurosis fugax ved mistænkt kæmpecellearteritis, alveolær blødning med hypoksæmi, hurtigt stigende kreatinin, cerebral vaskulitis, mesenteriel iskæmi og aneurismer med rupturrisiko skal håndteres akut.
Basisprøver og organudredning
En rimelig initial prøvetagning omfatter:
- Hæmatologiske parametre med differentialtælling og trombocytter.
- CRP og SR.
- Kreatinin, eGFR, elektrolytter, levertal og albumin.
- Urinstix, urinsediment samt kvantificering af albuminuri eller proteinuri.
- PR3-ANCA og MPO-ANCA med antigenspecifik immunanalyse.
- ANA og ved relevant klinik anti-dsDNA samt ekstraherbare nukleære antigener.
- C3, C4, immunglobuliner, serumelektroforese og frie lette kæder ved mistænkt immunkomplekssygdom.
- Kryoglobuliner med korrekt varm prøvehåndtering før laboratoriets separationstrin.
- Hepatitis B, hepatitis C og hiv.
- Bloddyrkninger ved feber eller mistænkt endokarditis.
- Anti-GBM ved lungeblødning eller hurtigt progredierende glomerulonefritis.
- Troponin, NT-proBNP, EKG og ekkokardiografi ved mistænkt hjertepåvirkning, især ved eosinofil granulomatose med polyangiitis.
ANCA er en diagnostisk støtte og ikke en screeningsprøve ved lav klinisk sandsynlighed. En positiv ANCA-prøve forekommer ved infektion, inflammatorisk tarmsygdom, autoimmun leversygdom og lægemiddeleksponering. En negativ prøve udelukker ikke vaskulitis. EULAR anbefaler både ANCA-testning og biopsi, når ANCA-associeret vaskulitis mistænkes [12].
Histopatologi
Biopsi bør tages fra det mest sikre organ, der sandsynligvis giver diagnostisk information. Behandlingen må ikke forsinkes ved livs- eller organtruende sygdom.
| Mistænkt manifestation | Egnet prøve | Vigtige analyser eller fund |
|---|---|---|
| Palpabel purpura | Dyb hudbiopsi fra frisk læsion, separat prøve til direkte immunfluorescens | Leukocytoklastisk vaskulitis, IgA, IgG, IgM og komplement |
| Glomerulonefritis | Nyrebiopsi | Pauci-immun nekrotiserende glomerulonefritis, IgA-aflejring, kryoglobulinæmisk mønster eller anti-GBM |
| Kæmpecellearteritis | Temporalisbiopsi eller karultralyd | Transmural inflammation, granulomer, intimahyperplasi eller halo |
| Mistænkt polyarteritis nodosa med neuropati | Biopsi af klinisk påvirket sensorisk nerve og muskel | Nekrotiserende arteritis i mellemstore eller små arterier |
| Lungenoduli eller infiltrater | Bronkoskopi til differentialdiagnostik, undertiden lungebiopsi | Granulomatøs inflammation, kapillaritis, infektion eller malignitet |
| Primær CNS-vaskulitis | Målrettet hjerne- og leptomeningeal biopsi | Granulomatøs, lymfocytær eller nekrotiserende vaskulitis |
Hudbiopsi tages helst fra en 24 til 48 timer gammel læsion. Ældre læsioner kan have mistet immundepoterne og indeholde færre neutrofile granulocytter. Ved mistænkt polyarteritis nodosa skal prøven omfatte dyb dermis og subkutis [3,7].
Ved kæmpecellearteritis bør temporalisbiopsien være længere end 1 cm efter fiksering, fordi inflammationen er segmentær. Biopsi bør tages så hurtigt som muligt, men kan stadig være informativ efter påbegyndt glukokortikoidbehandling [13].
Billeddiagnostik
Ved mistænkt kæmpecellearteritis anbefales karultralyd af aa. temporales og aa. axillares som førstevalgsundersøgelse, hvor tilstrækkelig ekspertise findes. MR eller FDG-PET er alternativer for kranielle og ekstrakranielle arterier. Ved mistænkt Takayasus arteritis er MR-angiografi førstevalgsmetode, mens CT-angiografi, FDG-PET og ultralyd er alternativer [14].
En negativ ultralydsundersøgelse udelukker ikke kæmpecellearteritis ved høj klinisk sandsynlighed. I en Cochrane-oversigt varierede ultralydens sensitivitet betydeligt, mens specificiteten generelt var højere. Evidensen for helt at erstatte temporalisbiopsi med ultralyd blev vurderet som meget usikker [15].
Ved polyarteritis nodosa anvendes CT-angiografi eller MR-angiografi af abdominalarterierne til at påvise stenoser, okklusioner og mikroaneurismer. Kateterangiografi kan overvejes, når non-invasiv billeddiagnostik er negativ trods stærk klinisk mistanke, eller når intervention planlægges [7].
Ved mistænkt primær CNS-vaskulitis foretages MR af cerebrum med kontrast, karbilleddiagnostik og lumbalpunktur. MR er abnorm hos næsten alle patienter, men fundene er uspecifikke. Cerebrospinalvæsken viser forhøjet protein eller pleocytose hos omkring to tredjedele. Normal MR gør diagnosen meget usandsynlig. Angiografi kan vise segmentære stenoser og dilatationer, men adskiller ikke sikkert vaskulitis fra reversibelt cerebralt vasokonstriktionssyndrom [11].
Klassifikationskriterier
ACR/EULAR-kriterierne fra 2022 for ANCA-associeret vaskulitis må først anvendes, når vaskulitis i små eller mellemstore kar er vurderet at foreligge, og efter at relevante differentialdiagnoser er udelukket. De vægter blandt andet ANCA-serotype, eosinofili, ØNH-manifestationer, lungebillede og histologi. De er ikke konstrueret til at afgøre, om der overhovedet foreligger vaskulitis [1].
Samme forsigtighed gælder kriterierne for kæmpecellearteritis, Takayasus arteritis, IgA-vaskulitis og Behçets syndrom. En patient kan have en klinisk overbevisende og biopsiverificeret sygdom uden at nå et klassifikationskriteriums pointgrænse.
Differentialdiagnoser
| Vaskulitlignende præsentation | Vigtige differentialdiagnoser | Særligt vejledende undersøgelser |
|---|---|---|
| Purpura og hudnekrose | Trombocytopeni, DIC, kolesterolemboli, sepsis, endokarditis, antifosfolipidsyndrom | Hæmatologiske parametre, koagulationsprøver, bloddyrkning, hudbiopsi |
| Lungeblødning og nefritis | Anti-GBM-sygdom, lupus, infektion, hjertesvigt, lægemiddeltoksicitet | Anti-GBM, ANA, komplement, nyrebiopsi, bronkoskopi |
| Storkarsinflammation | Aterosklerose, infektiøs aortitis, IgG4-relateret sygdom, Erdheim–Chesters sygdom | Bloddyrkning, målrettet serologi, karbilleddiagnostik, undertiden vævsprøve |
| Mononeuritis multiplex | Diabetes, amyloidose, borreliose, paraproteinæmi, kompressionsneuropati | Neurofysiologi, glukose, elektroforese, infektionsprøver, nerve- og muskelbiopsi |
| Angiografiske cerebrale stenoser | Reversibelt cerebralt vasokonstriktionssyndrom, aterosklerose, dissektion, infektion, embolisering | Anamnese med tordenskraldshovedpine, cerebrospinalvæske, gentagen angiografi, biopsi |
| Eosinofili og astma | Hypereosinofilt syndrom, allergisk bronkopulmonal aspergillose, parasitose, lægemiddelreaktion | Knoglemarv og molekylær diagnostik, svampediagnostik, parasitprøve, medicinanamnese |
| Feber og slimhindeulcerationer | Infektion, inflammatorisk tarmsygdom, reaktiv artritis, neutropeni, lægemiddelreaktion | Dyrkning eller PCR, endoskopi, hæmatologiske parametre, histologi |
Infektiøs endokarditis kan give purpura, glomerulonefritis, neurologiske embolier, lavt komplement og undertiden positiv ANCA. Immunsuppression før bloddyrkning og ekkokardiografi kan da få alvorlige følger. Hepatitis B skal undersøges ved polyarteritis nodosa og hepatitis C ved kryoglobulinæmisk vaskulitis. Lægemidler som hydralazin, propylthiouracil, levamisolkontamineret kokain og visse antibiotika kan forårsage vaskulitlignende syndromer.
Behandling
Overordnede principper
Behandlingsmålet er hurtig remission, forebyggelse af irreversibel organskade og mindst mulig kumulativ toksicitet. Organtruende sygdom behandles sædvanligvis med glukokortikoid i kombination med et induktionslægemiddel. Når remission er opnået, skiftes behandlingen ofte til et mindre toksisk vedligeholdelsesalternativ.
Før immunsuppression bør hepatitis B, hepatitis C, hiv og latent tuberkulose vurderes ud fra det planlagte lægemiddel og den epidemiologiske risiko. Vaccinationer bør opdateres. Profylakse mod Pneumocystis jirovecii bør overvejes ved rituximab, cyclophosphamid eller langvarig højdosis glukokortikoid, især ved kombinationsbehandling. Fertilitetsbevarende tiltag skal drøftes før cyclophosphamid.
Samlede lægemiddeldoser
Doserne nedenfor er almindelige voksenregimer fra retningslinjer og centrale studier. Doseringen skal tilpasses diagnose, alder, nyrefunktion, hæmatologiske parametre, infektioner og lokal produktinformation.
| Lægemiddel | Dosis | Kommentar |
|---|---|---|
| Prednisolon ved aktiv storkarsvaskulitis | 40 til 60 mg peroralt dagligt | Startes omgående, derefter individualiseret nedtrapning [16] |
| Methylprednisolon ved organtruende vaskulitis | 500 til 1 000 mg intravenøst dagligt i 1 til 3 dage | Anvendes primært ved synstrussel, alveolær blødning, hurtigt progredierende nefritis eller anden kritisk sygdom |
| Rituximab ved GPA eller MPA, induktion | 375 mg/m² intravenøst én gang ugentligt i 4 uger [17] | Alternativt regime er 1 000 mg dag 1 og 15 [12] |
| Rituximab ved GPA eller MPA, vedligeholdelse | 500 mg intravenøst dag 0 og 14, derefter måned 6, 12 og 18 | Et undersøgt MAINRITSAN-regime [18] |
| Cyclophosphamid ved organtruende vaskulitis | 15 mg/kg intravenøst, sædvanligvis hver anden til hver tredje uge | Dosisreduktion ved høj alder, nyresvigt eller leukopeni. Peroralt regime med 2 mg/kg dagligt er et alternativ [17] |
| Tocilizumab ved kæmpecellearteritis | 162 mg subkutant én gang ugentligt | Gives sammen med nedtrappet glukokortikoid. Dosering hver anden uge er undersøgt, men ugentlig dosering er bedre dokumenteret [19] |
| Mepolizumab ved recidiverende eller refraktær EGPA | 300 mg subkutant hver fjerde uge | Især ved astma- og eosinofildomineret sygdom uden kritisk organmanifestation [12] |
| Methotrexat | 15 til 25 mg peroralt eller subkutant én gang ugentligt | Folsyre gives. Undgås ved graviditet, betydelig nyresvigt eller svær lungesygdom |
| Azathioprin | 1,5 til 2 mg/kg peroralt dagligt | Kontrollér TPMT eller NUDT15 i henhold til lokal praksis |
| Mycophenolatmofetil | 1 000 mg peroralt to gange dagligt | Alternativ i visse vedligeholdelsesregimer, ved IgA-vaskulitisnefritis og CNS-vaskulitis |
| Intravenøst immunglobulin ved Kawasakis sygdom | 2 g/kg intravenøst som engangsdosis | Gives, så snart diagnosen er stillet [8] |
| Acetylsalicylsyre ved Kawasakis sygdom | 3 til 5 mg/kg peroralt dagligt som trombocythæmmende dosis | Højere antiinflammatoriske doser anvendes i visse protokoller, men har ikke vist bedre koronart udfald [8] |
Tilgængelighed, tilskud og godkendt indikation i Sverige kan afvige fra internationale retningslinjer. Avanceret biologisk behandling bør ordineres i samråd med et center med erfaring i vaskulitis.
Kæmpecellearteritis
Behandling skal startes omgående ved stærk mistanke og må ikke afvente biopsi eller billeddiagnostik. Uden synssymptomer gives prednisolon 40 til 60 mg dagligt. Ved amaurosis fugax, nytilkommen synsnedsættelse eller anden truende kraniel iskæmi anvendes ofte intravenøs methylprednisolon 500 til 1 000 mg dagligt i tre dage, efterfulgt af peroral behandling [13,16].
Tocilizumab sammen med glukokortikoid reducerer recidiver og den kumulative glukokortikoiddosis. Ugentlig behandling forlængede tiden til recidiv både ved nydebuteret og recidiverende sygdom [19]. Methotrexat er et alternativ, når tocilizumab er uegnet. CRP og SR undertrykkes af tocilizumab og kan da ikke alene anvendes til aktivitetsvurdering.
Acetylsalicylsyre anbefales ikke rutinemæssigt alene på grund af kæmpecellearteritis, men kan overvejes ved kritisk karotis- eller vertebralisstenose eller anden etableret kardiovaskulær indikation [13,16].
Takayasus arteritis
Aktiv sygdom behandles med prednisolon 40 til 60 mg dagligt sammen med et yderligere immunsuppressivt lægemiddel, sædvanligvis methotrexat, azathioprin eller mycophenolatmofetil. TNF-hæmmere eller tocilizumab kan anvendes ved recidiverende eller refraktær sygdom, men evidensen er svagere end ved kæmpecellearteritis [13,16].
Revaskularisering bør så vidt muligt gennemføres, når inflammationen er under kontrol. Indikationerne omfatter kritisk organiskæmi, svær renovaskulær hypertension, koronarsygdom, udtalt aortainsufficiens eller aneurismer med rupturrisiko. Asymptomatisk stenose uden tegn på aktiv inflammation bør ikke automatisk føre til intensiveret immunsuppression.
Granulomatose med polyangiitis og mikroskopisk polyangiitis
Ved organ- eller livstruende sygdom gives rituximab eller cyclophosphamid sammen med glukokortikoid. I RAVE-studiet var rituximab ikke dårligere end cyclophosphamid med hensyn til remission efter seks måneder og var mere effektivt i undergruppen med recidiverende sygdom. Remission uden prednisolon blev opnået af 64 procent med rituximab og 53 procent med cyclophosphamid [17].
Glukokortikoiden bør nedtrappes struktureret. EULAR angiver et mål på 5 mg prednisolonækvivalent dagligt efter fire til fem måneder [12]. PEXIVAS viste, at et reduceret glukokortikoidregime ikke var dårligere end standarddosis med hensyn til død eller terminal nyresvigt og gav færre alvorlige infektioner i det første år [20].
Plasmaferese bør ikke gives rutinemæssigt. I PEXIVAS reducerede syv plasmafereser ikke den sammensatte risiko for død eller terminal nyresvigt [20]. Behandlingen kan fortsat overvejes individuelt ved meget hurtigt progredierende nyresvigt, sygdom tæt på dialysebehov eller samtidig anti-GBM-sygdom.
Efter remission anbefales sædvanligvis rituximab som vedligeholdelsesbehandling. I MAINRITSAN gav rituximab færre alvorlige recidiver end azathioprin ved måned 28, 5 procent sammenlignet med 29 procent [18]. Azathioprin eller methotrexat er alternativer. Vedligeholdelsesbehandling gives ofte i mindst 24 til 48 måneder og længere ved PR3-ANCA, tidligere recidiv eller persisterende højrisikomanifestationer.
Eosinofil granulomatose med polyangiitis
Organtruende hjerte-, nyre-, gastrointestinal eller neurologisk sygdom behandles med højdosis glukokortikoid og sædvanligvis cyclophosphamid eller rituximab. Ved recidiverende eller refraktær sygdom uden kritisk organpåvirkning anbefales mepolizumab, især ved persisterende eosinofili, astma eller sinonasal sygdom [12]. Hjertepåvirkning skal aktivt eftersøges, da den kan være klinisk diskret, men prognostisk betydningsfuld.
Polyarteritis nodosa
Svær systemisk polyarteritis nodosa behandles med intravenøs pulsdosis glukokortikoid efterfulgt af peroral glukokortikoid og cyclophosphamid. Cyclophosphamid bør begrænses til induktionsfasen, sædvanligvis tre til seks måneder, og efterfølges af azathioprin eller methotrexat. Ved ikke-svær sygdom kan glukokortikoid kombineres med azathioprin eller methotrexat fra starten [7].
Hepatitis B-associeret polyarteritis nodosa er en sekundær vaskulitis og behandles anderledes, med antiviral behandling, kortvarig glukokortikoideksponering og i udvalgte tilfælde plasmaferese. Ved debut i barndommen, recidiverende apopleksi og livedo bør mangel på adenosindeaminase 2 (DADA2) overvejes. Bekræftet DADA2 behandles primært med TNF-hæmmere [7].
IgA-vaskulitis
Let hud- og ledsygdom behandles symptomatisk. NSAID kan anvendes kortvarigt, men kun hvis nyre- og gastrointestinal påvirkning mangler. Glukokortikoid kan forkorte svære mave- eller ledsmerter, men forebygger ikke sikkert nefritis og bør ikke gives alene med dette formål [4].
Alle patienter har behov for opfølgning af blodtryk, kreatinin og urin. Ved proteinuri anvendes blokade af renin-angiotensin-systemet, medmindre der foreligger kontraindikation. Betydelig eller tiltagende proteinuri, nedsat nyrefunktion eller aktivt sediment begrunder nyrebiopsi og nefrologisk vurdering. Evidensen for cyclophosphamid, rituximab, mycophenolat og calcineurinhæmmere ved svær IgA-vaskulitisnefritis er begrænset og bygger ofte på ekstrapolation fra IgA-nefropati [4].
Kryoglobulinæmisk vaskulitis
Den bagvedliggende sygdom behandles. Ved hepatitis C gives direkte virkende antiviral behandling. Rituximab anvendes ved svær eller persisterende vaskulitis, især ved glomerulonefritis, neuropati, udbredte hudsår eller systemisk sygdom [21]. Højdosis glukokortikoid og plasmaferese kan blive nødvendige ved alveolær blødning, hurtigt progredierende glomerulonefritis, hyperviskositet eller kritisk iskæmi. Hæmatologisk udredning er nødvendig ved monoklonal komponent eller type I-kryoglobulinæmi.
Behçets syndrom
Behandlingen styres af organmanifestationen. Colchicin anvendes ofte ved erythema nodosum-lignende læsioner og artritis. Azathioprin, interferon-alfa eller TNF-hæmmere anvendes ved recidiverende mukokutan sygdom og uveitis. Synstruende posterior uveitis eller retinal vaskulitis kræver hurtig systemisk immunsuppression, sædvanligvis glukokortikoid sammen med azathioprin, infliximab eller adalimumab [10,22].
Venøs trombose behandles primært som inflammatorisk karsygdom med immunsuppression. Antikoagulation kan overvejes efter individuel vurdering af blødningsrisikoen, men lungearterieaneurismer skal udelukkes. Lungearterieaneurismer, Budd–Chiaris syndrom, perifere arterieaneurismer og svær neuro-Behçet behandles med højdosis glukokortikoid og cyclophosphamid eller TNF-hæmmere [22].
Kawasakis sygdom
Intravenøst immunglobulin (IVIG) 2 g/kg gives hurtigst muligt ved komplet eller inkomplet Kawasakis sygdom. Behandlingen bør ikke udsættes til feberdag 10. Acetylsalicylsyre gives i den akutte fase og derefter i trombocythæmmende dosis. Ekkokardiografi med legemsoverfladejusterede z-scores skal foretages uden forsinkelse [8].
Ved høj risiko for IVIG-resistens eller koronaraneurismer kan glukokortikoid tillægges initialt. Persisterende feber mere end 36 timer efter IVIG behandles ofte med en ny IVIG-dosis, mens glukokortikoid eller anden immunmodulation er alternativer. Børn med koronaraneurismer har behov for langvarig pædiatrisk kardiologisk opfølgning.
Kutan småkarsvaskulitis
Udløsende lægemidler seponeres, og infektion behandles. Ved hudbegrænset, selvlimiterende sygdom er hvile, elevation, kompression og symptomlindring ofte tilstrækkeligt. Svær, smertefuld eller recidiverende sygdom kan behandles med en kort prednisolonkur, colchicin 0,5 til 1 mg dagligt eller dapson 50 til 200 mg dagligt. Dapson kræver kontrol af glukose-6-fosfatdehydrogenase og opfølgning af hæmatologiske parametre samt methæmoglobin ved symptomer [3].
Primær CNS-vaskulitis
Infektion, malignitet og reversibelt cerebralt vasokonstriktionssyndrom skal udelukkes før immunsuppression. Svær sygdom behandles sædvanligvis med intravenøs methylprednisolon efterfulgt af peroral glukokortikoid og cyclophosphamid. Vedligeholdelse gives ofte med azathioprin, mycophenolatmofetil eller methotrexat. Evidensen bygger på observationsstudier, og randomiserede behandlingsstudier mangler [11].
Opfølgning og prognose
Opfølgningen skal skelne mellem aktiv inflammation, persisterende skade og bivirkninger af behandlingen. Neuropatisk svaghed, kronisk nyresvigt, stenose, høretab og lungefibrose kan persistere trods remission og bør ikke automatisk føre til intensiveret immunsuppression.
Ved hver kontrol vurderes nye organsymptomer, blodtryk, pulsstatus, hud, neurologisk status, urin, kreatinin, hæmatologiske parametre, levertal og inflammationsmarkører. ANCA-titer kan bidrage til risikovurderingen, men bør ikke alene styre behandlingen. Isoleret stigning i CRP, SR eller ANCA uden kliniske tegn begrunder fornyet vurdering og ikke automatisk eskalering af behandlingen.
Ved kæmpecellearteritis med aortainvolvering og ved Takayasus arteritis er der behov for langsigtet billeddiagnostisk overvågning af aneurismer og stenoser. Intervallerne individualiseres efter karterritorium, tidligere progression og behandlingsfase. Rutinemæssig gentagen FDG-PET anbefales ikke ved stabil remission, men MR-angiografi, CT-angiografi eller ultralyd kan anvendes til strukturel opfølgning [14].
Efter rituximab følges immunglobuliner, infektioner og hæmatologiske parametre. Efter cyclophosphamid følges hæmatologiske parametre, urinsediment, fertilitetsspørgsmål og den langsigtede risiko for blærekræft. Glukokortikoidbehandling kræver forebyggelse og opfølgning af osteoporose, diabetes, hypertension, katarakt, glaukom og infektion.
Prognosen er forbedret gennem tidligere diagnose og mere effektiv induktionsbehandling. Recidiver er dog hyppige ved ANCA-associeret vaskulitis, kæmpecellearteritis, Behçets syndrom og primær CNS-vaskulitis. Ved primær CNS-vaskulitis er der rapporteret recidivhyppigheder omkring 30 procent med betydelig variation i mortalitet mellem kohorter [11]. Ved IgA-vaskulitis afgør nyreinvolveringen langtidsprognosen. Ved kæmpecellearteritis er permanent synstab som regel irreversibelt, hvilket begrunder behandling allerede ved stærk klinisk mistanke.
Kilder
- Pyo JY et al. Comparison of the 2022 ACR/EULAR Classification Criteria for Antineutrophil Cytoplasmic Antibody-Associated Vasculitis with Previous Criteria. Yonsei Medical Journal 2023. PMID: 36579374
- Katsuyama T et al. Current concept and epidemiology of systemic vasculitides. Allergology International 2014. PMID: 25339434
- Fraticelli P et al. Diagnosis and management of leukocytoclastic vasculitis. Internal and Emergency Medicine 2021. PMID: 33713282
- Castañeda S et al. IgA Vasculitis (Henoch-Schönlein Purpura): An Update on Treatment. Journal of Clinical Medicine 2024. PMID: 39518760
- van der Geest KSM et al. Diagnostic Accuracy of Symptoms, Physical Signs, and Laboratory Tests for Giant Cell Arteritis: A Systematic Review and Meta-analysis. JAMA Internal Medicine 2020. PMID: 32804186
- Solans-Laqué R et al. Red flags for clinical suspicion of eosinophilic granulomatosis with polyangiitis. European Journal of Internal Medicine 2024. PMID: 38880725
- Chung SA et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Polyarteritis Nodosa. Arthritis Care and Research 2021. PMID: 34235889
- Gorelik M et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Kawasaki Disease. Arthritis Care and Research 2022. PMID: 35257507
- Roccatello D et al. Cryoglobulinaemia. Nature Reviews Disease Primers 2018. PMID: 30072738
- Esatoglu SN et al. Behçet’s syndrome: providing integrated care. Journal of Multidisciplinary Healthcare 2017. PMID: 28860798
- Beuker C et al. Primary Angiitis of the CNS: A Systematic Review and Meta-analysis. Neurology Neuroimmunology and Neuroinflammation 2021. PMID: 34663675
- Hellmich B et al. EULAR recommendations for the management of ANCA-associated vasculitis: 2022 update. Annals of the Rheumatic Diseases 2024. PMID: 36927642
- Maz M et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Giant Cell Arteritis and Takayasu Arteritis. Arthritis and Rheumatology 2021. PMID: 34235884
- Dejaco C et al. EULAR recommendations for the use of imaging in large vessel vasculitis in clinical practice: 2023 update. Annals of the Rheumatic Diseases 2024. PMID: 37550004
- Pouncey AL et al. Halo sign on temporal artery ultrasound versus temporal artery biopsy for giant cell arteritis. Cochrane Database of Systematic Reviews 2024. PMID: 38323659
- Hellmich B et al. 2018 Update of the EULAR recommendations for the management of large vessel vasculitis. Annals of the Rheumatic Diseases 2020. PMID: 31270110
- Stone JH et al. Rituximab versus cyclophosphamide for ANCA-associated vasculitis. New England Journal of Medicine 2010. PMID: 20647199
- Guillevin L et al. Rituximab versus azathioprine for maintenance in ANCA-associated vasculitis. New England Journal of Medicine 2014. PMID: 25372085
- Stone JH et al. New-onset versus relapsing giant cell arteritis treated with tocilizumab: 3-year results from a randomized controlled trial and extension. Rheumatology 2022. PMID: 34718434
- Walsh M et al. Plasma Exchange and Glucocorticoids in Severe ANCA-Associated Vasculitis. New England Journal of Medicine 2020. PMID: 32053298
- Quartuccio L et al. Management of mixed cryoglobulinemia with rituximab: evidence and consensus-based recommendations from the Italian Study Group of Cryoglobulinemia. Clinical Rheumatology 2023. PMID: 36169798
- Hatemi G et al. 2018 update of the EULAR recommendations for the management of Behçet's syndrome. Annals of the Rheumatic Diseases 2018. PMID: 29625968