Resumé
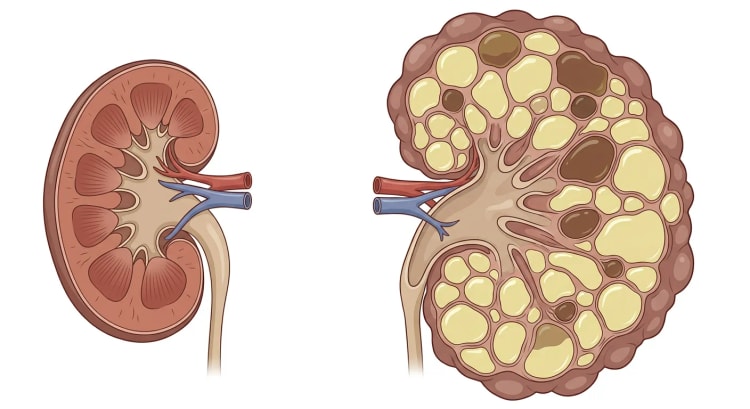
Autosomal dominant polycystisk nyresygdom, ADPKD, er en systemisk arvelig sygdom med fremadskridende cystedannelse, nyreforstørrelse, hypertension og risiko for kronisk nyresvigt. Diagnosen stilles sædvanligvis med ultralyd hos en person med positiv familieanamnese. Ved uklar familieanamnese, atypisk billeddiagnostik, udredning af en potentiel nyredonor eller reproduktionsmedicinske spørgsmål er der ofte behov for MR og genetisk analyse. Efter diagnosen skal progressionsrisikoen vurderes, helst ud fra det historiske eGFR-forløb og Mayo Imaging Classification baseret på højdejusteret totalt nyrevolumen. Hurtig progression defineres sædvanligvis ved et bekræftet eGFR-fald på mindst 3 ml/min/1,73 m² per år eller typisk morfologi i Mayo-klasse 1C til 1E, med særlig forsigtighed ved klasse 1C [1,2].
Alle patienter har behov for regelmæssig kontrol af blodtryk, eGFR og albuminuri, behandling af kardiovaskulære risikofaktorer samt rådgivning om saltindtag, vægt, fysisk aktivitet og rygestop. ACE-hæmmere eller angiotensinreceptorblokkere er førstevalg ved hypertension. Tolvaptan bør overvejes hos voksne med dokumenteret eller forventet hurtig progression, sædvanligvis når eGFR er mindst 25 ml/min/1,73 m². Behandlingen reducerer det årlige eGFR-tab med omkring 1 til 1,3 ml/min/1,73 m², men giver udtalt polyuri og kan medføre alvorlig leverpåvirkning. Levertal skal derfor følges i henhold til produktinformationen og det lokale sikkerhedsprogram. Cysteinfektion, makroskopisk hæmaturi, nyresten, kroniske smerter, polycystisk leversygdom og intrakranielle aneurismer kræver målrettet håndtering. Nyretransplantation er førstevalg ved terminal nyresvigt, når det er muligt.
Baggrund og epidemiologi
ADPKD er den hyppigste monogene årsag til kronisk nyresvigt hos voksne. Europæiske epidemiologiske studier har estimeret den diagnosticerede prævalens til ca. 2,7 per 10 000 indbyggere, mens familiebaserede estimater, der forsøger at indfange udiagnosticerede tilfælde, ligger tættere på 4 til 5 per 10 000 [3]. Ældre angivelser af en prævalens på 1 per 400 til 1 per 1 000 fødte omfatter sandsynligvis mange klinisk udiagnosticerede anlægsbærere og bør ikke sidestilles med prævalensen af diagnosticeret sygdom.
Nedarvningen er autosomal dominant. Hvert barn af en person med en heterozygot sygdomsfremkaldende variant har derfor 50 procents sandsynlighed for at arve varianten. Omkring 10 til 25 procent af klinisk identificerede patienter har ingen kendt familieanamnese. Forklaringer er bl.a. nymutation, genetisk mosaicisme, lille familie, tidlig død hos en forælder, ukendt familiehistorie eller en så mild fænotype, at sygdommen ikke er blevet diagnosticeret.
PKD1 og PKD2 tegner sig tilsammen for omkring 90 procent af de genetisk afklarede tilfælde. PKD1 er hyppigst og giver gennemsnitligt mere aggressiv sygdom. Medianalderen ved nyresvigt angives til omkring 55 år ved PKD1-relateret sygdom og omkring 74 år ved PKD2-relateret sygdom. Trunkerende PKD1-varianter giver sædvanligvis et sværere forløb end ikke-trunkerende varianter [2,4]. Patogene varianter i bl.a. GANAB, DNAJB11, ALG5, ALG9, IFT140 og NEK8 kan give mildere eller atypisk cystisk nyresygdom, ofte uden betydelig nyreforstørrelse.
Sygdommens sværhedsgrad varierer betydeligt, også inden for samme familie. Genotypen er derfor prognostisk vigtig, men ikke alene afgørende. Køn, blodtryk, tidlige urologiske komplikationer, kropsvægt, tobaksforbrug, samtidige nyresygdomme og sandsynligvis yderligere genetiske modifikatorer påvirker forløbet.
Patofysiologi
Polycystin-1 og polycystin-2 indgår i signalering og mekanosensoriske funktioner i primære cilier og andre cellulære strukturer i tubulusepitelet. Nedsat polycystinfunktion fører til ændret intracellulær calciumregulering, øget cyklisk AMP-signalering, epitelcelleproliferation, klorid- og væskesekretion samt remodellering af den ekstracellulære matrix. Cyster kan opstå fra flere dele af nefronet og mister efterhånden forbindelsen til den oprindelige tubulus.
Vasopressin stimulerer V2-receptorer i samlerørene og øger cyklisk AMP. Dette er den behandlingsbare mekanisme, der begrunder brugen af V2-receptorantagonisten tolvaptan. Voksende cyster komprimerer nyreparenkym og intrarenale kar, aktiverer renin-angiotensin-aldosteronsystemet og bidrager til hypertension, iskæmi, inflammation og fibrose. Betydelig strukturel sygdom kan derfor være til stede mange år, før eGFR begynder at falde.
Klinisk billede
ADPKD opdages ofte ved familieudredning eller som tilfældigt fund ved ultralyd, computertomografi (CT) eller MR. Hyppige første manifestationer er:
- hypertension
- flankesmerter eller rygsmerter
- makroskopisk eller mikroskopisk hæmaturi
- urinvejsinfektion eller cysteinfektion
- nyresten
- palpabel udfyldning i abdomen eller øget abdominalomfang
- nedsat nyrefunktion
- levercyster som tilfældigt fund
Hypertension debuterer ofte før eGFR-tab og kan forekomme allerede i barndommen. Albuminurien er sædvanligvis lavgradig. Proteinuri over 1 g per døgn er atypisk og bør give mistanke om samtidig glomerulær, diabetisk eller vaskulær nyresygdom.
Akutte flankesmerter skyldes primært cysteblødning, cysteinfektion eller nyresten. Cysteblødning kan give makroskopisk hæmaturi og svinder sædvanligvis inden for nogle dage til to uger. Feber, lokal ømhed og tydeligt forhøjet CRP taler mere for infektion. Kroniske smerter kan skyldes kapselspænding, masseeffekt, ændret holdning eller kompression af nærliggende organer. Smerterne korrelerer ikke altid med det totale nyrevolumen.
Ekstrarenale manifestationer
Levercyster er den hyppigste ekstrarenale manifestation og bliver hyppigere med alderen. Nedsat nyrefunktion ledsages ikke nødvendigvis af svær leversygdom. Udtalt polycystisk leversygdom forekommer oftere hos kvinder og kan forværres af østrogeneksponering og gentagne graviditeter. Symptomerne er tidlig mæthed, mavesmerter, refluks, dyspnø og nedsat fysisk funktionsevne.
Intrakranielle aneurismer forekommer hos omkring 10 til 13 procent, sammenlignet med ca. 2 til 3 procent i baggrundsbefolkningen. Andre associerede tilstande er hjerteklapsygdom, dilatation af aortaroden, bugvægshernie, lyskebrok, divertikulose, pancreascyster og cyster i sædblærerne. Rutinemæssig screening for alle sådanne manifestationer anbefales ikke uden klinisk indikation.
ADPKD påvirker livskvaliteten, også før terminal nyresvigt udvikles. I en metaanalyse var både den fysiske og den psykiske helbredsrelaterede livskvalitet lavere end i referencebefolkningen. Stort levervolumen var særlig stærkt forbundet med forringet livskvalitet [5].
Udredning og diagnostik
Indledende vurdering
Udredningen skal afklare tre spørgsmål:
- Foreligger der ADPKD eller en anden cystisk nyresygdom?
- Er der komplikationer eller ekstrarenale manifestationer, der kræver intervention?
- Er sygdommen hurtigt progredierende og dermed relevant for tolvaptan?
Anamnesen bør omfatte nyresygdom, dialyse eller transplantation hos første- og andengradsslægtninge, alder ved nyresvigt, subaraknoidalblødning, intrakranielle aneurismer, tidlig hypertension, hæmaturi, nyresten, infektioner, smerter og reproduktive ønsker.
Basal vurdering omfatter:
- standardiseret klinikblodtryk og gerne hjemmeblodtryk
- kreatinin med eGFR
- natrium, kalium og bikarbonat
- urinundersøgelse og urin-albumin-kreatinin-ratio
- hæmatologiske blodprøver
- levertal
- ultralyd af nyrer og lever
- gennemgang af tidligere kreatininværdier og billeddiagnostik
Billeddiagnostisk diagnose
Ultralyd er førstevalgsmetode hos personer med positiv familieanamnese. De samlede Pei-kriterier er valideret for personer med 50 procents genetisk risiko, når familiens genotype er ukendt [6].
| Alder | Ultralydsfund, der bekræfter ADPKD ved positiv familieanamnese |
|---|---|
| 15 til 39 år | Mindst 3 cyster i alt, unilateralt eller bilateralt |
| 40 til 59 år | Mindst 2 cyster i hver nyre |
| 60 år eller ældre | Mindst 4 cyster i hver nyre |
Hos en person, der er mindst 40 år og har færre end 2 nyrecyster, kan ADPKD i praksis udelukkes, når familiens genotype er ukendt. Hos yngre personer, især ved PKD2 eller anden mild genotype, udelukker en normal ultralydsundersøgelse ikke sygdommen.
MR er mere sensitiv end ultralyd og foretrækkes, når diagnosen skal afklares hos en ung potentiel nyredonor, eller når ultralyd ikke giver et sikkert svar. Hos personer mellem 16 og 40 år med positiv familieanamnese taler mere end 10 cyster i alt på MR stærkt for ADPKD, mens færre end 5 cyster har meget høj negativ prædiktiv værdi [2]. Donorudredning skal alligevel individualiseres og kan kræve genetisk analyse.
Ved negativ familieanamnese findes der ikke lige så velvaliderede aldersspecifikke kriterier. Mere end 10 cyster per nyre ved ultralyd kombineret med bilateral nyreforstørrelse og levercyster understøtter diagnosen, men atypiske tilfælde bør vurderes genetisk [1]. Enkelte eller få cyster hos en ældre person er hyppige og skal ikke automatisk klassificeres som ADPKD.
Genetisk diagnostik
Genetisk analyse er ikke nødvendig, når en voksen person har typisk bilateral cystisk nyreforstørrelse og sikker familieanamnese. Analyse bør overvejes ved:
- negativ eller uklar familieanamnese
- atypisk, unilateral, segmental eller asymmetrisk cystefordeling
- diskrepans mellem billeddiagnostik, nyrefunktion og familiens fænotype
- meget tidlig eller usædvanligt aggressiv sygdom
- udredning af en potentiel levende nyredonor
- prænatal diagnostik eller præimplantationsgenetisk testning
- mistanke om tuberøs sklerose, von Hippel-Lindaus sygdom, HNF1B-relateret sygdom eller anden ciliopati
Førstevalgsanalysen er sædvanligvis et valideret multigenpanel med fuld dækning af PKD1, PKD2 og andre gener, der forårsager cystisk nyresygdom. PKD1 er teknisk vanskelig at analysere på grund af nærliggende pseudogener. En negativ test udelukker derfor ikke klinisk typisk ADPKD. En variant af usikker betydning må ikke alene anvendes til præsymptomatisk diagnostik eller godkendelse af donorer.
Risikovurdering og prognostik
Det historiske eGFR-forløb er den mest direkte klinisk relevante progressionsmarkør. Et bekræftet årligt eGFR-fald på mindst 3 ml/min/1,73 m², hovedsageligt forårsaget af ADPKD, taler for hurtig progression. Vurderingen bør helst baseres på mindst fem kreatininværdier over mindst fire år, da biologisk variation, akut nyreskade og hæmodynamiske ændringer ellers kan give en misvisende hældning [7].
Totalt nyrevolumen er prognostisk mere informativt end eGFR i tidlig sygdom. MR eller CT anvendes til at beregne det totale nyrevolumen, som justeres for legemshøjde til højdejusteret totalt nyrevolumen (htTKV). Volumenet kan måles ved segmentering eller estimeres med ellipsoideformlen. MR foretrækkes, da den ikke indebærer ioniserende stråling.
Mayo Imaging Classification gælder kun for typisk bilateral, diffus og relativt symmetrisk cystesygdom, klasse 1. Patienterne inddeles efter alder og htTKV i klasse 1A til 1E. Risikoen stiger gradvist fra 1A til 1E. I den oprindelige kohorte steg tiårsrisikoen for terminal nyresvigt fra 2,4 procent i klasse 1A til 66,9 procent i klasse 1E [8].
| Mayo-klasse | Fortolkning |
|---|---|
| 1A | Meget langsom progression sandsynlig |
| 1B | Langsom progression sandsynlig |
| 1C | Blandet gruppe, supplerende risikofaktorer er ofte nødvendige |
| 1D | Hurtig progression sandsynlig |
| 1E | Meget hurtig progression sandsynlig |
| 2 | Atypisk morfologi, modellen er ikke valideret |
Klasse 1C bør ikke alene føre til behandling, uden at alder, eGFR-forløb, genotype og klinisk forløb indgår i vurderingen. Gentagne volumenmålinger er normalt ikke nødvendige for Mayo-klassifikation, da målevariationen kan være større end den årlige volumenændring.
PROPKD-scoren kan anvendes, når genotypen er kendt, og billeddiagnostik eller eGFR giver modstridende svar [9].
| Faktor | Point |
|---|---|
| Mandligt køn | 1 |
| Hypertension før 35-årsalderen | 2 |
| Første urologiske hændelse før 35-årsalderen | 2 |
| PKD2-variant | 0 |
| Ikke-trunkerende PKD1-variant | 2 |
| Trunkerende PKD1-variant | 4 |
En samlet score på 0 til 3 indebærer lav risiko, 4 til 6 intermediær risiko og 7 til 9 høj risiko. I udviklingskohorten var medianalderen ved terminal nyresvigt 70,6 år i lavrisikogruppen, 56,9 år i den intermediære gruppe og 49 år i højrisikogruppen [9].
flowchart TD
A["Mistænkt ADPKD<br>familieanamnese eller cystefund"] --> B["Ultralyd og basal<br>nefrologisk udredning"]
B -->|"Typiske fund og positiv familieanamnese"| C["Diagnose ADPKD"]
B -->|"Uklart eller atypisk billede"| D["MR af nyrer og overvej<br>genetisk panel"]
D -->|"ADPKD bekræftet"| C
D -->|"Anden forklaring sandsynlig"| E["Udred alternativ<br>cystisk nyresygdom"]
C --> F["Vurder eGFR-forløb,<br>blodtryk og albuminuri"]
F --> G["MR eller CT med htTKV<br>og Mayo-klasse"]
G -->|"Langsom progression"| H["Basisbehandling og<br>regelmæssig opfølgning"]
G -->|"Hurtig progression sandsynlig"| I["Vurder indikation for<br>tolvaptan"]
I --> J["Kontroller kontraindikationer,<br>levertal og behandlingsbyrde"]
J -->|"Behandling egnet"| K["Start tolvaptan og<br>følg levertal"]
J -->|"Behandling uegnet"| H
Differentialdiagnoser
Differentialdiagnostikken er særlig vigtig ved negativ familieanamnese, små eller normalstore nyrer, usædvanlig cystefordeling, udtalt proteinuri eller syndromale fund [10].
| Tilstand | Fund, der adskiller fra typisk ADPKD |
|---|---|
| Multiple simple nyrecyster | Hyppigere med stigende alder, ingen udtalt bilateral nyreforstørrelse, normalt nyrefunktionsforløb |
| Erhvervet cystisk nyresygdom | Langvarig fremskreden nyresvigt eller dialyse, små eller atrofiske nyrer, øget tumorrisiko |
| Autosomal recessiv polycystisk nyresygdom | Ofte debut i barndommen, hyperekkogene nyrer, kongenital leverfibrose og portal hypertension |
| HNF1B-relateret sygdom | Nyremisdannelser, diabetes, hypomagnesiæmi, genitale anomalier, afvigende levertal |
| DNAJB11-relateret sygdom | Små cyster uden betydelig nyreforstørrelse, tubulointerstitielt forløb |
| Autosomal dominant tubulointerstitiel nyresygdom | Små eller normalstore nyrer, få cyster, lavgradige urinfund, urinsyregigt eller hyperurikæmi |
| Tuberøs sklerose | Angiomyolipomer, hudforandringer, epilepsi, pulmonal lymfangioleiomyomatose |
| von Hippel-Lindaus sygdom | Nyrecellekarcinom, fæokromocytom, retinale og centralnervøse hæmangioblastomer |
| Nefronoftise og andre ciliopatier | Tidlig koncentreringsdefekt, små nyrer, retinale, neurologiske eller skeletale fund |
| Isoleret polycystisk leversygdom | Dominerende levercyster, få nyrecyster og sædvanligvis bevaret nyrefunktion |
| Unilateral cystisk nyresygdom | Ensidige cyster, ingen familieanamnese eller typiske ekstrarenale fund |
| Obstruktiv nyresygdom | Dilateret afløbssystem, anatomisk hindring og anden billedmorfologi |
Kompleks cyste, nytilkommen solid komponent, vedvarende hæmaturi eller uforklaret vægttab skal udredes for malignitet i henhold til den radiologiske Bosniak-klassifikation. ADPKD i sig selv giver ikke grund til rutinemæssig cancerscreening ud over de gældende befolkningsscreeningsprogrammer.
Behandling
Generelle tiltag
Behandlingsmålene er at bremse tabet af nyrefunktion, forebygge kardiovaskulær sygdom og behandle komplikationer. Følgende anbefales:
- rygestop
- regelmæssig fysisk aktivitet
- normalisering af overvægt
- natriumindtag under 2 g per døgn, svarende til mindre end 5 g salt
- proteinindtag på omkring 0,8 til 1,0 g/kg legemsvægt per døgn
- undgåelse af udtalt proteinrig kost
- begrænset brug af NSAID
- undgåelse af gentagen dehydrering
- individualiseret væskeindtag
Et normalt væskeindtag, der modvirker dehydrering, er rimeligt. Et generelt ordineret meget højt vandindtag har derimod ikke vist sig at bremse eGFR-tab eller nyrevækst. Hos patienter uden væskerestriktion er omkring 2 til 3 liter væske per døgn ofte praktisk, men behovet påvirkes af kropsstørrelse, klima, hjertesvigt, risiko for hyponatriæmi og behandling med tolvaptan [2].
Cochrane-oversigten fra 2024 identificerede 57 randomiserede studier med 8 016 deltagere. Tolvaptan var den eneste intervention, der med moderat evidenssikkerhed bevarede eGFR og reducerede væksten i totalt nyrevolumen. Effekterne af øvrige sygdomsmodificerende behandlinger var usikre eller begrænset til surrogatmål [11].
Hypertension
ACE-hæmmere eller angiotensinreceptorblokkere er førstevalgsbehandling. Kombinationen af ACE-hæmmer og angiotensinreceptorblokker bør ikke anvendes rutinemæssigt. I HALT-PKD gav dobbelt blokade ingen yderligere reduktion af nyrevækst eller eGFR-tab sammenlignet med ACE-hæmmer alene [12,13].
Hos patienter mellem 18 og 49 år med eGFR over 60 ml/min/1,73 m² og god tolerance kan et hjemmeblodtryk under 110/75 mmHg tilstræbes. I HALT-PKD reducerede et intensivt mål nyrevolumenvæksten fra 6,6 til 5,6 procent per år, men gav ingen sikker samlet effekt på eGFR og øgede forekomsten af svimmelhed [12]. For øvrige voksne er et standardiseret klinikblodtryk på omkring 120/80 mmHg et rimeligt mål, tilpasset alder, ortostatisme, komorbiditet og tolerance [1,2].
Tolvaptan
Tolvaptan er en selektiv V2-receptorantagonist, der reducerer vasopressinmedieret cystevækst. Behandlingen skal varetages af eller i samråd med en speciallæge i nefrologi.
Egnede kandidater er primært voksne med:
- sikker ADPKD
- eGFR mindst 25 ml/min/1,73 m²
- bekræftet eGFR-fald på mindst 3 ml/min/1,73 m² per år, eller
- typisk morfologi i Mayo-klasse 1D eller 1E, eller
- Mayo-klasse 1C kombineret med yderligere tegn på hurtig progression
Hos patienter over 55 år kræves særlig tydelig dokumentation af hurtig ADPKD-relateret progression, da anden nyresygdom hyppigere bidrager til eGFR-tab. PROPKD-score over 6, trunkerende PKD1-variant, hypertension eller urologisk hændelse før 35-årsalderen og nyresvigt før 60-årsalderen hos flere nære slægtninge styrker indikationen [7].
I TEMPO 3:4 reducerede tolvaptan den årlige nyrevolumenvækst fra 5,5 til 2,8 procent og bremsede tabet af nyrefunktion med omkring 1 ml/min/1,73 m² per år. Behandlingsophør på grund af bivirkninger var hyppigere med tolvaptan, 23 procent sammenlignet med 14 procent [14]. I REPRISE, som inkluderede patienter i et senere sygdomsstadie, faldt eGFR med 2,34 ml/min/1,73 m² over et år med tolvaptan og med 3,61 med placebo. Forskellen var 1,27 ml/min/1,73 m² [15].
| Lægemiddel | Dosis | Kommentar |
|---|---|---|
| Tolvaptan | Start 45 mg om morgenen og 15 mg ca. 8 timer senere | Start helst på en fridag. Første dosis tages tidligt for at mindske natlig polyuri |
| Tolvaptan | Titrér til 60 mg om morgenen og 30 mg senere | Titrér efter tolerance, væskeindtag og klinisk respons |
| Tolvaptan | Måldosis 90 mg om morgenen og 30 mg senere | Højeste sædvanlige delte døgndosis er 120 mg |
Polyuri, nykturi, tørst og mundtørhed er forventede farmakologiske effekter. Patienten skal have fri adgang til vand og toilet. Lægemidlet skal midlertidigt seponeres ved opkastning, diarré, feber med dehydrering, faste, begrænset adgang til vand eller anden risiko for hypovolæmi.
Kontraindikationer eller stærke grunde til at afstå omfatter:
- graviditet og amning
- igangværende graviditetsplanlægning uden mulighed for sikker antikonception
- manglende evne til at opfatte eller reagere på tørst
- hypovolæmi eller hypernatriæmi
- urinvejsobstruktion
- aktiv leversygdom eller vedvarende uforklaret transaminasestigning
- samtidig behandling med stærke CYP3A-hæmmere
- livssituation, hvor den udtalte diurese ikke kan håndteres sikkert
Transaminasestigning over tre gange den øvre referencegrænse forekom hos 4,4 procent i TEMPO 3:4 og 5,6 procent i REPRISE [2,15]. ALAT, ASAT og bilirubin kontrolleres før start, derefter mindst månedligt i de første 18 måneder og siden hver tredje måned under fortsat behandling i henhold til den europæiske produktinformation. Hyppigere prøvetagning er nødvendig ved symptomer eller afvigende værdier. Træthed, appetitløshed, kvalme, ubehag under højre kurvatur, mørk urin eller ikterus skal føre til øjeblikkelig prøvetagning og behandlingspause.
Svenske tilskudsbegrænsninger, ordinationskrav og laboratorieprotokoller kan være mere restriktive end internationale retningslinjer og skal kontrolleres mod gældende svensk produktinformation og regional praksis.
SGLT2-hæmmere anbefales ikke alene på grund af ADPKD, da patienter med ADPKD i vid udstrækning blev ekskluderet fra de store nyrebeskyttelsesstudier. En separat etableret indikation, eksempelvis hjertesvigt eller diabetisk nyresygdom, kan vurderes individuelt. mTOR-hæmmere, metformin og somatostatinanaloger bør ikke anvendes til at bremse ADPKD-relateret tab af nyrefunktion uden for kliniske studier.
Makroskopisk hæmaturi og cysteblødning
Ved makroskopisk hæmaturi vurderes hæmodynamik, hæmoglobin, nyrefunktion, urindyrkning og behov for billeddiagnostik. Cysteblødning behandles sædvanligvis med hvile, tilstrækkelig væske og paracetamol. NSAID undgås ved nedsat nyrefunktion eller igangværende blødning. Antikoagulation revurderes ud fra tromboseindikationen og blødningens sværhedsgrad.
Hæmaturi, der varer mere end en uge, recidiverer hyppigt, debuterer efter 50-årsalderen eller ledsages af vægttab eller atypisk radiologi, skal udredes for sten, tumor og anden urologisk sygdom. Livstruende eller vedvarende blødning kan kræve angiografisk embolisering eller nefrektomi.
Nyresten
Stenudredning og metabolisk forebyggelse følger i hovedsagen samme principper som hos andre patienter, med stenanalyse, døgnurin ved recidiv og korrektion af lav urinvolumen, hypocitraturi eller hyperurikosuri. CT uden kontrast er mest sensitiv ved akut mistanke om sten. Ændret anatomi kan vanskeliggøre kirurgiske indgreb, og komplicerede tilfælde bør derfor håndteres på en enhed med erfaring med ADPKD.
Cysteinfektion
Cysteinfektion mistænkes ved feber, lokal ømhed over nyre eller lever og forhøjet CRP uden anden tydelig infektionskilde. Negativ urindyrkning udelukker ikke infektion, da cysten ofte ikke kommunikerer med urinvejene. I ældre kliniske kriterier er sandsynlig cysteinfektion blevet defineret ved feber over 38 °C, abdominal- eller flankesmerter, CRP mindst 70 mg/l, fravær af anden inflammationskilde og klinisk respons på langvarig antibiotikabehandling [16].
Bloddyrkning og urindyrkning tages før antibiotika, når det ikke forsinker behandlingen. Ultralyd, CT og MR kan vise vægfortykkelse, debris eller pericystisk inflammation, men har begrænset sensitivitet. Ved vedvarende diagnostisk usikkerhed eller manglende behandlingsrespons er FDG-PET/CT mest informativ. En metaanalyse med 249 patienter fandt en sensitivitet på 84,6 procent og en specificitet på 94,9 procent [17].
Det initiale valg af antibiotikum styres af sepsisgrad, tidligere dyrkningsfund og lokale resistensforhold. Ved sandsynlig cysteinfektion er der behov for et præparat med god cystepenetration, ofte et fluorquinolon, hvis bakterien er følsom. Trimethoprim-sulfamethoxazol kan være et alternativ. Betalaktamantibiotika penetrerer ofte cyster dårligere, men kan være nødvendige initialt ved sepsis. Behandlingsvarigheden er sædvanligvis mindst fire uger og ofte fire til seks uger. Inficerede cyster større end 5 cm, recidiverende infektion eller behandlingssvigt bør vurderes med henblik på perkutan drænage [16].
Akutte og kroniske smerter
Akutte smerter kræver først udelukkelse af blødning, infektion og sten. Kroniske smerter håndteres multimodalt med fysisk aktivitet, fysioterapi, holdnings- og coretræning, varme, søvnfremmende tiltag og vurdering af depression eller angst. Paracetamol er førstevalgsanalgetikum. NSAID bør anvendes restriktivt og kortvarigt, især ved kronisk nyresygdom. Langvarig opioidbehandling bør undgås, når andre muligheder findes [18].
Ved fokale smerter fra en stor dominerende cyste kan perkutan aspiration med skleroterapi give længerevarende lindring end aspiration alene. Refraktære smerter kan kræve cystefenestrering, nerveblokade, embolisering eller nefrektomi, men parenkymødelæggende indgreb bør så vidt muligt undgås før nyreerstatningsbehandling.
Polycystisk leversygdom
Asymptomatiske levercyster behandles ikke. Eksogent østrogen bør så vidt muligt undgås ved udtalt eller hurtigt voksende polycystisk leversygdom. Symptomgivende enkeltstående store cyster kan behandles med aspiration og skleroterapi. Ved mange overfladiske cyster kan fenestrering overvejes. Segmental svær sygdom kan behandles med leverresektion på et erfarent center.
Somatostatinanaloger kan reducere levervolumenet hos udvalgte patienter med udtalt symptomgivende hepatomegali. En metaanalyse af randomiserede studier fandt omkring 6,4 procentpoint lavere levervolumenvækst sammenlignet med kontrol, men ingen sikker effekt på eGFR. Gastrointestinale bivirkninger, galdesten og cysteinfektioner forekom [19]. Behandlingen bør derfor samles på specialiserede centre. Levertransplantation er en mulighed ved invaliderende massiv hepatomegali, underernæring, portal hypertension eller tilbagevendende svære komplikationer trods anden behandling.
Intrakranielle aneurismer
Akut tordenskraldshovedpine skal håndteres som mistænkt subaraknoidalblødning uanset tidligere screening.
Målrettet screening med MR-angiografi uden gadolinium anbefales ved:
- intrakranielt aneurisme eller subaraknoidalblødning hos patienten
- aneurisme, subaraknoidalblødning eller uforklaret pludselig død hos en nær slægtning
- højrisikoerhverv, hvor bevidsthedstab indebærer særlig fare
- planlagt større kirurgi eller transplantation, når fundet vil ændre håndteringen
- udtalt bekymring efter en informeret samtale om mulige fordele og ulemper
En ældre metaanalyse estimerede prævalensen til 10 procent og fandt familieanamnese som en tydelig risikofaktor [20]. Nyere data viser, at aneurismer ved ADPKD oftere er multiple og lokaliseret i store arterier i det forreste kredsløb [21]. Evidensen for generel screening af alle asymptomatiske patienter er fortsat omdiskuteret. Hvis den første undersøgelse er normal, men familierisikoen er høj, kan fornyet MR-angiografi efter omkring fem til ti år overvejes. Påvist aneurisme skal drøftes multidisciplinært med neurokirurgi eller neurointervention.
Graviditet og reproduktion
Før graviditet vurderes blodtryk, eGFR, albuminuri, lægemidler og tidligere obstetrisk anamnese. ACE-hæmmere, angiotensinreceptorblokkere og tolvaptan skal seponeres før graviditet. Patienter med hypertension eller nedsat nyrefunktion har øget risiko for præeklampsi, forværret nyrefunktion og præterm fødsel. I et case-kontrol-studie var de føtale risici generelt moderate, men hypertension, proteinuri, urinvejsinfektion, påvirket nyrefunktion og præeklampsi var hyppigere hos gravide med ADPKD [22].
Genetisk rådgivning bør tilbydes før graviditet. Mulighederne omfatter naturlig konception, prænatal diagnostik og IVF med præimplantationsgenetisk testning, når familiens patogene variant er kendt.
Børn og unge
Præsymptomatisk testning af børn kræver fælles beslutningstagning, da en normal ultralydsundersøgelse ikke udelukker ADPKD, og sygdomsmodificerende behandling sædvanligvis ikke er aktuel. Både diagnostisk testning og klinisk opfølgning uden endelig diagnose er acceptable strategier. Børn med risiko for ADPKD bør få kontrolleret blodtrykket mindst årligt og følges for albuminuri. Ambulant blodtryksmåling er værdifuld fra ca. femårsalderen, da maskeret og natlig hypertension forekommer [23]. Tolvaptan bør ikke anvendes rutinemæssigt til børn uden for særlig pædiatrisk nefrologisk vurdering.
Fremskreden nyresvigt
Behandlingen af kronisk nyresygdom følger de sædvanlige principper for anæmi, acidose, mineral- og knoglesygdom, hyperkaliæmi og kardiovaskulær risiko. Transplantationsudredning bør påbegyndes i god tid, gerne med henblik på præemptiv transplantation fra levende eller afdød donor.
Rutinemæssig nefrektomi af de native nyrer anbefales ikke. Indikationer er tilbagevendende svær cysteinfektion, ukontrollabel blødning, behandlingsrefraktære smerter, mistanke om malignitet eller manglende anatomisk plads til transplantatet. Tidspunktet (før, samtidig med eller efter transplantationen) individualiseres. Nefrektomi før transplantation indebærer tab af restfunktion og kan fremtvinge tidligere dialyse, mens samtidig nefrektomi forlænger operationen. Observationelle data giver ikke entydig støtte til en generel strategi [24].
Opfølgning og prognose
Opfølgningen tilpasses eGFR, blodtryk, progressionsrisiko, komplikationer og behandling.
| Parameter | Stabil sygdom | Hurtig progression, fremskreden kronisk nyresygdom eller tolvaptan |
|---|---|---|
| Blodtryk | Mindst hver 6. til 12. måned, gerne hjemmeblodtryk | Ved hvert besøg og regelmæssigt hjemme |
| Kreatinin og eGFR | Hver 6. til 12. måned | Hver 3. til 6. måned, hyppigere efter behandlingsændring |
| Kalium og natrium | Årligt eller efter indikation | Hver 3. til 6. måned og ved volumenproblemer |
| Urin-albumin-kreatinin-ratio | Årligt | Hver 6. til 12. måned |
| Levertal uden tolvaptan | Efter klinisk indikation | Før behandlingsstart |
| Levertal med tolvaptan | Ikke relevant | Månedligt de første 18 måneder, derefter hver tredje måned |
| MR eller CT til Mayo-klasse | Sædvanligvis én gang, når prognosen skal vurderes | Gentages kun, hvis resultatet kan ændre håndteringen |
| Smerter, infektion og livskvalitet | Afdækkes ved hver opfølgning | Afdækkes ved hver opfølgning |
Et pludseligt eGFR-fald skal ikke automatisk tilskrives ADPKD-progression. Vurder dehydrering, lægemidler, obstruktion, infektion, sten, blødning og anden nyresygdom. Udtalt albuminuri eller proteinuri, aktive fund i urinsedimentet og små nyrer taler imod, at ADPKD alene forklarer funktionstabet.
Prognosen varierer fra bevaret nyrefunktion livet igennem til nyresvigt før 40-årsalderen. Vigtigst for prognosen er genotype, Mayo-klasse, tidlig hypertension, tidlige urologiske komplikationer og den observerede eGFR-hældning. Tolvaptan bremser, men standser ikke sygdommen. Den absolutte gevinst bliver sandsynligvis størst, når en patient med sikker hurtig progression påbegynder behandlingen, mens nyrefunktionen stadig er god, og kan fortsætte behandlingen i mange år [7].
Også patienter med stabil eGFR har behov for livslang opfølgning, da cystevækst, hypertension og ekstrarenale komplikationer kan udvikles, før tabet af nyrefunktion bliver tydeligt.
Kilder
- Torres VE et al. KDIGO 2025 clinical practice guideline for the evaluation, management, and treatment of autosomal dominant polycystic kidney disease: executive summary. Kidney International 2025. PMID: 39848746
- Gordon CE et al. Autosomal Dominant Polycystic Kidney Disease: Core Curriculum 2025. American Journal of Kidney Diseases 2025. PMID: 40844441
- Solazzo A et al. The prevalence of autosomal dominant polycystic kidney disease: A meta-analysis of European literature and prevalence evaluation in the Italian province of Modena suggest that ADPKD is a rare and underdiagnosed condition. PLoS One 2018. PMID: 29338003
- Cornec-Le Gall E et al. Genetic Complexity of Autosomal Dominant Polycystic Kidney and Liver Diseases. Journal of the American Society of Nephrology 2018. PMID: 29038287
- Neijenhuis MK et al. The effect of disease severity markers on quality of life in autosomal dominant polycystic kidney disease: a systematic review, meta-analysis and meta-regression. BMC Nephrology 2017. PMID: 28545401
- Pei Y et al. Unified criteria for ultrasonographic diagnosis of ADPKD. Journal of the American Society of Nephrology 2009. PMID: 18945943
- Müller RU et al. An update on the use of tolvaptan for autosomal dominant polycystic kidney disease: consensus statement on behalf of the ERA Working Group on Inherited Kidney Disorders, the European Rare Kidney Disease Reference Network and Polycystic Kidney Disease International. Nephrology Dialysis Transplantation 2022. PMID: 35134221
- Irazabal MV et al. Imaging classification of autosomal dominant polycystic kidney disease: a simple model for selecting patients for clinical trials. Journal of the American Society of Nephrology 2015. PMID: 24904092
- Cornec-Le Gall E et al. The PROPKD Score: A New Algorithm to Predict Renal Survival in Autosomal Dominant Polycystic Kidney Disease. Journal of the American Society of Nephrology 2016. PMID: 26150605
- Sekine A et al. Cystic Kidney Diseases That Require a Differential Diagnosis from Autosomal Dominant Polycystic Kidney Disease. Journal of Clinical Medicine 2022. PMID: 36362756
- St Pierre K et al. Interventions for preventing the progression of autosomal dominant polycystic kidney disease. Cochrane Database of Systematic Reviews 2024. PMID: 39356039
- Schrier RW et al. Blood pressure in early autosomal dominant polycystic kidney disease. New England Journal of Medicine 2014. PMID: 25399733
- Torres VE et al. Angiotensin blockade in late autosomal dominant polycystic kidney disease. New England Journal of Medicine 2014. PMID: 25399731
- Torres VE et al. Tolvaptan in patients with autosomal dominant polycystic kidney disease. New England Journal of Medicine 2012. PMID: 23121377
- Torres VE et al. Tolvaptan in Later-Stage Autosomal Dominant Polycystic Kidney Disease. New England Journal of Medicine 2017. PMID: 29105594
- Sallée M et al. Cyst infections in patients with autosomal dominant polycystic kidney disease. Clinical Journal of the American Society of Nephrology 2009. PMID: 19470662
- Treglia G et al. Performance of 18F-FDG PET/CT in Diagnosing Cyst Infections in Patients with Autosomal Dominant Polycystic Kidney Disease: A Systematic Review and a Bivariate Meta-Analysis. Diagnostics 2024. PMID: 39125479
- Theivendran T et al. Drug management of autosomal dominant polycystic kidney disease. Australian Prescriber 2022. PMID: 36382165
- Suwabe T et al. Somatostatin analog therapy effectiveness on the progression of polycystic kidney and liver disease: A systematic review and meta-analysis of randomized clinical trials. PLoS One 2021. PMID: 34559824
- Zhou Z et al. Is Regular Screening for Intracranial Aneurysm Necessary in Patients with Autosomal Dominant Polycystic Kidney Disease? A Systematic Review and Meta-analysis. Cerebrovascular Diseases 2017. PMID: 28502970
- Haemmerli J et al. Characteristics and Distribution of Intracranial Aneurysms in Patients with Autosomal Dominant Polycystic Kidney Disease Compared with the General Population: A Meta-Analysis. Kidney360 2023. PMID: 36961086
- Wu M et al. Pregnancy outcomes in autosomal dominant polycystic kidney disease: a case-control study. Journal of Maternal-Fetal and Neonatal Medicine 2016. PMID: 25754208
- Gimpel C et al. International consensus statement on the diagnosis and management of autosomal dominant polycystic kidney disease in children and young people. Nature Reviews Nephrology 2019. PMID: 31118499
- Copur S et al. Native nephrectomy in polycystic kidney disease patients on transplant lists: how and when? Journal of Nephrology 2024. PMID: 38512371