Resumé
Systemisk sklerose er en sjælden autoimmun systemsygdom, der er karakteriseret ved mikroangiopati, immunaktivering og fibrose. Sygdomsforløbet varierer betydeligt, og håndteringen skal derfor baseres på hududbredelse, autoantistofprofil, sygdomsvarighed og aktuel organpåvirkning. Diagnosen er klinisk, men ACR/EULAR-kriterierne, neglefoldskapillaroskopi og autoantistoffer, der er specifikke for systemisk sklerose, giver vigtig støtte. Alle patienter med verificeret systemisk sklerose bør ved diagnosen gennemgå højopløsnings-CT af lungerne, lungefunktionsundersøgelse inklusive diffusionskapacitet, EKG, ekkokardiografi, blodtryksmåling og målrettet laboratorieudredning. Screening for pulmonal hypertension skal gentages årligt, og patienter med interstitiel lungesygdom har behov for hyppigere lungefunktionskontroller.
Behandlingen er organbaseret. Mycophenolatmofetil er sædvanligvis førstevalg ved tidlig diffus hudsygdom og interstitiel lungesygdom. Nintedanib bremser tabet af lungefunktion ved fibrotisk interstitiel lungesygdom, men erstatter ikke immunmodulerende behandling. Tocilizumab eller rituximab kan overvejes i udvalgte tilfælde, og autolog hæmatopoietisk stamcelletransplantation er en mulighed ved hurtigt progredierende diffus sygdom med høj risiko, men uden irreversibel fremskreden organpåvirkning. Raynauds fænomen behandles med karbeskyttende tiltag og calciumantagonister af dihydropyridintypen, derefter fosfodiesterase-5-hæmmere eller intravenøs iloprost. Mistænkt sklerodermisk nyrekrise er en akut tilstand, hvor ACE-hæmmer skal påbegyndes omgående. Pulmonal arteriel hypertension skal bekræftes ved højresidig hjertekateterisation og behandles på et ekspertcenter, sædvanligvis med initial kombination af endothelinreceptorantagonist og fosfodiesterase-5-hæmmer.
Baggrund og epidemiologi
Systemisk sklerose, SSc, er en kronisk bindevævssygdom med en samlet global prævalens på 17,6 pr. 100 000 indbyggere (95 % KI 15,1–20,5) og stor regional variation [23]. I Skåne var prævalensen blandt voksne 305 pr. million indbyggere ifølge de foreslåede ACR/EULAR-kriterier og 235 pr. million ifølge ARA-kriterierne fra 1980 [24]. Kvinder rammes betydeligt hyppigere end mænd, men mandligt køn er associeret med større risiko for alvorlig lunge- og hjertepåvirkning. Sygdommen debuterer sædvanligvis i midten af livet, men kan forekomme i alle aldre [1].
SSc inddeles traditionelt efter hududbredelse:
- Begrænset kutan SSc, med hudsklerose distalt for albuer og knæ, undertiden også i ansigtet og på halsen.
- Diffus kutan SSc, med hudsklerose også proksimalt for albuer eller knæ eller på truncus.
- SSc sine scleroderma, hvor typisk vaskulær, serologisk eller visceral sygdom forekommer uden klinisk påviselig hudsklerose.
Inddelingen er praktisk anvendelig, men utilstrækkelig som eneste risikomarkør. Alvorlig interstitiel lungesygdom, pulmonal hypertension, hjertepåvirkning og gastrointestinal sygdom kan forekomme i begge hudgrupper. Autoantistofprofil og sygdomsvarighed skal derfor indgå i enhver risikovurdering [2].
Næsten alle patienter udvikler Raynauds fænomen. Gastrointestinal påvirkning forekommer hos op til 90 procent, mens interstitiel lungesygdom kan påvises radiologisk hos en betydelig andel, men kun progredierer klinisk hos en mindre gruppe. Omkring en tredjedel udvikler klinisk relevant interstitiel lungesygdom og cirka en tiendedel pulmonal hypertension. Lungefibrose og pulmonal arteriel hypertension (PAH) er de vigtigste sygdomsrelaterede dødsårsager [1,2].
Patofysiologi
Tre delvist overlappende processer driver sygdommen:
- Mikrovaskulær skade, med endoteldysfunktion, vasospasme, karremodellering og kapillærtab.
- Immunaktivering, med autoantistofdannelse og aktivering af blandt andet B-celler, T-celler og cytokinsystemer.
- Fibrose, hvor aktiverede fibroblaster og myofibroblaster producerer et overskud af ekstracellulær matrix i hud og indre organer.
Den relative betydning af inflammation, vaskulopati og etableret fibrose varierer mellem patienter og over tid. Tidlig, inflammatorisk aktiv sygdom responderer oftere på immunmodulering. Ved fremskreden fibrotisk lungesygdom kan antifibrotisk behandling være et vigtigt supplement, men eksisterende fibrose er sædvanligvis ikke reversibel.
Samme princip forklarer, hvorfor behandlingen skal rettes mod det dominerende organproblem. Karudvidende lægemidler anvendes mod Raynauds fænomen og pulmonal arteriel hypertension, immunsuppression mod aktiv hud- og lungepåvirkning og antifibrotisk behandling mod progressiv lungefibrose.
Klinisk billede
Tidlige tegn
Raynauds fænomen er ofte det første symptom og kan gå forud for de øvrige manifestationer med flere år. Følgende fund bør vække mistanke om sekundært Raynauds fænomen og SSc:
- debut efter 30- til 40-årsalderen
- udtalte eller asymmetriske anfald
- hævede eller opsvulmede fingre
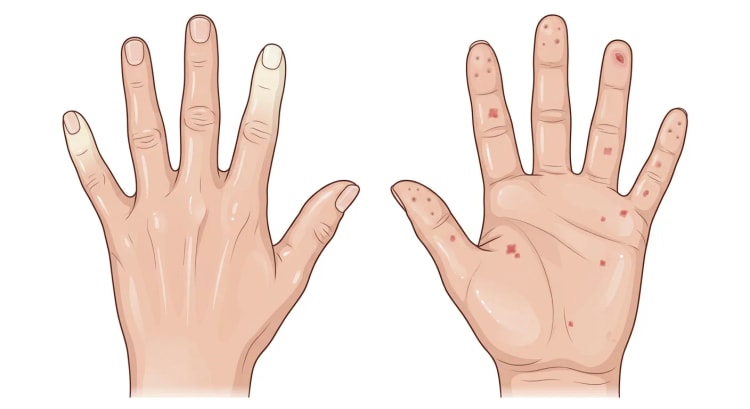
- digitale sår eller punktformede ar på fingerspidserne
- teleangiektasier
- patologisk neglefoldskapillærbillede
- positive antinukleære antistoffer (ANA) eller SSc-specifikt autoantistof
- nytilkommen refluks eller dysfagi
Ved meget tidlig SSc anvendes ofte VEDOSS-konceptet (Very Early Diagnosis of Systemic Sclerosis). Kombinationen af Raynauds fænomen, opsvulmede fingre, ANA, SSc-specifikt autoantistof og sklerodermimønster ved kapillaroskopi indebærer høj risiko for progression [3]. I EUSTAR's VEDOSS-register med patienter med Raynauds fænomen opfyldte 52,4 procent af dem, der havde gennemført opfølgningen, ACR/EULAR-kriterierne for SSc inden for fem år. Kombinationen af SSc-specifikt autoantistof og opsvulmede fingre gav den højeste risiko (16 af 17, 94,1 procent), mens kun 10,8 procent af de ANA-negative progredierede [25].
Hud, hænder og bevægeapparat
Tidligt ses ofte håndødem og kløe. Derefter udvikles hudfortykkelse, nedsat elasticitet og kontrakturer. Ansigtsinvolvering kan give nedsat mundåbning, radiære furer omkring munden og mikrostomi. Hypo- og hyperpigmentering kan forekomme.
Hududbredelsen dokumenteres med modificeret Rodnan skin score, mRSS, hvor 17 områder palperes og graderes 0 til 3. Totalscoren er 0 til 51. En ændring på omkring 4 til 5 point betragtes ofte som klinisk betydningsfuld [1].
Artralgi, inflammatorisk artritis, tenosynovitis, senefriktionsgnidninger og muskelpåvirkning forekommer. Nytilkommen muskelsvaghed begrunder måling af kreatinkinase (CK) og troponin samt vurdering af mulig inflammatorisk myopati eller overlapsyndrom.
Vaskulære manifestationer
Raynauds fænomen kan kompliceres af digitale sår, nekrose, infektion og i svære tilfælde gangræn. Punktformede ar på fingerspidserne, tab af fingerpulpa og akroosteolyse er tegn på kronisk iskæmi. Teleangiektasier er almindelige, især i ansigtet, på hænderne og i mundslimhinden.
Lunger og hjerte
Interstitiel lungesygdom (ILD) kan være asymptomatisk. Hoste, anstrengelsesdyspnø og basale inspiratoriske krepitationer opstår ofte først, når sygdommen er blevet mere udbredt. Det hyppigste radiologiske mønster er non-specifik interstitiel pneumoni, NSIP.
Pulmonal hypertension giver anstrengelsesdyspnø, træthed, præsynkope, synkope, brystsmerter eller højresidig hjertesvigt. Symptomerne er uspecifikke og må ikke anvendes som eneste screeningsmetode.
Primær hjertepåvirkning kan omfatte myokarditis, myokardiefibrose, diastolisk eller systolisk dysfunktion, perikarditis, perikardieeffusion og arytmier. Subkliniske forandringer er almindelige. EKG-afvigelser, troponinforhøjelse, NT-proBNP-forhøjelse, ventrikulære ekstrasystoler eller synkope kræver uddybende vurdering. Ekkokardiografi er førstevalgsundersøgelse, mens hjerte-MR kan påvise inflammation og diffus fibrose, som ikke ses ved rutineundersøgelse [4].
Gastrointestinal påvirkning
Øsofagus er hyppigst involveret. Hypomotilitet og nedsat tonus i den nedre øsofagussfinkter forårsager refluks, øsofagitis, aspiration og dysfagi. Barretts øsofagus forekommer hyppigere end i baggrundsbefolkningen.
Gastroparese giver tidlig mæthed, kvalme, oppustethed og vægttab. Tyndtarmsdysmotilitet kan forårsage bakteriel overvækst, diaré, malabsorption og pseudoobstruktion. Obstipation og fækal inkontinens er almindelige ved henholdsvis kolon- og anorektal påvirkning. Gastrisk antral vaskulær ektasi, GAVE, kan forårsage jernmangelanæmi eller akut gastrointestinal blødning [5].
Nyrepåvirkning
Sklerodermisk nyrekrise er sædvanligvis karakteriseret ved hurtigt stigende blodtryk og akut nyreskade. Hovedpine, synspåvirkning, kvalme, dyspnø, lungeødem, encefalopati og mikroangiopatisk hæmolytisk anæmi kan forekomme. Omkring 10 procent af tilfældene er normotensive efter de sædvanlige grænseværdier. En tydelig blodtryksstigning i forhold til patientens normale niveau kan derfor være diagnostisk betydningsfuld.
Risikofaktorer er tidlig diffus sygdom, hurtigt progredierende hudfortykkelse, anti-RNA-polymerase III, senefriktionsgnidninger, ledkontrakturer, perikardieeffusion og glukokortikoidbehandling, især prednisolon over 15 mg dagligt [6].
Udredning og diagnostik
Diagnostisk princip
SSc er en klinisk diagnose. ACR/EULAR-kriterierne er klassifikationskriterier og skal ikke mekanisk erstatte den kliniske vurdering. De har dog høj sensitivitet og specificitet og er særligt anvendelige ved tidlig eller begrænset sygdom [7].
Hudfortykkelse af fingrene på begge hænder, der strækker sig proksimalt for metakarpofalangealleddene (MCP-leddene), giver i sig selv tilstrækkelig score til klassifikation. I øvrige tilfælde summeres point for nedenstående fund. Patienten klassificeres som SSc ved mindst 9 point.
| Kategori | Fund | Point |
|---|---|---|
| Tilstrækkeligt kriterium | Hudfortykkelse af fingrene på begge hænder proksimalt for MCP-leddene | 9 |
| Hudfortykkelse af fingrene | Opsvulmede fingre | 2 |
| Hudfortykkelse af fingrene | Sklerodaktyli distalt for MCP-leddene, men proksimalt for de proksimale interfalangealled (PIP-leddene) | 4 |
| Fingerspidslæsioner | Digitale sår på fingerspidserne | 2 |
| Fingerspidslæsioner | Punktformede ar på fingerspidserne | 3 |
| Teleangiektasier | Teleangiektasier | 2 |
| Neglefoldskapillærer | Patologiske neglefoldskapillærer | 2 |
| Lungepåvirkning | Pulmonal arteriel hypertension eller interstitiel lungesygdom | 2 |
| Raynauds fænomen | Raynauds fænomen | 3 |
| SSc-relaterede autoantistoffer | Anti-centromer, anti-topoisomerase I eller anti-RNA-polymerase III | 3 |
Kun den højeste score inden for hver kategori tælles med. Kriterierne skal ikke anvendes, hvis en anden sygdom bedre forklarer fundene [7].
Anamnese og objektiv undersøgelse
Dokumentér tidspunktet for debut af Raynauds fænomen og for den første manifestation, der ikke er Raynauds fænomen. Sygdomsvarigheden regnes sædvanligvis fra den første manifestation, der ikke er Raynauds fænomen.
Den objektive undersøgelse bør omfatte:
- fuldstændig hudundersøgelse og mRSS
- digitale sår, ar, nekrose, calcinosis og infektion
- kapillaroskopi eller dermatoskopisk vurdering
- blodtryk i hvile
- hjerte- og lungeauskultation
- tegn på højre- eller venstresidig hjertesvigt
- ledstatus, kontrakturer og senefriktionsgnidninger
- proksimal muskelstyrke
- mundåbning, tandstatus og ernæringsstatus
Autoantistoffer
ANA er positiv hos mere end 90 procent. Ved klinisk mistanke skal som minimum anti-centromer, anti-topoisomerase I og anti-RNA-polymerase III analyseres. Overlapsantistoffer, eksempelvis anti-PM/Scl, anti-U1-RNP og anti-Ku, kan være relevante ved myositis, artritis eller anden overlappende fænotype [8].
| Autoantistof | Hyppige kliniske associationer |
|---|---|
| Anti-centromer | Begrænset hudsygdom, digital vaskulopati, senere pulmonal arteriel hypertension |
| Anti-topoisomerase I, anti-Scl-70 | Interstitiel lungesygdom, diffus eller begrænset hudsygdom |
| Anti-RNA-polymerase III | Hurtig diffus hudprogression, nyrekrise, GAVE, cancer tæt på SSc-debut |
| Anti-PM/Scl | Myositisoverlap, calcinosis, interstitiel lungesygdom |
| Anti-U1-RNP | Blandet bindevævssygdom eller overlapsyndrom |
| Anti-U3-RNP | Diffus sygdom, myopati, hjertepåvirkning og pulmonal karpåvirkning |
Anti-RNA-polymerase III er særligt vigtigt at identificere, fordi antistoffet er associeret med nyrekrise og malignitet i tæt tidsmæssig sammenhæng med SSc-debut [9].
Basal organudredning
Alle patienter med verificeret SSc bør gennemgå en struktureret organvurdering, også selvom de er asymptomatiske [2].
| Område | Basal undersøgelse | Videre kontrol |
|---|---|---|
| Lungeparenkym | Højopløsnings-CT (HRCT) af thorax, spirometri, lungevolumina og diffusionskapacitet for kulilte (DLCO) | Lungefunktion hver 3. til 6. måned ved tidlig eller aktiv ILD |
| Pulmonal hypertension | Ekkokardiografi, NT-proBNP, DLCO, EKG | Mindst årligt |
| Hjerte | EKG, ekkokardiografi, troponin og NT-proBNP efter klinisk vurdering | Årligt eller ved symptomer |
| Nyrer | Blodtryk, kreatinin, eGFR, urinstiks, hæmatologiske prøver | Ved hver kontrol, hyppigere ved høj risiko |
| Mave-tarm-kanal | Symptomer, vægt, hæmatologiske prøver, ferritin, albumin | Målrettet endoskopi, manometri eller transitudredning |
| Bevægeapparat | Ledstatus, muskelstyrke, CK | Efter symptomer og behandling |
| Hud og kar | mRSS, sårstatus, kapillaroskopi | Ved hver reumatologisk kontrol |
Interstitiel lungesygdom
HRCT skal udføres ved diagnosen, fordi normal spirometri ikke udelukker ILD. Lungefunktionsundersøgelse anvendes derefter til longitudinel opfølgning. Risikoen for progression er højere ved tidlig sygdom, diffus hududbredelse, anti-topoisomerase I, forhøjede inflammationsmarkører, lav forceret vitalkapacitet (FVC) eller DLCO og større udbredelse på HRCT [2].
Progression kan defineres på flere måder. Klinisk betydningsfuld forværring foreligger blandt andet ved:
- absolut fald i FVC på mindst 10 procentpoint
- fald i FVC på 5 til 9 procentpoint sammen med fald i DLCO på mindst 15 procent
- tiltagende fibrose på HRCT
- tydeligt forværrede symptomer, som ikke forklares af infektion, hjertesygdom, pulmonal hypertension eller anæmi
HRCT gentages ved forværring og kan overvejes efter 1 til 3 år hos patienter med høj risiko eller usikker udvikling.
Pulmonal hypertension
Pulmonal hypertension defineres hæmodynamisk som middeltryk i lungearterien over 20 mmHg ved højresidig hjertekateterisation. Prækapillær pulmonal hypertension kræver desuden pulmonalt arterielt kiletryk på højst 15 mmHg og pulmonal vaskulær modstand over 2 Wood-enheder ifølge ESC/ERS 2022 [26].
SSc kan forårsage:
- gruppe 1, pulmonal arteriel hypertension
- gruppe 2, pulmonal hypertension som følge af venstresidig hjertesygdom
- gruppe 3, pulmonal hypertension ved ILD eller hypoksi
- gruppe 4, kronisk tromboembolisk pulmonal hypertension
- blandingsformer
Højresidig hjertekateterisation er påkrævet før PAH-specifik behandling. DETECT-algoritmen er valideret hos patienter med sygdomsvarighed over tre år og DLCO under 60 procent af forventet. Den anvender FVC/DLCO-ratio, teleangiektasier, anti-centromer, NT-proBNP, urat og højre akseafvigelse, efterfulgt af ekkokardiografiske variable. I det oprindelige studie overså algoritmen 4 procent af PAH-tilfældene, men førte til kateterisation hos 62 procent af den selekterede højrisikogruppe [10].
flowchart TD
A["Verificeret eller stærkt mistænkt SSc"] --> B["Basal organudredning<br>HRCT, lungefunktion, EKG,<br>ekkokardiografi, blodtryk og laboratorieprøver"]
B --> C["Risikostratificér efter<br>hududbredelse, antistoffer,<br>sygdomsvarighed og organfund"]
C --> D["Interstitiel lungesygdom"]
C --> E["Mistænkt pulmonal hypertension"]
C --> F["Hurtig blodtryksstigning<br>eller akut nyreskade"]
C --> G["Aktiv hudsygdom<br>eller anden organpåvirkning"]
D --> H["Vurdér udbredelse og progression<br>overvej mycophenolatmofetil og ved behov<br>målrettet tillægsbehandling"]
E --> I["Udred årsag og udfør<br>højresidig hjertekateterisation"]
F --> J["Akut indlæggelse<br>start ACE-hæmmer"]
G --> K["Organbaseret behandling<br>og multidisciplinær opfølgning"]
Gastrointestinal udredning
Gastroskopi er indiceret ved dysfagi, behandlingsrefraktær refluks, blødning, jernmangelanæmi, utilsigtet vægttab eller mistanke om striktur, GAVE eller Barretts øsofagus. Øsofagusmanometri med pH- og impedansmåling anvendes ved vedvarende dysfagi eller refluks trods behandling.
Ved mistænkt gastroparese anvendes ventrikeltømningsundersøgelse. Bakteriel overvækst kan udredes med glukose- eller laktuloseudåndingstest, men testenes sensitivitet er begrænset. Ved et tydeligt klinisk billede er empirisk antibiotikabehandling ofte rimelig [5].
Mistænkt nyrekrise
Udredningen må ikke forsinke behandlingen. Mål blodtrykket gentagne gange, og analysér kreatinin, elektrolytter, hæmatologiske prøver, retikulocytter, bilirubin, LDH, haptoglobin og urinstiks. Blodudstrygning anvendes til at identificere schistocytter. Proteinuri og hæmaturi er sædvanligvis moderate.
Nyrebiopsi er sjældent nødvendig ved et typisk billede, men overvejes ved normotensiv nyresvigt, aktivt urinsediment, udtalt proteinuri, feber eller mistanke om ANCA-associeret vaskulitis, glomerulonefritis eller anden trombotisk mikroangiopati [6].
Differentialdiagnoser
| Differentialdiagnose | Fund, der taler imod klassisk SSc |
|---|---|
| Primært Raynauds fænomen | Normalt kapillærbillede, negative SSc-antistoffer, ingen digitale sår eller systemmanifestationer |
| Lokaliseret sklerodermi, morfea | Afgrænsede hudlæsioner uden Raynauds fænomen, sklerodaktyli eller typisk påvirkning af indre organer |
| Eosinofil fasciitis | Smertefuldt ødem, appelsinhudslignende hud, eosinofili, fasciitis, sædvanligvis skånede fingre og intet Raynauds fænomen |
| Skleromyksødem | Voksagtige papler, monoklonal gammopati, typisk histopatologi |
| Skleroødem | Induration over nakke og øvre ryg, ofte diabetesassocieret, hænderne sædvanligvis skånet |
| Nefrogen systemisk fibrose | Fremskreden nyresygdom og tidligere gadoliniumeksponering |
| Diabetisk cheiroartropati | Diabetes, voksagtig hud på hænderne, begrænset ledbevægelighed, ingen SSc-specifikke karfund |
| Kronisk graft-versus-host-sygdom | Forudgående allogen transplantation |
| Lægemiddel- eller toksininduceret sklerodermi | Tidsmæssig sammenhæng med eksempelvis bleomycin, taxaner, vinylklorid eller opløsningsmidler |
| Blandet bindevævssygdom | Høje titre af anti-U1-RNP, typisk overlapsfænotype |
| Antisyntetasesyndrom eller inflammatorisk myopati | Udtalt muskelsvaghed, myositisantistoffer, mekanikerhænder |
| Systemisk amyloidose eller anden aflejringssygdom | Monoklonal komponent, organmønster og histologi, der taler for aflejring |
Ved hurtigt nytilkommen diffus hudsklerose hos en ældre patient, især med anti-RNA-polymerase III, skal malignitet overvejes. Den samlede cancerrisiko er moderat forhøjet, og lunge-, bryst-, hæmatologisk og hudmalignitet er overrepræsenteret i visse kohorter. Cancer tæt på SSc-debut er særligt associeret med anti-RNA-polymerase III [11,12].
Behandling
Overordnede principper
Patienter med tidlig diffus SSc, progressiv ILD, pulmonal hypertension, hjertepåvirkning eller nyrekrise bør håndteres i samarbejde med et center med særlig SSc-ekspertise. Behandlingen vælges efter organmanifestation og ikke alene efter hudsubtype [2,13].
Ikke-farmakologiske tiltag omfatter:
- rygestop
- individuelt tilpasset fysisk træning
- håndtræning og kontrakturprofylakse
- ergoterapeutisk vurdering
- karbeskyttelse og undgåelse af kulde
- ernæringsvurdering
- mund- og tandpleje
- vaccination efter risikoprofil og immunsuppression
- psykosocial støtte
Glukokortikoider skal anvendes restriktivt. Hvis behandling er nødvendig for myositis, artritis eller anden overlapsygdom, bør den laveste effektive dosis anvendes, og blodtryk samt nyrefunktion følges nøje.
Samlede lægemiddeldoser
Doserne er typiske specialistdoser og skal tilpasses efter organfunktion, komorbiditet, interaktioner og lokale behandlingsprotokoller.
| Lægemiddel | Dosis | Kommentar |
|---|---|---|
| Mycophenolatmofetil | Start 500 mg to gange dagligt, optitrering til 1 000 til 1 500 mg to gange dagligt | Førstevalg ved SSc-ILD og ofte ved tidlig diffus hudsygdom |
| Methotrexat | 15 til 25 mg én gang ugentligt | Primært hudsygdom og artritis, ikke førstevalg ved betydende ILD |
| Nintedanib | 150 mg to gange dagligt, dosisreduktion til 100 mg to gange dagligt ved intolerans | Antifibrotisk, hyppig bivirkning er diaré |
| Tocilizumab | 162 mg subkutant én gang ugentligt | Overvejes ved tidlig inflammatorisk diffus SSc, især med ILD-risiko |
| Rituximab | 1 000 mg intravenøst dag 1 og 15, alternativt 375 mg/m² én gang ugentligt i fire uger | Regimet varierer mellem centre og indikationer |
| Nifedipin med modificeret udløsning | 30 mg dagligt, optitrering til 60 mg dagligt | Førstevalg ved Raynauds fænomen, hvis blodtrykket tillader det |
| Sildenafil | 20 mg tre gange dagligt | Ved sværere Raynauds fænomen eller digitale sår; højere doser anvendes undertiden efter specialistordination |
| Iloprost | 0,5 til 2 ng/kg/min intravenøst over cirka 6 timer dagligt i 3 til 5 dage | Ved truende iskæmi eller svære digitale sår |
| Bosentan | 62,5 mg to gange dagligt i 4 uger, derefter 125 mg to gange dagligt | Reducerer nye digitale sår, men heler ikke sikkert eksisterende sår |
| Omeprazol | 20 til 40 mg én eller to gange dagligt | Tages før måltid, dosis styres af symptomer og endoskopifund |
Nationalt tilskud, godkendt indikation og regional tilgængelighed kan afvige fra internationale anbefalinger, især for biologiske lægemidler, nintedanib, bosentan og PAH-lægemidler.
Hudfibrose og tidlig diffus sygdom
Alle patienter med tidlig diffus kutan SSc bør vurderes med henblik på sygdomsmodificerende behandling. Mycophenolatmofetil er sædvanligvis førstevalg, fordi det kan påvirke både hud og lunger. Methotrexat er et alternativ ved dominerende hud- eller ledsygdom uden klinisk vigtig ILD [2,13].
I Scleroderma Lung Study II forbedredes FVC, dyspnø og hudscore i både mycophenolatmofetil- og cyclophosphamidgruppen uden signifikant forskel mellem behandlingerne. Mycophenolatmofetil gav færre behandlingsophør og betydeligt mindre leukopeni og trombocytopeni [14].
Rituximab kan overvejes ved progressiv hudsygdom eller samtidig ILD. I DESIRES-studiet faldt mRSS efter 24 uger med 6,30 point i rituximabgruppen, men steg med 2,14 point i placebogruppen, en forskel på 8,44 point [15].
Autolog hæmatopoietisk stamcelletransplantation kan forbedre hændelsesfri overlevelse og hudsygdom ved aggressiv tidlig diffus SSc. Behandlingen er forbundet med risiko for behandlingsrelateret mortalitet, infektion, infertilitet, kardiotoksicitet og sekundær malignitet. Den skal derfor forbeholdes omhyggeligt selekterede patienter med høj risiko for progression, men uden fremskreden irreversibel hjerte-, lunge- eller nyreskade [1].
Interstitiel lungesygdom
Mycophenolatmofetil anbefales som førstevalgsbehandling ved klinisk relevant eller progressionstilbøjelig SSc-ILD. Cyclophosphamid, rituximab og tocilizumab er alternativer eller tillæg i udvalgte tilfælde. American Thoracic Society anbefaler mycophenolatmofetil og foreslår, med lavere evidensstyrke, cyclophosphamid, rituximab, tocilizumab, nintedanib og kombinationen nintedanib plus mycophenolatmofetil [16].
Nintedanib er primært antifibrotisk og har ikke vist sig at forbedre hudsygdom. I SENSCIS-studiet var det årlige FVC-tab 52,4 ml med nintedanib og 93,3 ml med placebo, en forskel på 41,0 ml pr. år. Diaré blev rapporteret hos 75,7 procent med nintedanib [17]. Følg vægt, levertal, gastrointestinal tolerance og ernæringsstatus.
Tocilizumab er særligt relevant ved tidlig diffus sygdom med inflammatorisk aktivitet og risiko for lungeprogression. I en post hoc-analyse af focuSSced var ændringen i FVC i procent af forventet værdi efter 48 uger minus 0,1 procentpoint med tocilizumab og minus 6,3 procentpoint med placebo blandt patienter med ILD [18]. Hududfaldet i det oprindelige studie nåede derimod ikke det primære effektmål.
Understøttende behandling omfatter lungerehabilitering, fysisk aktivitet, rygestop, behandling af refluks og aspiration, vaccination, ilt ved hypoksæmi og tidlig transplantationsvurdering ved fremskreden sygdom. Profylakse mod Pneumocystis jirovecii-pneumoni overvejes ved kraftig kombineret immunsuppression, især med rituximab eller cyclophosphamid.
Raynauds fænomen og digitale sår
Alle patienter skal have råd om varmebevarende påklædning, handsker, rygestop, undgåelse af sympatomimetika og beskyttelse mod mekanisk traume.
Calciumantagonister af dihydropyridintypen er førstevalgsbehandling. Ved utilstrækkelig effekt anvendes fosfodiesterase-5-hæmmere. Intravenøs iloprost anvendes ved alvorlig iskæmi, svære digitale sår eller truende vævstab. Bosentan reducerer forekomsten af nye digitale sår, men er ikke primært en sårhelende behandling. Systematiske litteraturgennemgange støtter nifedipin, sildenafil, intravenøs iloprost og bosentan, men effekterne er ofte moderate [19].
Digitale sår skal vurderes med hensyn til infektion, osteitis, calcinosis og makrovaskulær okklusion. Giv tilstrækkelig analgesi og lokal sårbehandling. Ved kritisk iskæmi kræves akut karvurdering og intravenøs vasodilatation. Kirurgisk sympatektomi eller revaskularisering kan komme på tale i behandlingsresistente tilfælde.
Pulmonal arteriel hypertension
Behandlingen skal varetages på et PAH-center. Nydiagnosticeret SSc-PAH behandles sædvanligvis med initial kombination af en endothelinreceptorantagonist og en fosfodiesterase-5-hæmmer. Ved utilstrækkeligt respons eller højrisikoprofil tillægges prostacyklinrettet behandling. Intravenøs epoprostenol er central ved fremskreden højrisiko-PAH.
Initial kombination af ambrisentan og tadalafil har i studier reduceret risikoen for klinisk svigt sammenlignet med monoterapi. Valget påvirkes af funktionsklasse, hæmodynamik, højre ventrikels funktion, komorbiditet, graviditetsrisiko og samtidig ILD [20].
Rutinemæssig antikoagulation anbefales ikke ved SSc-PAH, fordi gevinsten er usikker, og risikoen for gastrointestinal blødning kan være forhøjet. Antikoagulation gives derimod ved anden etableret indikation, eksempelvis kronisk tromboembolisk pulmonal hypertension.
Sklerodermisk nyrekrise
Mistænkt nyrekrise kræver akut hospitalsbehandling og omgående behandling med ACE-hæmmer. Behandlingen skal fortsættes, også selvom kreatinin initialt stiger. En langtidsvirkende ACE-hæmmer optitreres hurtigt, ofte ved dosisøgning hvert døgn, indtil blodtrykket er kontrolleret, eller maksimal tolereret dosis er nået. Ved hæmodynamisk ustabilitet kan korttidsvirkende captopril være lettere at styre.
Calciumantagonister, alfablokkere eller andre antihypertensiva kan tillægges. Betablokkere bør undgås i den akutte situation, fordi de kan reducere minutvolumen og forværre perifer samt renal vasokonstriktion. Angiotensinreceptorblokkere betragtes ikke som ligeværdige med ACE-hæmmere.
ACE-hæmmere skal ikke gives profylaktisk alene for at forebygge nyrekrise. Forudgående behandling kan maskere den diagnostisk vigtige blodtryksstigning og er i observationelle data associeret med dårligere nyreudfald [6].
Dialyse er ofte nødvendig akut. Bedring af nyrefunktionen kan ske op til to år efter krisen. Henvisning til nyretransplantation kan overvejes efter 12 måneder, hvis der ikke er tegn på betydende bedring af nyrefunktionen (BSR 2024, 1B) [2].
Gastrointestinal sygdom
Refluks behandles med protonpumpehæmmere, ofte i høj dosis, sammen med hævet hovedgærde, små måltider og undgåelse af sene aftenmåltider. Ved vedvarende symptomer skal adhærens, doseringstidspunkt, øsofagitis, striktur, candidaøsofagitis, dysmotilitet og gastroparese vurderes.
Prokinetiske lægemidler kan overvejes ved dokumenteret dysmotilitet eller gastroparese, men anvendelsen begrænses af interaktioner og bivirkninger. Bakteriel overvækst behandles med antibiotika, undertiden i roterende kure ved recidiv. Undgå rutinemæssig probiotikabehandling som erstatning for diagnostik og etableret behandling.
Intestinal pseudoobstruktion kræver hospitalsbehandling, tarmhvile, korrektion af væske og elektrolytter, dekompression og specialistvurdering. Mekanisk obstruktion skal udelukkes, før prokinetisk behandling gives. Ved underernæring er der behov for diætist, substitutionsbehandling og undertiden enteral eller parenteral ernæring [5].
GAVE behandles endoskopisk, sædvanligvis med argonplasmakoagulation, og jernmangel korrigeres. Transfusion kan være nødvendig ved svær anæmi eller aktiv blødning.
Calcinosis
Calcinosis forekommer hos op til 20 til 40 procent og kan forårsage smerter, sår, infektion og nervekompression. Konventionel røntgen er oftest tilstrækkelig diagnostik. Ingen medicinsk behandling har overbevisende effekt i større randomiserede studier. Undgå traume, behandl infektion, og optimér den digitale cirkulation. Kirurgisk excision er mest effektiv ved velafgrænsede symptomgivende læsioner, men medfører risiko for recidiv og sårhelingsproblemer [21].
Graviditet
Graviditet bør planlægges i samarbejde med reumatolog og specialiseret svangreomsorg. Patienter med tidlig hurtigt progredierende diffus sygdom, pulmonal arteriel hypertension, svær hjerte- eller lungesygdom eller nylig gennemgået nyrekrise har høj risiko. Pulmonal arteriel hypertension indebærer særlig høj maternel mortalitet, og der frarådes sædvanligvis graviditet.
Mycophenolat, methotrexat, cyclophosphamid, nintedanib og endothelinreceptorantagonister er kontraindicerede under graviditet. Ved mistænkt nyrekrise under graviditet skal ACE-hæmmer alligevel gives, fordi moderens livstruende tilstand vejer tungere end risikoen for fosteret [22].
Opfølgning og prognose
Opfølgningen skal være individualiseret, men struktureret. Ved tidlig diffus sygdom og i de første tre til fem år er der ofte behov for vurdering hver tredje til sjette måned. Stabil begrænset sygdom kan følges med længere intervaller, men årlig kardiopulmonal screening skal fortsætte, fordi PAH og anden organpåvirkning kan debutere sent.
Ved hver kontrol bør følgende vurderes:
- nytilkommen dyspnø, hoste, synkope, palpitationer eller brystsmerter
- dysfagi, refluks, afføringsforstyrrelser og vægttab
- aktivitet af Raynauds fænomen, digitale sår og infektion
- hudprogression og kontrakturer
- blodtryk, kreatinin og urinstiks
- behandlingseffekt, toksicitet og vaccinationsstatus
Patienter med høj risiko for nyrekrise bør måle blodtrykket hjemme mindst to gange om ugen. En vedvarende systolisk stigning på over 30 mmHg fra det sædvanlige niveau eller nytilkommen hovedpine, synspåvirkning eller dyspnø skal føre til omgående kontakt med sundhedsvæsenet [6].
Ud over den ordinære befolkningsbaserede kræftscreening bør udvidet malignitetsudredning overvejes ved sen debut, anti-RNA-polymerase III, hurtigt progredierende diffus hudsygdom, vægttab, afvigende objektive fund eller anden paraneoplastisk fænotype. Undersøgelsen tilrettelægges efter alder, køn, symptomer, rygning, tidligere eksponering for cyclophosphamid og eksisterende lunge- eller øsofagussygdom [11,12].
Prognosen er forbedret gennem tidligere opsporing af organpåvirkning, behandling med ACE-hæmmer ved nyrekrise og mere effektiv behandling af ILD og PAH. Prognostisk ugunstige faktorer er mandligt køn, høj alder ved debut, diffus hudsygdom, hurtig hudprogression, anti-topoisomerase I, anti-RNA-polymerase III, lav FVC eller DLCO, udbredt ILD, pulmonal hypertension, primær hjertepåvirkning og nyrekrise. Den vigtigste måde at forbedre prognosen på er systematisk screening, korrekt fænotypning og behandling, før irreversibel organskade er opstået.
Kilder
- Pope JE et al. State-of-the-art evidence in the treatment of systemic sclerosis. Nature Reviews Rheumatology 2023. PMID: 36849541
- Denton CP et al. The 2024 British Society for Rheumatology guideline for management of systemic sclerosis. Rheumatology 2024. PMID: 39255973
- Bellocchi C et al. Predicting the Progression of Very Early Systemic Sclerosis: Current Insights. Open Access Rheumatology 2022. PMID: 36133926
- Glynn P et al. Cardiovascular Imaging for Systemic Sclerosis Monitoring and Management. Frontiers in Cardiovascular Medicine 2022. PMID: 35433887
- Volkmann ER, McMahan Z. Gastrointestinal involvement in systemic sclerosis: pathogenesis, assessment and treatment. Current Opinion in Rheumatology 2022. PMID: 35993874
- Cole A et al. Renal Disease and Systemic Sclerosis: an Update on Scleroderma Renal Crisis. Clinical Reviews in Allergy & Immunology 2023. PMID: 35648373
- van den Hoogen F et al. 2013 classification criteria for systemic sclerosis: an American college of rheumatology/European league against rheumatism collaborative initiative. Annals of the Rheumatic Diseases 2013. PMID: 24092682
- Hamaguchi Y, Takehara K. Anti-nuclear autoantibodies in systemic sclerosis: News and perspectives. Journal of Scleroderma and Related Disorders 2018. PMID: 35382013
- Lazzaroni MG, Airò P. Anti-RNA polymerase III antibodies in patients with suspected and definite systemic sclerosis: Why and how to screen. Journal of Scleroderma and Related Disorders 2018. PMID: 35382018
- Coghlan JG et al. Evidence-based detection of pulmonary arterial hypertension in systemic sclerosis: the DETECT study. Annals of the Rheumatic Diseases 2014. PMID: 23687283
- Lepri G et al. Systemic Sclerosis Association with Malignancy. Clinical Reviews in Allergy & Immunology 2022. PMID: 36121543
- Romanowska-Próchnicka K et al. Scleroderma and scleroderma-like syndromes. Frontiers in Immunology 2024. PMID: 38887288
- Del Galdo F et al. EULAR recommendations for the treatment of systemic sclerosis: 2023 update. Annals of the Rheumatic Diseases 2025. PMID: 39874231
- Tashkin DP et al. Mycophenolate mofetil versus oral cyclophosphamide in scleroderma-related interstitial lung disease: Scleroderma Lung Study II. Lancet Respiratory Medicine 2016. PMID: 27469583
- Ebata S et al. Safety and efficacy of rituximab in systemic sclerosis: DESIRES. Lancet Rheumatology 2021. PMID: 38279402
- Raghu G et al. Treatment of Systemic Sclerosis-associated Interstitial Lung Disease: Evidence-based Recommendations. American Journal of Respiratory and Critical Care Medicine 2024. PMID: 37772985
- Distler O et al. Nintedanib for Systemic Sclerosis-Associated Interstitial Lung Disease. New England Journal of Medicine 2019. PMID: 31112379
- Roofeh D et al. Tocilizumab Prevents Progression of Early Systemic Sclerosis-Associated Interstitial Lung Disease. Arthritis & Rheumatology 2021. PMID: 33538094
- Costa E et al. Systematic literature review to inform the Portuguese recommendations for the management of Raynaud's phenomenon and digital ulcers in systemic sclerosis and other connective tissue diseases. ARP Rheumatology 2024. PMID: 38306796
- Saygin D, Domsic RT. Pulmonary Arterial Hypertension in Systemic Sclerosis: Challenges in Diagnosis, Screening and Treatment. Open Access Rheumatology 2019. PMID: 31920409
- Davuluri S et al. Calcinosis in systemic sclerosis. Current Opinion in Rheumatology 2022. PMID: 35993867
- Clark KE et al. Systemic sclerosis in pregnancy. Obstetric Medicine 2020. PMID: 33093861
- Bairkdar M et al. Incidence and prevalence of systemic sclerosis globally: a comprehensive systematic review and meta-analysis. Rheumatology (Oxford) 2021. PMID: 33630060
- Andréasson K et al. Prevalence and incidence of systemic sclerosis in southern Sweden: population-based data with case ascertainment using the 1980 ARA criteria and the proposed ACR-EULAR classification criteria. Annals of the Rheumatic Diseases 2014. PMID: 23897770
- Bellando-Randone S et al. Progression of patients with Raynaud's phenomenon to systemic sclerosis: a five-year analysis of the European Scleroderma Trial and Research group multicentre, longitudinal registry study for Very Early Diagnosis of Systemic Sclerosis (VEDOSS). Lancet Rheumatology 2021. PMID: 38287630
- Humbert M et al. 2022 ESC/ERS Guidelines for the diagnosis and treatment of pulmonary hypertension. European Heart Journal 2022. PMID: 36017548