Sammenfatning
Bartters syndrom er en gruppe arvelige salttabende tubulopatier, der hovedsageligt skyldes defekt natriumkloridtransport i den tykke ascenderende del af Henles slynge. Kardinalfundene er renalt salttab, hypokaliæmisk hypokloræmisk metabolisk alkalose, sekundær hyperreninæmi og hyperaldosteronisme samt normalt eller lavt blodtryk. Antenatale former giver ofte polyhydramnios, præmaturitet, udtalt neonatal polyuri og nefrokalcinose. Klassisk type 3 kan debutere senere med væksthæmning, polydipsi, dehydrering eller tilfældigt opdaget hypokaliæmi. Sensorineuralt høretab taler stærkt for type 4 [1].
Diagnosen mistænkes ved hypokaliæmisk metabolisk alkalose med inadækvat højt urinklorid og renalt kaliumtab. Opkastning, kongenit kloriddiarré, cystisk fibrose, brug af diuretika og Gitelmans syndrom skal især udelukkes. Bestem blodtryk, syre-base-status, natrium, kalium, klorid, magnesium, calcium, kreatinin, renin og aldosteron samt urinklorid, urinkalium og urincalcium. Ultralyd af nyrerne udføres for at påvise nefrokalcinose. Molekylærgenetisk analyse anbefales for at bekræfte diagnosen, identificere prognostisk vigtige former og muliggøre genetisk rådgivning [1,2].
Behandlingen individualiseres og retter sig mod fri adgang til vand og salt, substitution med natriumklorid, kaliumklorid og ved behov magnesium samt reduktion af det prostaglandinmedierede salttab med NSAID. Indometacin er bedst dokumenteret, men kræver opfølgning af nyrefunktion og gastrointestinal toksicitet. Målet er ikke nødvendigvis helt normale elektrolytter, men stabilt kredsløb, acceptabel vækst, mindre polyuri og fravær af symptomer eller arytmirisiko. Blokade af renin-angiotensin-aldosteron-systemet (RAAS) og kaliumbesparende diuretika anvendes kun undtagelsesvis, fordi de kan forværre hypotension, salttab og akut nyreskade [1,3].
Baggrund og epidemiologi
Bartters syndrom er ikke én enkelt sygdom, men en genetisk heterogen gruppe af tubulopatier. Fælles for dem er nedsat natriumkloridreabsorption i den tykke ascenderende del af Henles slynge, undertiden kombineret med påvirkning af de distale tubuli. Effekten minder om kronisk behandling med loop-diuretika. Salttabet aktiverer renin-angiotensin-aldosteron-systemet, men blodtrykket forbliver som regel normalt eller lavt, fordi det renale salttab vedvarer [1,3].
Sygdommen er meget sjælden, og der findes ingen sikker populationsbaseret incidens. De fleste former er autosomalt recessive. Undtagelser er blandt andet den X-bundne, sædvanligvis forbigående antenatale form forårsaget af sygdomsfremkaldende varianter i MAGED2. Familieanamnesen kan være negativ trods genetisk sygdom, især ved autosomal recessiv arvegang.
Traditionelt er Bartters syndrom blevet inddelt i en antenatal eller neonatal form og en klassisk form. Inddelingen er klinisk anvendelig, men sammenhængen mellem fænotype og genotype er ufuldstændig. Type 1 og 2 giver ofte antenatal sygdom, type 3 har et bredt spektrum fra antenatal til Gitelman-lignende fænotype, og type 4 er typisk forbundet med sensorineuralt høretab. MAGED2-relateret sygdom giver som regel svært antenatalt, men forbigående salttab [4,5].
Patofysiologi og genetisk klassifikation
Normal transport i Henles slynge
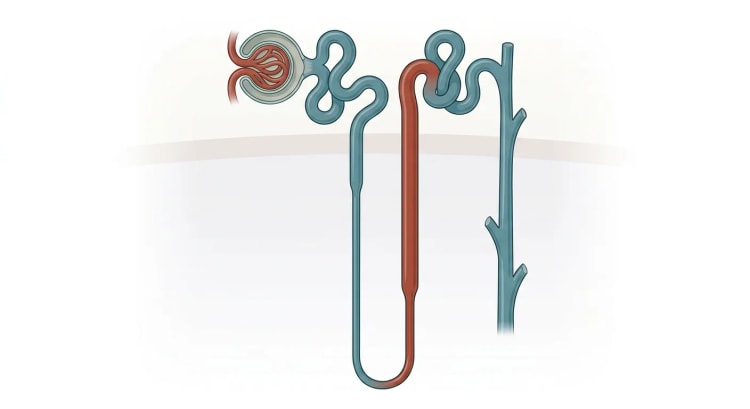
Omkring en fjerdedel af det filtrerede natriumklorid reabsorberes i den tykke ascenderende del af Henles slynge. Segmentet er praktisk talt impermeabelt for vand og er centralt for opbygningen af nyrens medullære koncentrationsgradient.
I den apikale membran transporterer NKCC2 natrium, kalium og klorid ind i tubuluscellen. ROMK fører kalium tilbage til lumen og muliggør fortsat NKCC2-aktivitet. Klorid forlader cellen basolateralt gennem ClC-Ka og ClC-Kb, som kræver barttin for normal funktion. Det lumenpositive potentiale driver desuden paracellulær reabsorption af calcium og magnesium [3,6].
Når denne transport svigter, opstår:
- renalt natrium- og kloridtab
- nedsat medullær koncentrationsevne og polyuri
- kontraktion af ekstracellulærvolumen
- øget renin- og aldosteronsekretion
- øget distalt natriumtilbud med tab af kalium og hydrogenioner
- hypokaliæmisk metabolisk alkalose
- nedsat paracellulær calciumreabsorption, ofte med hyperkalciuri
- øget renal prostaglandin E2-produktion.
Prostaglandin E2 forstærker reninfrigørelse, glomerulær filtration og salttab. Dette forklarer, hvorfor prostaglandinhæmning kan mindske polyuri, elektrolyttab og behovet for substitution, især ved type 1 og 2 [3,7].
Genetiske former
| Type | Gen og protein | Arvegang | Typisk klinisk profil |
|---|---|---|---|
| Type 1 | SLC12A1, NKCC2 | Autosomal recessiv | Antenatal debut, polyhydramnios, præmaturitet, udtalt polyuri, hyperkalciuri og nefrokalcinose |
| Type 2 | KCNJ1, ROMK | Autosomal recessiv | Ligner type 1, men kan give forbigående hyperkaliæmi i de første levedøgn, før hypokaliæmien udvikles |
| Type 3 | CLCNKB, ClC-Kb | Autosomal recessiv | Meget varierende, fra antenatal sygdom til klassisk debut i barndommen eller Gitelman-lignende fænotype |
| Type 4a | BSND, barttin | Autosomal recessiv | Svært antenatalt salttab, polyuri, sensorineuralt høretab og øget risiko for kronisk nyresygdom |
| Type 4b | CLCNKA og CLCNKB | Digenisk, autosomal recessiv | Ligner type 4a med høretab og svært salttab |
| MAGED2-relateret form | MAGED2 | X-bundet | Tidligt og undertiden ekstremt polyhydramnios, præmaturitet, derefter som regel spontan bedring i spædbarnsalderen |
| Bartter-lignende fænotype ved CaSR-aktivering | CASR | Sædvanligvis autosomal dominant | Hypokalcæmi, hyperkalciuri og varierende Bartter-lignende salttab |
Type 3 bør ikke betragtes som en ensartet mild form. I en serie med 30 genetisk verificerede patienter havde samtlige hypokaliæmi og metabolisk alkalose, mens 31 procent havde hyperkalciuri, 23 procent hypokalciuri og 20 procent nefrokalcinose. Der kunne ikke påvises nogen tydelig sammenhæng mellem specifik CLCNKB-variant og fænotype [8].
Ved type 1 og 2 er nefrokalcinose hyppig. I en kohorte med antenatalt eller neonatalt debuterende sygdom forekom nefrokalcinose hos samtlige patienter med SLC12A1- eller KCNJ1-varianter. Forbigående neonatal hyperkaliæmi sås hos to tredjedele af patienterne med KCNJ1-varianter. Høretab var gennemgående ved BSND-relateret sygdom [9].
MAGED2-varianter blev identificeret i 9 procent af alle familier med antenatalt Bartters syndrom i en fransk kohorte og i 38 procent af de tilfælde, hvor analyse af andre kendte Bartter-gener havde været negativ. Også piger kan i sjældne tilfælde rammes, eksempelvis ved skæv X-inaktivering [10].
Klinisk billede
Antenatal præsentation
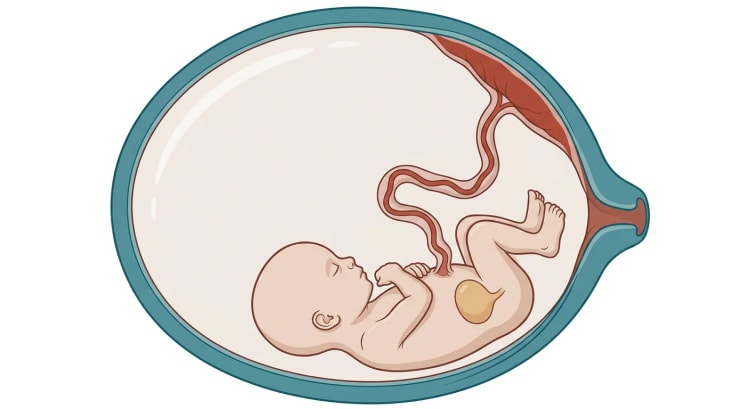
Antenatalt Bartters syndrom bør overvejes ved uforklaret polyhydramnios, der udvikles i andet trimester eller tidligt i tredje trimester, især når fosterets anatomi i øvrigt er normal. Mekanismen er føtal polyuri. En konstant velfyldt eller forstørret urinblære kan understøtte mistanken [2,11].
Polyhydramnios medfører risiko for:
- præmature veer og præmatur fødsel
- for tidlig vandafgang
- maternel dyspnø og mavesmerter
- navlesnorskomplikationer og abnorm fosterstilling
- neonatal morbiditet relateret til præmaturitet.
Efter fødslen ses ofte udtalt polyuri, undertiden mere end 10 til 15 ml/kg/time, dehydrering, vægttab og hurtigt stigende behov for væske og natrium. Hypokaliæmien kan lade vente på sig, især ved type 2, hvor forbigående hyperkaliæmi kan forekomme.
MAGED2-relateret sygdom kan være meget svær antenatalt, men bedres efter fødslen. Elektrolytforstyrrelserne kan forsvinde helt i løbet af de første levemåneder. Genotypen har derfor stor betydning for den prognostiske rådgivning [10].
Spædbørn og børn
Typiske symptomer er:
- polyuri og polydipsi
- recidiverende dehydrering
- salttrang
- opkastning eller ernæringsvanskeligheder
- obstipation
- manglende vægtøgning og længdevækst
- muskelsvaghed, træthed eller kramper
- recidiverende feberepisoder, især hos små børn med dehydrering
- nefrokalcinose eller nyresten.
Udtalt polyuri og lav urinosmolalitet kan føre til fejlagtig mistanke om arginin-vasopressinmangel eller arginin-vasopressinresistens. Samtidig hypokaliæmisk metabolisk alkalose, hyperreninæmi og hyperkalciuri taler i stedet for Bartters syndrom [12].
Kronisk hypokaliæmi kan give muskelsvaghed, paralyse, rabdomyolyse, obstipation og hjerterytmeforstyrrelser. Rabdomyolyse udløses ofte af gastroenteritis, anden infektion eller afbrydelse af den ordinerede elektrolytsubstitution [13].
Unge og voksne
Sen debut forekommer især ved type 3 og ved varianter, der bevarer en vis transportfunktion. Symptomerne kan være diskrete:
- ortostatisk svimmelhed eller lavt blodtryk
- kronisk træthed
- muskelsvaghed og kramper
- polydipsi og nykturi
- salttrang
- tilfældigt opdaget hypokaliæmi eller alkalose
- proteinuri eller nedsat nyrefunktion.
Hos unge og voksne skal brug af diuretika, selvfremkaldt opkastning og spiseforstyrrelse altid overvejes, før en arvelig diagnose stilles.
Ekstrarenale fund
Sensorineuralt høretab er det vigtigste ekstrarenale fund og taler for type 4a eller 4b. Høreundersøgelse skal foretages tidligt, fordi tidlig hørerehabilitering er afgørende for sprogudviklingen.
En Bartter-lignende fænotype sammen med hypokalcæmi og lavt eller inadækvat normalt parathyreoideahormon taler for en aktiverende CASR-variant snarere end klassisk Bartters syndrom. Neurologiske symptomer som epilepsi og ataksi sammen med høretab og Gitelman-lignende tubulopati taler for EAST- eller SeSAME-syndrom forårsaget af KCNJ10-varianter [2].
Udredning og diagnostik
Hvornår diagnosen bør mistænkes
Bartters syndrom bør udredes i følgende situationer:
- Uforklaret tidligt polyhydramnios med mistænkt føtal polyuri.
- Neonatal eller infantil polyuri med salttab og dehydrering.
- Hypokaliæmisk hypokloræmisk metabolisk alkalose med normalt eller lavt blodtryk.
- Hyperreninæmi og hyperaldosteronisme uden hypertension.
- Hyperkalciuri eller nefrokalcinose sammen med hypokaliæmi og alkalose.
- Væksthæmning, polydipsi og recidiverende dehydrering i barndommen.
- Salttabende tubulopati kombineret med sensorineuralt høretab.
Initial laboratorieudredning
Tag prøverne, når patienten er klinisk stabil, og dokumentér al lægemiddelbehandling, væsketilførsel og elektrolytsubstitution. Ved akut dehydrering prioriteres stabilisering frem for fuldstændig diagnostik.
| Analyse | Typisk fund | Klinisk betydning |
|---|---|---|
| Blodgas eller venøs syre-base-status | Forhøjet bikarbonat, ofte alkalæmi | Bekræfter metabolisk alkalose |
| Natrium og klorid | Normale eller lave | Afspejler salttab og substitution |
| Kalium | Lavt, men kan initialt være højt ved type 2 | Sværhedsgrad og arytmirisiko |
| Magnesium | Ofte normalt, undertiden lavt ved type 3 | Udtalt hypomagnesiæmi taler mere for Gitelmans syndrom |
| Ioniseret eller total calcium | Ofte normalt | Hypokalcæmi vækker mistanke om CASR-relateret sygdom |
| Kreatinin og cystatin C | Varierende | Vurdering af akut eller kronisk nyrepåvirkning |
| Renin og aldosteron | Forhøjede | Understøtter sekundær RAAS-aktivering |
| Urinklorid | Inadækvat højt | Taler for renalt kloridtab |
| Urinkalium | Inadækvat højt ved hypokaliæmi | Bekræfter renalt kaliumtab |
| Urincalcium | Ofte forhøjet ved type 1 og 2, variabelt ved type 3 | Støtte for loop-defekt og risikovurdering for nefrokalcinose |
| Urinmagnesium | Kan være forhøjet | Relevant ved hypomagnesiæmi |
| Urinosmolalitet | Ofte lav ved udtalt loop-defekt | Viser nedsat koncentrationsevne |
| Albumin eller protein i urinen | Normalt initialt, kan stige senere | Markør for kronisk nyrepåvirkning |
Et urinklorid over cirka 20 mmol/L i en korrekt taget spoturinprøve understøtter renalt kloridtab, mens en lav værdi taler for opkastning, tab via ventrikelsonde eller andet ekstrarenalt kloridtab. Resultatet skal tolkes under hensyntagen til nyligt givet natriumklorid, diuretika, væskebehandling og nyrefunktion [2].
Fraktioneret udskillelse af klorid og kalium kan beregnes, når koncentrationerne er vanskelige at tolke. Urinens calcium-kreatinin-ratio skal vurderes mod alderssvarende referenceværdier. Et enkelt normalt urincalcium udelukker ikke Bartters syndrom, især ikke type 3 eller type 4.
Billeddiagnostik og øvrige undersøgelser
Ultralyd af nyrer og urinveje bør foretages ved diagnosen. Undersøgelsen vurderer nefrokalcinose, konkrementer, nyrestørrelse og medfødte misdannelser. Nefrokalcinose er hyppig ved type 1 og 2, men kan mangle ved type 3 og 4.
Suppler ved behov med:
- EKG ved udtalt hypokaliæmi, palpitationer, synkope eller QT-forlængende lægemidler
- langtids-EKG ved synkope eller mistænkt arytmi
- toneaudiometri eller alderssvarende høreundersøgelse
- længde, vægt og pubertetsstadie samt hovedomfang hos små børn
- ernæringsvurdering
- øjenundersøgelse og udredning for cystinose ved tegn på Fanconis syndrom
- svedtest eller CFTR-analyse ved mistanke om cystisk fibrose
- fæcesklorid ved mistanke om kongenit kloriddiarré.
Svær hypokaliæmi kan forårsage betydelige EKG-forandringer. I et rapporteret tilfælde med kalium omkring 2,0 mmol/L sås QTc 510 ms, ST-sænkninger, ventrikulære ekstrasystoler og natligt AV-blok. Forandringerne gik tilbage, da kalium steg [14].
Nyrebiopsi er ikke nødvendig for at diagnosticere Bartters syndrom. Den historisk beskrevne juxtaglomerulære hyperplasi er uspecifik. Biopsi kan overvejes, hvis udtalt proteinuri, hurtigt forværret nyrefunktion eller anden mistanke taler for en samtidig nyresygdom.
Molekylærgenetisk diagnostik
Genetisk bekræftelse anbefales ved sandsynligt Bartters syndrom. Analysen bør omfatte de etablerede Bartter-gener og nærliggende differentialdiagnoser. Et tubulopatipanel eller et eksombaseret panel er oftest mere hensigtsmæssigt end sekventiel analyse af enkelte gener, fordi fænotyperne overlapper.
Analysen skal kunne identificere både små sekvensvarianter og større deletioner eller duplikationer. Dette er særligt vigtigt for CLCNKB, hvor større deletioner forekommer. En variant af usikker betydning må ikke alene danne grundlag for kliniske beslutninger. Segregationsanalyse hos forældre eller andre slægtninge kan lette tolkningen [15].
En genetisk diagnose kan:
- bekræfte diagnosen og mindske behovet for invasiv udredning
- adskille type 3 fra Gitelmans syndrom
- identificere risiko for høretab eller forværring af nyrefunktionen
- vise, om en antenatal sygdom sandsynligvis er forbigående
- muliggøre bærertestning og reproduktiv rådgivning
- muliggøre målrettet fosterdiagnostik ved fremtidig graviditet.
Prænatal diagnostik
Ved isoleret, tidligt og udtalt polyhydramnios skal hyppigere årsager først vurderes, blandt andet maternel diabetes, gastrointestinal obstruktion, neuromuskulær sygdom, aneuploidi, føtal anæmi og infektion.
Hvis der findes en kendt familiær variant, kan målrettet analyse udføres på chorionvillusbiopsi eller amniocytter. Ved svær uforklaret sygdom uden kendt variant kan bred føtal sekventering overvejes efter genetisk rådgivning. Elektrolytter i fostervandet har utilstrækkelig diagnostisk sikkerhed og skal ikke erstatte genetisk analyse [16].
flowchart TD
A["Hypokaliæmisk metabolisk alkalose<br>eller antenatalt<br>polyhydramnios"] --> B["Kontrollér blodtryk,<br>lægemidler, opkastning<br>og væsketab"]
B --> C["Blodtryk normalt<br>eller lavt?"]
C -->|Nej| D["Udred hyperaldosteronisme,<br>Liddles syndrom eller<br>mineralokortikoid effekt"]
C -->|Ja| E["Urinklorid over<br>20 mmol/L i spoturinprøve?"]
E -->|Nej| F["Ekstrarenalt kloridtab:<br>opkastning, sondetab,<br>cystisk fibrose, diarré"]
E -->|Ja| G["Renalt salttab sandsynligt.<br>Mål renin, aldosteron,<br>magnesium og urincalcium"]
G --> H["Hypomagnesiæmi og<br>hypokalciuri?"]
H -->|Ja| I["Gitelman-lignende fænotype.<br>Type 3 overlapper og<br>adskilles ved genanalyse"]
H -->|Nej| J["Ultralyd af nyrerne<br>og høreundersøgelse"]
I --> K["Genpanel for Bartter<br>og nærliggende<br>tubulopatier"]
J --> K
K --> L["Genotypetilpasset behandling,<br>opfølgning og rådgivning"]
Udredningsforløb ved hypokaliæmisk metabolisk alkalose eller antenatalt polyhydramnios. Normalt eller lavt blodtryk og inadækvat højt urinklorid taler for renalt salttab, mens hypomagnesiæmi med hypokalciuri taler for Gitelman-lignende fænotype. Genpanelet afgør type, prognose og behov for hørekontrol [1,2].
Differentialdiagnoser
| Differentialdiagnose | Vigtige adskillende fund |
|---|---|
| Gitelmans syndrom | Senere debut, hypomagnesiæmi og hypokalciuri. Genetisk analyse af SLC12A3 kan være nødvendig, fordi type 3 overlapper |
| Opkastning eller tab via ventrikelsonde | Lavt urinklorid, anamnese med opkastning, undertiden parotishævelse eller tandskader |
| Brug af diuretika | Højt, men varierende urinklorid, positiv diuretikaanalyse, ingen konsistent arvelig fænotype |
| Kongenit kloriddiarré | Vandig diarré, føtal tarmslyngedilatation eller megakolon og fæcesklorid over 90 mmol/L |
| Cystisk fibrose | Salttab via sved, lavt urinklorid, luftvejs- eller pankreassymptomer og patologisk svedtest |
| Pylorusstenose | Projektilopkastning hos spædbørn, lavt urinklorid og ultralydsfund |
| Misbrug af laksantia | Diarré, varierende syre-base-billede og positiv fæcesanalyse |
| Primær hyperaldosteronisme | Hypertension, lavt renin og højt aldosteron |
| Liddles syndrom eller tilsyneladende mineralokortikoidoverskud (AME) | Hypertension samt lavt renin og aldosteron |
| EAST- eller SeSAME-syndrom | Epilepsi, ataksi, udviklingsforstyrrelse, høretab og Gitelman-lignende biokemi |
| Aktiverende CASR-variant | Hypokalcæmi, hyperkalciuri, lavt eller inadækvat normalt PTH |
| Dents sygdom | Lavmolekylær proteinuri, hyperkalciuri, nefrokalcinose og proksimal tubulopati |
| Cystinose | Fanconis syndrom, væksthæmning, korneale krystaller og metabolisk acidose senere i forløbet |
| Aminoglykosidudløst tubulopati | Tidsmæssig sammenhæng med gentamicin, amikacin eller lignende behandling |
| Sjögrens syndrom | Autoimmun sygdom, siccasymptomer og undertiden erhvervet antistofmedieret tubulopati |
Urinklorid er særligt anvendeligt. Ved Bartters og Gitelmans syndrom er tabet som regel vedvarende. Ved misbrug af diuretika varierer det med tidspunktet for indtagelsen. Ved opkastning og cystisk fibrose er urinklorid som regel lavt [2].
Behandling
Overordnede principper
Behandlingen bør ledes af en pædiatrisk nefrolog eller voksennefrolog med erfaring i tubulopatier. Evidensen bygger hovedsageligt på observationelle studier, mindre kohorter og ekspertkonsensus. Randomiserede behandlingsstudier mangler i vid udstrækning [1].
Målene er at:
- forebygge hypovolæmi og dehydrering
- mindske polyuri og salttrang
- lindre muskelsymptomer, træthed og obstipation
- mindske risikoen for arytmi og rabdomyolyse
- muliggøre normal ernæring og vækst
- mindske hyperkalciuri og nefrokalcinose
- bevare nyrefunktionen
- minimere lægemiddeltoksicitet.
Fuld normalisering af kalium er ikke altid mulig eller nødvendig. Dosis skal styres efter symptomer, EKG-risiko, vækst, væskebalance, nyrefunktion og bivirkninger af behandlingen, ikke efter en isoleret laboratorieværdi.
Væske og natriumklorid
Patienten skal have fri adgang til vand og salt. Spædbørn med svær polyuri kan have behov for meget store væskevolumener og hyppige måltider. Behovet for natriumklorid individualiseres ud fra vægt, vækst, blodtryk, serumklorid, renin og urinproduktion.
Hos nyfødte kan intravenøst natriumklorid være nødvendigt initialt. Overgang til enteral behandling sker, så snart det er praktisk muligt. Koncentrerede opløsninger kan irritere maveslimhinden og bør fordeles over døgnet og gives sammen med mad eller sondeernæring.
Saltmangel skal korrigeres, før behandling med lægemidler, der sænker RAAS-aktiviteten, overvejes. Utilstrækkelig natriumsubstitution stimulerer aldosteron og kan gøre hypokaliæmien vanskeligere at behandle.
Kalium og magnesium
Kalium skal gives som kaliumklorid, ikke som kaliumcitrat, fordi patienten samtidig har kloridmangel og metabolisk alkalose. Dosis titreres individuelt og fordeles som regel på flere doser over døgnet. Store enkeltdoser giver gastrointestinale gener og kun forbigående bedring.
Ved alvorlig symptomgivende hypokaliæmi, arytmi, paralyse eller manglende evne til at tage lægemidler enteralt gives intravenøst kalium under EKG-monitorering og efter lokal instruks. Samtidig hypomagnesiæmi skal korrigeres, fordi den vanskeliggør kaliumretentionen.
Magnesium gives ved dokumenteret hypomagnesiæmi, især ved kramper, paræstesier, tetani eller arytmirisiko. Organiske magnesiumsalte tåles ofte bedre end magnesiumoxid, men diarré begrænser ofte dosis.
NSAID og prostaglandinhæmning
NSAID er en central behandling ved udtalt loop-defekt, frem for alt type 1 og 2. Behandlingen mindsker prostaglandindannelsen, polyurien, reninaktiviteten og urinudskillelsen af natrium og calcium. I en kohorte med 19 børn faldt behovet for elektrolytsubstitution hos patienter, hvis renin normaliseredes, hvilket taler for, at renin kan anvendes som en af flere markører for den laveste effektive NSAID-dosis [7].
Indometacin har den længste kliniske erfaring. Start lavt og titrér efter urinproduktion, væskebehov, vækst, elektrolytter og renin. Ibuprofen eller celecoxib kan overvejes ved intolerans, men dokumentationen er svagere. Doserne nedenfor gengiver international konsensus og publiceret specialistpraksis. Valg af præparat og tilgængelige formuleringer kan afvige fra den svenske produktinformation, og behandlingen kan være uden for godkendt indikation.
| Lægemiddel | Dosis | Kommentar |
|---|---|---|
| Indometacin | 1 til 4 mg/kg/døgn fordelt på 3 til 4 doser | Hyppigt førstevalg. Anvend laveste effektive dosis |
| Ibuprofen | 15 til 30 mg/kg/døgn fordelt på 3 doser | Alternativ, hvis indometacin ikke tåles |
| Celecoxib | 2 til 10 mg/kg/døgn fordelt på 2 doser | Selektiv COX-2-hæmmer, begrænset pædiatrisk evidens og ofte behandling uden for godkendt indikation |
NSAID skal anvendes med særlig forsigtighed hos præmature nyfødte på grund af risikoen for nekrotiserende enterokolitis, gastrointestinal perforation og påvirkning af nyrefunktionen. Behandling bør som regel ikke påbegyndes under igangværende dehydrering, akut nyreskade eller alvorlig gastrointestinal sygdom.
Langtidsbehandling kan give gastritis, ulcus, blødning og nedsat glomerulær filtration. I en langtidsopfølgning af 12 børn udviklede to børn perforeret ventrikelulcus, ét barn ventrikelulcus og tre børn gastritis. To fik nedsat glomerulær filtration [17]. Profylaktisk syrehæmning kan overvejes ved gastrointestinal risiko, men skal ikke erstatte klinisk overvågning eller revurdering af NSAID-dosis.
Kontrollér før og under behandlingen:
- blodtryk og hydreringsgrad
- kreatinin, estimeret GFR og elektrolytter
- hæmoglobin ved mistanke om gastrointestinal blødning
- mavesmerter, dyspepsi, melæna eller hæmatemese
- urinproduktion og behov for substitution
- renin, når analysen anvendes til dosistitrering.
RAAS-blokade og kaliumbesparende lægemidler
ACE-hæmmere, angiotensinreceptorblokkere, spironolacton, eplerenon eller amilorid kan hæve kalium ved at mindske den distale kaliumsekretion. De kan samtidig forringe den kompensatoriske natriumreabsorption, sænke blodtrykket og udløse akut nyreskade ved dehydrering.
Disse lægemidler skal derfor ikke anvendes rutinemæssigt. De kan overvejes af en speciallæge ved vedvarende symptomgivende kalium under 3,0 mmol/L trods optimeret salt- og kaliumsubstitution samt tolereret prostaglandinhæmning. Opstart kræver lav startdosis, sikker væskebalance og hyppige kontroller af blodtryk, kalium og kreatinin [3].
Kaliumbesparende diuretika er særligt risikable under gastroenteritis, faste eller anden hypovolæmi. Patienten skal have klare instrukser om midlertidig pausering.
Ernæring og vækst
Energi- og proteinindtag skal vurderes aktivt. Små børn kan have behov for energiberigelse, hyppige måltider eller enteral sondeernæring. Korrektion af saltmangel og reduktion af polyurien med NSAID giver ofte bedre vægtøgning og længdevækst.
I en kohorte med 13 patienter havde 71 procent fuldstændig og 14 procent delvis indhentning af væksten efter behandling med indometacin og kaliumklorid [18]. Fortsat lav højde trods metabolisk stabilisering kræver udredning af ernæring, cøliaki, thyreoideafunktion, kronisk nyresygdom, pubertetsudvikling og væksthormonaksen.
Væksthormonmangel er rapporteret ved antenatalt Bartters syndrom. I et lille studie blev mangel diagnosticeret hos fire af syv testede kortvoksede børn, og to fik en tydelig længdetilvækst efter behandling [19]. Væksthormon må kun gives efter sædvanlig endokrinologisk diagnostik.
Akut dehydrering og interkurrent sygdom
Gastroenteritis, feber, faste eller kirurgi kan hurtigt udløse hypovolæmi, svær hypokaliæmi og akut nyreskade.
Ved akut sygdom:
- Kontrollér vægt, blodtryk, puls, perfusion og urinproduktion.
- Tag blodgas, natrium, kalium, klorid, magnesium, calcium, glukose og kreatinin.
- Erstat volumenmangel med isotonisk krystalloid efter den kliniske tilstand.
- Erstat igangværende urin- og gastrointestinale tab.
- Korrigér kalium og magnesium under adækvat monitorering.
- Tag EKG ved kalium under 2,5 mmol/L, symptomer eller mistanke om arytmi.
- Pausér NSAID, RAAS-blokade og kaliumbesparende lægemidler ved hypovolæmi eller akut forværring af nyrefunktionen.
- Genoptag langtidsbehandlingen, når kredsløb og nyrefunktion er stabiliseret.
Patienten og familien bør have et skriftligt akutkort med diagnose, fast behandling, kontaktoplysninger og råd forud for faste, opkastning og diarré.
Antenatal behandling
Graviditet med mistænkt føtalt Bartters syndrom skal håndteres tværfagligt af føtalmediciner, klinisk genetiker, neonatolog og pædiatrisk nefrolog.
Seriel amnioreduktion kan lindre maternelle symptomer og mindske risikoen for ekstrem præmaturitet. I en sammenstilling af 31 MAGED2-relaterede tilfælde var den gennemsnitlige gestationsalder ved fødslen højere med seriel amnioreduktion, 30,7 sammenlignet med 28,7 uger. Der indtraf ingen neonatale dødsfald blandt de serielt behandlede tilfælde, sammenlignet med fem dødsfald blandt 18 uden en sådan behandling. Grundlaget er dog observationelt, og selektionsbias kan ikke udelukkes [20].
Maternel indometacinbehandling kan mindske den føtale urinproduktion og fostervandsmængden, men indebærer risiko for konstriktion af ductus arteriosus, oligohydramnios og føtal nyrepåvirkning. Behandlingen må kun anvendes på føtalmedicinsk specialistindikation med hyppige ultralydskontroller af fostervand, ductus arteriosus og føtale Doppler-flow. Anvendelse efter graviditetsuge 32 undgås som regel på grund af stigende risiko for påvirkning af ductus [16].
Graviditet hos en kvinde med Bartters syndrom
Under graviditet kan øgede fysiologiske krav forværre hypokaliæmi og salttab. Behandlingen bygger på tæt kontrol og oral eller intravenøs elektrolytsubstitution. I en systematisk oversigt over 55 graviditeter hos 27 kvinder med Bartters syndrom blev der blandt andet rapporteret præmaturitet, væksthæmning, oligohydramnios, træthed og muskelsvaghed [21].
Planlæg graviditeten sammen med nefrolog og obstetriker. Kontrollér elektrolytter hyppigere ved hyperemesis, infektion eller hurtig dosisændring. NSAID skal vurderes ud fra gestationsalder og obstetrisk risiko. RAAS-blokade er kontraindiceret under graviditet.
Opfølgning og prognose
Kontroller
Opfølgningsintervallet individualiseres. Spædbørn og ustabile patienter har behov for kontroller med dages til ugers interval. Stabilt behandlede ældre børn og voksne kan ofte følges hver tredje til hver sjette måned.
Ved opfølgning vurderes:
- længde, vægt, ernæringstilstand og pubertetsudvikling
- blodtryk, ortostatiske symptomer og hydreringsgrad
- polyuri, polydipsi, salttrang og muskelsymptomer
- adhærens og praktiske vanskeligheder med substitutionen
- natrium, kalium, klorid, bikarbonat, magnesium og calcium
- kreatinin eller cystatin C og estimeret GFR
- urinens albumin- eller proteinudskillelse
- urincalcium
- renin ved dosistitrering af NSAID
- gastrointestinale bivirkninger
- hørelse ved type 4 eller uafklaret genotype.
Ultralyd af nyrerne udføres som regel hvert andet til hvert tredje år, hyppigere ved udtalt hyperkalciuri, stenepisoder, etableret nefrokalcinose eller forværret nyrefunktion.
Langtidsprognose
Prognosen er forbedret betydeligt med moderne neonatalbehandling, elektrolytsubstitution og prostaglandinhæmning. Type 1 og 2 er ofte mest ustabile i fostertilværelsen og den tidlige spædbarnsalder, men kan blive lettere at behandle med stigende alder. MAGED2-relateret sygdom går som regel i sig selv. Type 3 kan give vedvarende hypokaliæmi, lav højde, proteinuri og kronisk nyresygdom. Type 4 har større risiko for progredierende nyrefunktionsnedsættelse, men tidligt nyresvigt forekommer ikke hos alle [22].
I et langtidsstudie af 13 personer med bialleliske CLCNKB-varianter havde seks proteinuri og fire GFR under 75 ml/min/1,73 m² efter en median opfølgningstid på 14 år [23]. I andre mindre kohorter er nyrefunktionen forblevet normal hos flertallet, hvilket illustrerer den betydelige variation [18].
Mulige årsager til kronisk nyresygdom er recidiverende hypovolæmi, præmaturitetsrelateret lavt nefronantal, nefrokalcinose, kronisk hypokaliæmi, langvarig RAAS-aktivering og NSAID-eksponering. Risikoen begrunder livslang opfølgning, også hos klinisk stabile patienter.
Nyreerstatningsbehandling og nyretransplantation kan blive aktuel ved terminalt nyresvigt. Det primære tubulære salttab forventes ikke at opstå igen i et genetisk raskt transplantat. Forud for levende donation skal den genetiske diagnose være kendt, så biologisk beslægtede donorer kan vurderes korrekt.
Kilder
- Konrad M et al. Diagnosis and management of Bartter syndrome: executive summary of the consensus and recommendations from the European Rare Kidney Disease Reference Network Working Group for Tubular Disorders. Kidney International 2021. PMID: 33509356
- Bamgbola OF, Ahmed Y. Differential diagnosis of perinatal Bartter, Bartter and Gitelman syndromes. Clinical Kidney Journal 2021. PMID: 33564404
- Seyberth HW, Schlingmann KP. Bartter- and Gitelman-like syndromes: salt-losing tubulopathies with loop or DCT defects. Pediatric Nephrology 2011. PMID: 21503667
- Seyberth HW, Weber S, Kömhoff M. Bartter's and Gitelman's syndrome. Current Opinion in Pediatrics 2017. PMID: 27906863
- Nozu K et al. Inherited salt-losing tubulopathy: An old condition but a new category of tubulopathy. Pediatrics International 2020. PMID: 31830341
- Koulouridis E, Koulouridis I. Molecular pathophysiology of Bartter's and Gitelman's syndromes. World Journal of Pediatrics 2015. PMID: 25754753
- Gasongo G et al. Effect of nonsteroidal anti-inflammatory drugs in children with Bartter syndrome. Pediatric Nephrology 2019. PMID: 30426218
- García Castaño A et al. Poor phenotype-genotype association in a large series of patients with Type III Bartter syndrome. PLoS One 2017. PMID: 28288174
- Brochard K et al. Phenotype-genotype correlation in antenatal and neonatal variants of Bartter syndrome. Nephrology Dialysis Transplantation 2009. PMID: 19096086
- Legrand A et al. Prevalence of Novel MAGED2 Mutations in Antenatal Bartter Syndrome. Clinical Journal of the American Society of Nephrology 2018. PMID: 29146702
- Bhat YR, Vinayaka G, Sreelakshmi K. Antenatal Bartter syndrome: a review. International Journal of Pediatrics 2012. PMID: 22518185
- Sousa M et al. Bartter Syndrome Presenting as Arginine-Vasopressin Resistance: A Report of 2 Cases. American Journal of Case Reports 2024. PMID: 38885190
- von Vigier RO et al. Hypokalemic rhabdomyolysis in congenital tubular disorders: a case series and a systematic review. Pediatric Nephrology 2010. PMID: 20033223
- Malafronte C et al. Cardiac arrhythmias due to severe hypokalemia in a patient with classic Bartter disease. Pediatric Nephrology 2004. PMID: 15338397
- Knoers N et al. Genetic testing in the diagnosis of chronic kidney disease: recommendations for clinical practice. Nephrology Dialysis Transplantation 2022. PMID: 34264297
- Alajjuri OA et al. Balancing Benefits and Risks of Indomethacin in the Management of Antenatal Bartter Syndrome: A Case Report. Frontiers in Medicine 2022. PMID: 35847797
- Vaisbich MH, Fujimura MD, Koch VH. Bartter syndrome: benefits and side effects of long-term treatment. Pediatric Nephrology 2004. PMID: 15206026
- Rodrigues JHP et al. Clinical Course of Patients with Bartter Syndrome. Iranian Journal of Kidney Diseases 2022. PMID: 35714210
- Spector-Cohen I et al. Growth hormone deficiency in children with antenatal Bartter syndrome. Journal of Pediatric Endocrinology and Metabolism 2019. PMID: 30844761
- Walsh CJ et al. Successful antenatal treatment of MAGED2-related Bartter syndrome and review of treatment options and efficacy. Prenatal Diagnosis 2024. PMID: 38159268
- Hebbard AI, Paizis K, Cutts BA. Gitelman's and Bartter's syndromes in pregnancy: a systematic review. Obstetric Medicine 2025. PMID: 41081288
- Shalev H et al. The neonatal variant of Bartter syndrome and deafness: preservation of renal function. Pediatrics 2003. PMID: 12949294
- Bettinelli A et al. Patients with biallelic mutations in the chloride channel gene CLCNKB: long-term management and outcome. American Journal of Kidney Diseases 2007. PMID: 17185149