Sammenfatning
Trombotisk trombocytopenisk purpura (TTP) er en akut livstruende trombotisk mikroangiopati, som skyldes svær ADAMTS13-mangel, defineret som aktivitet under 10 procent. Hos voksne er sygdommen næsten altid immunmedieret via autoantistoffer mod ADAMTS13. Medfødt TTP skyldes bialleliske patogene varianter i ADAMTS13. TTP skal mistænkes ved trombocytopeni og mikroangiopatisk hæmolytisk anæmi uden bedre forklaring, især ved neurologiske eller kardielle manifestationer og relativt bevaret nyrefunktion. Den klassiske pentade er ikke et krav og er sjælden ved tidlig diagnose [1,2].
Prøver til ADAMTS13-aktivitet og anti-ADAMTS13-antistoffer skal tages før plasma eller plasmaudskiftning, men behandlingen må ikke afvente prøvesvaret. Ved høj klinisk sandsynlighed for immunmedieret TTP indledes straks daglig terapeutisk plasmaudskiftning, kortikosteroider og, hvis tilgængeligt, caplacizumab. Rituximab bør overvejes tidligt og gives især ved bekræftet immunmedieret sygdom, recidiv eller utilstrækkelig ADAMTS13-restitution [1,3]. Trombocyttransfusion undgås, medmindre patienten har livstruende blødning eller skal gennemgå et indgreb med høj blødningsrisiko.
Caplacizumab forkorter tiden til normalisering af trombocyttallet og reducerer eksacerbationer, refraktær sygdom, behovet for plasmaudskiftning og indlæggelsestiden, men øger især mukokutan blødning. Lægemidlet korrigerer ikke autoimmuniteten og må ikke erstatte plasmaudskiftning eller immunsuppression [4,5]. Efter den akutte episode er der behov for livslang opfølgning med hæmatologiske parametre, hæmolyseprøver og ADAMTS13-aktivitet. Faldende aktivitet, især under 20 procent, indebærer øget recidivrisiko og kan begrunde præemptiv rituximabbehandling [6].
Baggrund og epidemiologi
TTP hører til gruppen af trombotiske mikroangiopatier (TMA). Det kliniske TMA-billede består af trombocytopeni, mikroangiopatisk hæmolytisk anæmi og varierende iskæmisk organskade. TTP adskiller sig ætiologisk fra eksempelvis shigatoksinassocieret hæmolytisk uræmisk syndrom, komplementmedieret hæmolytisk uræmisk syndrom og sekundær TMA ved den svære ADAMTS13-mangel.
Den årlige incidens af immunmedieret TTP anslås til ca. 2 til 6 tilfælde pr. million indbyggere, med betydelig variation mellem populationer og datakilder. Kvinder rammes ca. to til tre gange hyppigere end mænd. Sygdommen debuterer sædvanligvis i voksenalderen. Personer af afrikansk oprindelse har i amerikanske studier haft flere gange højere incidens end andre grupper [2,7].
Mere end 95 procent af TTP-tilfælde hos voksne er immunmedierede. Medfødt TTP udgør mindre end 5 procent af alle tilfælde, men en større andel blandt børn og personer, der debuterer under graviditet. Den anslåede prævalens af medfødt TTP ligger sædvanligvis under nogle få tilfælde pr. million, med regionale undtagelser afhængigt af foundermutationer [1,7].
Uden behandling er mortaliteten ved akut immunmedieret TTP omkring 90 procent. Indførelsen af terapeutisk plasmaudskiftning reducerede mortaliteten markant. Med moderne kombinationsbehandling rapporteres den akutte mortalitet ofte under 10 procent på ekspertcentre, men populationsbaserede studier viser højere niveauer, især ved forsinket diagnose, høj alder og udtalt kardiel eller neurologisk påvirkning [2,7].
TTP skal betragtes som både en akut og en kronisk sygdom. Efter overlevet immunmedieret TTP får 30 til 50 procent et klinisk recidiv, undertiden efter mange års remission. Patienterne har desuden øget risiko for apopleksi, hypertension, depression, kognitiv funktionsnedsættelse og for tidlig død, også uden klinisk recidiv [6,8].
Patofysiologi
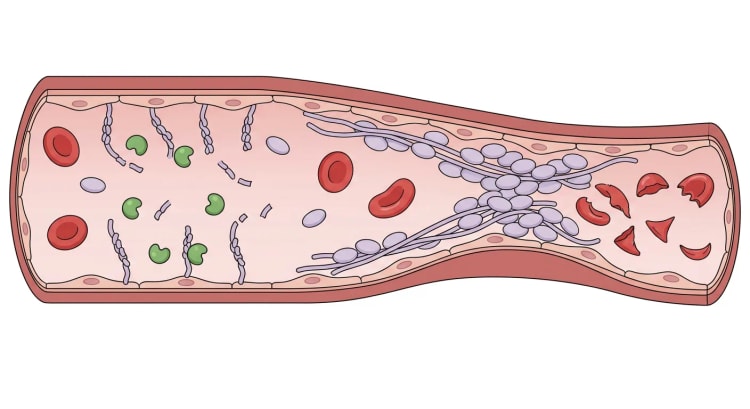
ADAMTS13 er en metalloprotease, som hovedsageligt dannes i leverens stellatceller og spalter ultrastore von Willebrand-faktor-multimerer. Når von Willebrand-faktor foldes ud under højt shear stress, eksponeres bindingssteder for trombocytternes glykoprotein Ib-receptor og for ADAMTS13.
Ved ADAMTS13-aktivitet under 10 procent persisterer hyperreaktive ultrastore von Willebrand-faktor-multimerer. Disse binder trombocytter og danner trombocytrige mikrotromber i arterioler og kapillærer. Følgen er forbrug af trombocytter, mekanisk fragmentering af erytrocytter og iskæmisk organskade. Hjerne, hjerte, nyrer og mave-tarm-kanal påvirkes især [2].
Ved immunmedieret TTP hæmmer anti-ADAMTS13-antistoffer enzymets funktion eller accelererer dets elimination. Antistofferne er sædvanligvis af IgG-typen. En negativ antistofprøve udelukker ikke immunmedieret TTP, da antistofferne kan være bundet i immunkomplekser, forekomme i lav koncentration eller være ikke-neutraliserende [3].
Medfødt TTP nedarves autosomalt recessivt og skyldes bialleliske patogene varianter i ADAMTS13. Debut kan ske neonatalt, i barndommen eller først i voksenalderen. Graviditet er en hyppig udløsende faktor ved sen debut. Infektion, kirurgi, inflammation og graviditet kan fungere som yderligere belastning ved både immunmedieret og medfødt TTP. Svær ADAMTS13-mangel er således nødvendig, men ikke altid tilstrækkelig, for en akut episode [2,9].
Behandlingens tre principielle mål følger direkte af patofysiologien:
- Plasmaudskiftning fjerner autoantistoffer og tilfører ADAMTS13.
- Kortikosteroider og rituximab hæmmer den autoimmune proces.
- Caplacizumab blokerer von Willebrand-faktorens interaktion med trombocytter og hæmmer straks fortsat mikrotrombedannelse.
Klinisk billede
Hvornår TTP skal mistænkes
TTP skal mistænkes ved samtidig trombocytopeni og mikroangiopatisk hæmolytisk anæmi uden en åbenlys alternativ forklaring. Behandlingsbeslutninger må ikke baseres på, om patienten opfylder den historiske pentade med feber, trombocytopeni, hæmolytisk anæmi, neurologisk påvirkning og nyrepåvirkning. Hele pentaden ses hos et mindretal og optræder først og fremmest ved langt fremskreden sygdom [3].
Trombocyttallet er sædvanligvis under 30 x 10^9/L. Hæmoglobinkoncentrationen er ofte 80 til 100 g/L, men graden af anæmi varierer med sygdommens varighed. Skistocytter kan mangle tidligt, og et initialt negativt blodudstrygningspræparat udelukker derfor ikke TTP. Ved vedvarende mistanke gentages udstrygningen.
Organmanifestationer
Neurologiske symptomer forekommer hos mere end halvdelen af patienterne. Manifestationerne omfatter hovedpine, konfusion, personlighedsændring, forbigående fokalneurologiske udfald, afasi, kramper, apopleksi og koma. Symptomerne kan fluktuere hurtigt.
Kardiel påvirkning er hyppig, men ofte subklinisk. Forhøjet troponin, EKG-forandringer, arytmier, hjertesvigt og myokardieinfarkt kan forekomme. Troponinstigning er associeret med sværere sygdom og dårligere prognose. Troponin og EKG bør derfor indgå i den initiale vurdering, også ved fravær af brystsmerter [3].
Gastrointestinal iskæmi kan give mavesmerter, kvalme, opkastning, diarré, pankreatitis eller i sjældne tilfælde tarmiskæmi. Feber forekommer, men skal samtidig vække mistanke om infektion.
Nyreskaden er sædvanligvis mildere end ved komplementmedieret eller shigatoksinassocieret hæmolytisk uræmisk syndrom. Proteinuri, hæmaturi og moderat kreatininstigning forekommer. Udtalt nyresvigt eller dialysebehov taler imod TTP, men udelukker ikke diagnosen [10].
Mukokutan blødning kan forekomme som følge af trombocytopenien, men svær spontan blødning er mindre hyppig, end den udtalte trombocytopeni antyder. Den akutte risiko udgøres primært af mikrovaskulær trombose og iskæmi.
Udredning og diagnostik
Akut prøvetagning
Udredning og behandling skal foregå parallelt. Kontakt straks hæmatolog, transfusionsmedicin og en enhed, der kan udføre terapeutisk plasmaudskiftning.
Følgende prøver bør tages akut:
- hæmatologiske parametre med trombocytter og retikulocytter
- perifert blodudstrygningspræparat med vurdering af skistocytter
- laktatdehydrogenase (LD), bilirubin, haptoglobin og ASAT
- kreatinin, elektrolytter og urinstix
- INR, APTT og fibrinogen
- direkte antiglobulintest
- troponin og EKG
- ADAMTS13-aktivitet
- ADAMTS13-inhibitor eller anti-ADAMTS13-IgG
- blodtypebestemmelse og forlig
- graviditetstest, når det er relevant
- infektionsdiagnostik og autoimmun udredning efter det kliniske billede
Ved diarré eller mavesmerter tages fæcesprøve for shigatoksin eller shigatoksinproducerende bakterier. Hiv-test bør overvejes. Ved mistanke om systemisk autoimmun sygdom suppleres med blandt andet ANA, anti-dsDNA, komplement og antifosfolipidantistoffer.
ADAMTS13-prøven skal tages, før der gives plasma, plasmaudskiftning eller andre plasmabaserede blodprodukter. Når prøven er taget, må behandlingen aldrig forsinkes i afventning af svaret [1].
Tolkning af ADAMTS13
| ADAMTS13-aktivitet | Tolkning og tiltag |
|---|---|
| Under 10 procent | Bekræfter TTP i den rette kliniske sammenhæng |
| 10 til 20 procent | Gråzone. Gentag prøven og genovervej TTP, anden TMA og præanalytisk påvirkning |
| Over 20 procent | TTP er usandsynlig. Søg anden årsag til TMA |
| Under 10 procent med anti-ADAMTS13-antistoffer | Taler stærkt for immunmedieret TTP |
| Vedvarende aktivitet under 10 procent uden påviselige antistoffer | Mistænk medfødt TTP og udfør genetisk analyse |
Analysemetoder for ADAMTS13-aktivitet har høj diagnostisk nøjagtighed, når grænsen 10 procent anvendes, men prøvesvaret skal altid tolkes sammen med det kliniske billede. Plasma givet før prøvetagningen kan give falsk høj aktivitet. Udtalt hæmolyse, hyperbilirubinæmi og visse analyseinterferenser kan påvirke enkelte metoder [1].
PLASMIC-score
PLASMIC-score kan anvendes hos voksne til at estimere sandsynligheden for svær ADAMTS13-mangel, mens prøvesvaret afventes. Scoresystemet erstatter ikke ADAMTS13-analyse og er mindre pålideligt ved graviditet, aktiv cancer, sepsis, transplantation og hos børn.
| Kriterium | Point |
|---|---|
| Trombocytter under 30 x 10^9/L | 1 |
| Hæmolyse, retikulocytter over 2,5 procent, indirekte bilirubin over 34 µmol/L eller ikke-målbart haptoglobin | 1 |
| Ingen aktiv cancer | 1 |
| Ingen tidligere organ- eller stamcelletransplantation | 1 |
| MCV under 90 fL | 1 |
| INR under 1,5 | 1 |
| Kreatinin under 177 µmol/L | 1 |
Summen 0 til 4 indebærer lav, 5 intermediær og 6 til 7 høj sandsynlighed. I en ekstern validering havde 6 til 7 point 90 procents sensitivitet, 92 procents specificitet og 98 procents negativ prædiktiv værdi for svær ADAMTS13-mangel, når høj risiko blev sammenlignet med de øvrige grupper [11]. En senere kohorte viste 92 procents sensitivitet og 79 procents specificitet [12].
En lav score må ikke alene bruges til at afstå fra behandling, hvis den samlede kliniske mistanke er høj. Omvendt bekræfter en høj score ikke diagnosen.
Praktisk diagnostisk algoritme
flowchart TD
A["Trombocytopeni og<br>mikroangiopatisk hæmolyse"] --> B["Tag ADAMTS13-prøve før<br>plasma eller plasmaudskiftning"]
B --> C["Vurder klinisk sandsynlighed<br>og PLASMIC-score"]
C -->|"Høj sandsynlighed"| D["Start plasmaudskiftning og<br>kortikosteroider straks"]
D --> E["Overvej tidligt caplacizumab<br>og rituximab"]
C -->|"Lav eller intermediær sandsynlighed"| F["Udred anden TMA og overvej<br>empirisk behandling individuelt"]
E --> G["ADAMTS13 under 10 procent?"]
G -->|"Ja"| H["Bekræft TTP og klassificer<br>immunmedieret eller medfødt"]
G -->|"Nej"| I["Genovervej diagnosen og<br>tilpas behandlingen"]
F --> J["ADAMTS13 og målrettet<br>ætiologisk udredning"]
Differentialdiagnoser
Differentialdiagnostikken bør tage udgangspunkt i, hvilken TMA-mekanisme der er mest sandsynlig. Et henholdsvis neurologisk og renalt domineret billede kan give vejledning, men adskiller ikke sygdommene sikkert.
| Tilstand | Typiske holdepunkter | ADAMTS13 |
|---|---|---|
| Komplementmedieret hæmolytisk uræmisk syndrom | Udtalt akut nyreskade, hypertension, familieanamnese, postpartum debut | Sædvanligvis over 10 procent |
| Shigatoksinassocieret hæmolytisk uræmisk syndrom | Forudgående mavesmerter og ofte blodig diarré | Sædvanligvis over 10 procent |
| Dissemineret intravaskulær koagulation | Sepsis, traume eller malignitet, forhøjet INR og forlænget APTT, lavt fibrinogen | Ikke svært nedsat |
| HELLP-syndrom og præeklampsi | Graviditet, hypertension, proteinuri, forhøjede levertal | Sædvanligvis over 10 procent |
| Malign hypertension | Meget højt blodtryk, retinopati, udtalt nyreskade | Sædvanligvis over 10 procent |
| Lægemiddelinduceret TMA | Kinin, calcineurinhæmmere, gemcitabin, mitomycin, VEGF-hæmmere | Sædvanligvis over 10 procent |
| Transplantationsassocieret TMA | Efter stamcelle- eller organtransplantation | Sædvanligvis over 10 procent |
| Cancerassocieret mikroangiopati | Kendt eller okkult metastaseret cancer, leukoerytroblastisk blodbillede | Sædvanligvis over 10 procent |
| Katastrofalt antifosfolipidsyndrom | Multiple tromboser, graviditetskomplikationer, antifosfolipidantistoffer | Sædvanligvis over 10 procent |
| Evans syndrom | Immunhæmolyse og trombocytopeni, positiv direkte antiglobulintest | Normal eller moderat nedsat |
| Mekanisk hæmolyse | Klapprotese, mekanisk kredsløbsstøtte | Normal |
| Svær vitamin B12-mangel | Makrocytose, meget høj LD, lave retikulocytter, hypersegmenterede neutrofile | Normal |
Svær ADAMTS13-mangel kan forekomme samtidig med graviditet, infektion, hiv eller systemisk lupus erythematosus. Disse tilstande skal derfor ikke automatisk klassificeres som sekundær TMA uden ADAMTS13-analyse [10].
Behandling
Initialt behandlingsniveau og monitorering
Akut TTP bør initialt håndteres, hvor der er kontinuerlig neurologisk og kardiel monitorering samt umiddelbar adgang til plasmaudskiftning. Intensiv behandling er relevant ved neurologisk påvirkning, troponinstigning, hæmodynamisk ustabilitet, svær nyrepåvirkning eller andet organsvigt.
Vurder neurologisk status, iltmætning og vitale parametre gentagne gange. Følg hæmatologiske parametre, LD, bilirubin, haptoglobin og kreatinin mindst dagligt. Troponin følges serielt, hvis det er forhøjet, eller ved kardielle symptomer.
Plasmaudskiftning
Terapeutisk plasmaudskiftning er basisbehandling ved mistænkt immunmedieret TTP. Behandlingen fjerner anti-ADAMTS13-antistoffer og tilfører funktionelt ADAMTS13. I Canadian Apheresis Study Groups randomiserede studie (n = 102) var plasmaudskiftning mere effektiv end plasmainfusion alene, med en mortalitet efter seks måneder på henholdsvis 22 og 37 procent [13].
Giv dagligt 1 til 1,5 plasmavolumener, svarende til ca. 40 til 60 mL/kg, med plasma som erstatningsvæske. Friskfrosset plasma, solvent/detergent-behandlet plasma (SD-plasma) og kryosupernatantplasma vurderes at have sammenlignelig effekt. Ved svær eller progredierende sygdom kan 1,5 plasmavolumener eller undtagelsesvis to behandlinger i døgnet overvejes i samråd med et ekspertcenter [3].
Fortsæt dagligt, indtil der er opnået klinisk respons: trombocytter mindst 150 x 10^9/L, LD under 1,5 gange øvre referencegrænse og ingen ny eller progredierende iskæmisk organskade. Mange centre kræver stabilt respons i mindst to døgn, før plasmaudskiftningen afsluttes. Rutinemæssig nedtrapning med sjældnere plasmaudskiftninger har ikke dokumenteret gavn.
Hvis plasmaudskiftning ikke straks kan gennemføres, kan plasmainfusion anvendes som midlertidigt tiltag under hurtig transport. Dette må ikke forsinke overflytningen.
Kortikosteroider
Kortikosteroider skal gives sammen med plasmaudskiftning ved akut immunmedieret TTP. Evidensen for det præcise præparat og den præcise dosis er begrænset. Almindelige regimer er prednisolon 1 mg/kg peroralt dagligt eller intravenøst methylprednisolon. Ved svær neurologisk eller kardiel påvirkning anvendes ofte methylprednisolon 1 000 mg intravenøst dagligt i tre dage, efterfulgt af prednisolon svarende til 1 mg/kg dagligt [2,3].
Fuld dosis bibeholdes sædvanligvis indtil klinisk respons og afsluttet plasmaudskiftning. Derefter trappes behandlingen ned over ca. tre uger, individualiseret efter trombocytter, hæmolyse, ADAMTS13-udvikling og bivirkninger. Vær opmærksom på hyperglykæmi, hypertension, infektion, psykiatriske bivirkninger og gastrointestinal toksicitet.
Caplacizumab
Caplacizumab binder von Willebrand-faktorens A1-domæne og forhindrer dens interaktion med trombocytternes glykoprotein Ib-receptor. Effekten indtræder hurtigt, men påvirker ikke autoantistofproduktionen eller ADAMTS13-manglen.
Ved høj klinisk sandsynlighed for immunmedieret TTP kan caplacizumab startes før ADAMTS13-svaret foreligger. Ved lav eller intermediær sandsynlighed bør behandlingen sædvanligvis afvente bekræftet aktivitet under 10 procent. Hvis ADAMTS13 er over 20 procent, skal caplacizumab normalt seponeres og diagnosen genovervejes [1].
Giv 10 mg intravenøst før den første plasmaudskiftning, derefter 10 mg subkutant efter hver plasmaudskiftning. Efter afsluttet daglig plasmaudskiftning fortsættes med 10 mg subkutant én gang dagligt i 30 dage. Hvis der fortsat er immunologisk sygdomsaktivitet, eksempelvis svær ADAMTS13-mangel, optimeres immunsuppressionen, og caplacizumab fortsættes dagligt, indtil ADAMTS13-aktiviteten er varigt normaliseret.
I HERCULES-studiet normaliseredes trombocyttallet hurtigere med caplacizumab. Det sammensatte endepunkt TTP-relateret død, recidiv eller tromboembolisk hændelse under behandlingen indtraf hos 12 procent med caplacizumab og 49 procent med placebo. Mukokutan blødning blev rapporteret hos henholdsvis 65 og 48 procent [4]. En integreret analyse af TITAN og HERCULES viste færre refraktære tilfælde, færre eksacerbationer og en reduktion af mediantallet af dage med plasmaudskiftning fra 7,5 til 5 dage [14].
En metaanalyse fandt derimod ingen dokumenteret reduktion af den samlede mortalitet. Caplacizumab reducerede refraktær sygdom og eksacerbationer, men øgede risikoen for blødning, relativ risiko 1,37, 95 procents konfidensinterval 1,06 til 1,77 [5]. Lægemidlet bør anvendes tidligt, men sammen med effektiv immunsuppression og ADAMTS13-styret opfølgning.
Ved klinisk betydende blødning pauseres caplacizumab, og der iværksættes hæmostatiske tiltag. Samtidig trombocythæmmende eller antikoagulerende behandling øger blødningsrisikoen og kræver individuel multidisciplinær vurdering.
Rituximab
Rituximab reducerer den B-cellemedierede produktion af anti-ADAMTS13-antistoffer. Behandlingen bør overvejes tidligt ved bekræftet immunmedieret TTP, især ved recidiv, samtidig autoimmun sygdom, højt antistofniveau, refraktært forløb eller vedvarende lav ADAMTS13-aktivitet.
Standarddosis er 375 mg/m² intravenøst én gang ugentligt i fire doser. Giv om muligt efter dagens plasmaudskiftning og undgå ny plasmaudskiftning i mindst 12 timer, da behandlingen ellers fjerner en del af rituximabdosis [2,15].
Rituximab reducerer eller udskyder recidiv, men effekten er ikke permanent. I en kohorte var mediantiden til recidiv 3,71 år efter rituximab og 1,33 år uden rituximab. Den beskyttende effekt aftog efter ca. 2,6 år [15]. Kontroller hepatitis B-serologi før behandling og giv antiviral profylakse, når det er indiceret. Vær opmærksom på infusionsreaktioner, hypogammaglobulinæmi og infektioner.
Samlet dosistabel
| Lægemiddel | Dosis | Kommentar |
|---|---|---|
| Prednisolon | 1 mg/kg peroralt én gang dagligt | Fortsæt til klinisk respons, trap derefter sædvanligvis ned over ca. tre uger |
| Methylprednisolon | 1 000 mg intravenøst én gang dagligt i tre dage ved svær sygdom | Efterfølges af prednisolon eller tilsvarende systemisk kortikosteroid |
| Caplacizumab | 10 mg intravenøst før den første plasmaudskiftning, derefter 10 mg subkutant efter hver plasmaudskiftning, siden 10 mg subkutant én gang dagligt i 30 dage efter afsluttet daglig plasmaudskiftning | Ved vedvarende immunologisk sygdomsaktivitet, eksempelvis vedvarende svær ADAMTS13-mangel: optimer immunsuppressionen og fortsæt, indtil ADAMTS13-aktiviteten er varigt normaliseret. Vær opmærksom på blødning |
| Rituximab | 375 mg/m² intravenøst én gang ugentligt i fire doser | Gives efter plasmaudskiftning, og der tilstræbes mindst 12 timer til næste behandling |
| Rekombinant ADAMTS13 ved medfødt TTP | Profylakse: 40 IE/kg intravenøst hver anden uge, kan ændres til én gang ugentligt afhængigt af klinisk respons. Akut episode: 40 IE/kg dag 1, 20 IE/kg dag 2 og derefter 15 IE/kg én gang dagligt fra dag 3 til to dage efter, at episoden er overstået | Førstevalg frem for plasma, når det er tilgængeligt |
| Plasma ved medfødt TTP | 10 til 15 mL/kg intravenøst hver eller hver anden uge, undertiden med længere individuelt interval | Kortere interval er ofte nødvendigt. Ved akut episode gives dagligt indtil respons |
Adgang, godkendelse og regionale lægemiddelbegrænsninger for caplacizumab og rekombinant ADAMTS13 kan variere inden for Sverige. Lokal lægemiddelkomité, produktresumé og nationalt TTP-ekspertcenter bør konsulteres.
Understøttende behandling
Trombocyttransfusion skal rutinemæssigt undgås, også ved meget lavt trombocyttal. Den kan overvejes ved livstruende blødning eller forud for et akut indgreb med høj blødningsrisiko [3].
Anvend mekanisk tromboseprofylakse ved trombocytter under 50 x 10^9/L. Farmakologisk profylakse med lavmolekylært heparin kan overvejes, når trombocytterne er restitueret til over 50 x 10^9/L, især ved yderligere risikofaktorer for venøs tromboemboli. Profylaktisk trombocythæmmende behandling anbefales ikke i den trombocytopene fase [16].
Erytrocyttransfusion gives efter sædvanlig klinisk vurdering. Folsyre kan gives under igangværende hæmolyse. Undgå intramuskulære injektioner og minimer invasive indgreb. Centralt venekateter bør anlægges ultralydsvejledt af en erfaren operatør, uden at plasmaudskiftningen forsinkes.
Refraktær eller recidiverende immunmedieret TTP
Mistænk refraktær sygdom ved manglende klinisk respons efter fem plasmaudskiftninger eller nyt trombocytfald under igangværende adækvat behandling. Kontroller først behandlingsadhærens, infektion, kateterkomplikation, lægemiddelinduceret trombocytopeni, CMV-reaktivering og alternativ diagnose. Trombocytfald uden hæmolyse og med restitueret ADAMTS13-aktivitet er ikke automatisk TTP-aktivitet.
Tiltag omfatter:
- genstart eller intensivering af plasmaudskiftning
- sikring af caplacizumabbehandling
- rituximab, hvis dette ikke allerede er givet
- intensiveret kortikosteroidbehandling
- ekspertvurdering med henblik på yderligere immunsuppression
Bortezomib kan overvejes ved udtalt refraktær eller gentagne gange recidiverende sygdom efter rituximab, men evidensen består hovedsageligt af caseserier. I en systematisk opgørelse af 36 patienter opnåede 72 procent komplet respons, og 85 procent af dem med respons havde vedvarende respons ved sidste opfølgning [17]. Andre rapporterede muligheder er ciclosporin, mycophenolatmofetil, azathioprin, cyclophosphamid, vincristin, daratumumab og i sjældne tilfælde splenektomi. Sådan behandling skal centraliseres til et center med erfaring i TTP.
Medfødt TTP
Medfødt TTP skal mistænkes ved neonatal ikterus og trombocytopeni, tilbagevendende episoder siden barndommen, familieanamnese eller TTP-debut under graviditet uden anti-ADAMTS13-antistoffer. Diagnosen bekræftes ved vedvarende svær ADAMTS13-mangel og bialleliske patogene ADAMTS13-varianter.
Rekombinant ADAMTS13 er førstevalg til profylakse, når det er tilgængeligt. I et randomiseret overkrydsningsstudie med 48 patienter gav 40 IE/kg intravenøst en maksimal ADAMTS13-aktivitet omkring 101 procent, sammenlignet med 19 procent efter plasmabaseret standardbehandling. Behandlingsrelaterede bivirkninger blev rapporteret hos henholdsvis 9 og 48 procent [18]. Internationale retningslinjer anbefaler nu rekombinant ADAMTS13 frem for plasma til profylakse [16].
Hvis rekombinant ADAMTS13 ikke er tilgængeligt, gives regelmæssigt plasma, ofte 10 til 15 mL/kg hver eller hver anden uge. Et interval på tre uger er utilstrækkeligt for mange patienter. Profylaktisk ADAMTS13-substitution reducerer risikoen for apopleksi og anden kumulativ organskade [9].
Plasmaudskiftning er sædvanligvis ikke nødvendig ved medfødt TTP, da der ikke er autoantistoffer, som skal fjernes. Ved akut episode gives rekombinant ADAMTS13 intravenøst 40 IE/kg dag 1, 20 IE/kg dag 2 og derefter 15 IE/kg én gang dagligt fra dag 3 til to dage efter, at episoden er overstået, eller plasma dagligt indtil klinisk og laboratoriemæssig restitution.
Graviditet
Akut TTP under graviditet behandles som hos ikke-gravide med straks iværksat plasmaudskiftning og kortikosteroider. Diagnosen må ikke afvises som HELLP-syndrom alene på grund af graviditeten. ADAMTS13 under 10 procent taler for TTP.
Personer med tidligere immunmedieret TTP bør vurderes før konception. ADAMTS13 kontrolleres før graviditet og regelmæssigt under graviditet og postpartum. Aktivitet under 20 til 30 procent begrunder tæt opfølgning og individualiseret profylakse. Rituximab kan anvendes før graviditet for at normalisere ADAMTS13, men bør om muligt gives i god tid før konception [3,8].
Medfødt TTP kræver profylaktisk ADAMTS13-substitution under hele graviditeten. Ved plasma anvendes ofte hyppigere og højere dosering, efterhånden som graviditeten skrider frem. Rekombinant ADAMTS13 er et muligt alternativ, men graviditetsdata er fortsat begrænsede.
Opfølgning og prognose
Definition af behandlingsresultat
Klinisk respons indebærer trombocytter mindst 150 x 10^9/L, LD under 1,5 gange øvre referencegrænse og fravær af ny eller progredierende iskæmisk organskade. Klinisk remission indebærer bevaret respons i mindst 30 dage efter afsluttet plasmaudskiftning og caplacizumab.
Eksacerbation er tilbagevendende trombocytopeni under igangværende behandling eller inden for 30 dage efter afsluttet plasmaudskiftning eller caplacizumab. Klinisk recidiv indtræffer senere end 30 dage og indebærer ny trombocytopeni, sædvanligvis med hæmolyse og ADAMTS13 under 10 procent.
Partiel ADAMTS13-remission indebærer aktivitet over 20 procent, men under laboratoriets nedre referencegrænse. Komplet ADAMTS13-remission indebærer aktivitet inden for referenceintervallet. ADAMTS13-recidiv defineres som aktivitet under 20 procent under klinisk remission [6].
Opfølgningsprogram
Efter udskrivelse følges hæmatologiske parametre, LD, bilirubin, haptoglobin og ADAMTS13 tæt. Et praktisk skema er:
- mindst ugentligt den første måned efter afsluttet akutbehandling
- månedligt i de første tre måneder
- hver tredje måned i det første år
- hver sjette til tolvte måned livslangt ved stabil komplet ADAMTS13-remission
- hyppigere ved faldende ADAMTS13, tidligere recidiver, graviditet, infektion eller planlagt kirurgi
Patienten skal henvende sig akut ved petekkier, mørk urin, udtalt træthed, hovedpine, konfusion, fokalneurologiske udfald, brystsmerter eller mavesmerter. Hæmatologiske parametre skal da tages omgående.
Præemptiv behandling
ADAMTS13 under 20 procent under klinisk remission er associeret med øget risiko for fremtidigt klinisk recidiv, men tidspunktet er uforudsigeligt. Præemptiv rituximab bør overvejes, især ved aktivitet under 10 til 20 procent, stigende anti-ADAMTS13-antistoffer eller tidligere kliniske recidiver.
I en britisk kohorte med 443 patienter var recidivfrekvensen 40 procent efter fem år. Regelmæssig ADAMTS13-monitorering og præemptiv anti-CD20-behandling reducerede kliniske recidiver, og 96 procent af behandlede ADAMTS13-recidiver responderede med aktivitet over 20 procent [19].
Langtidskomplikationer
Overlevet TTP indebærer ikke fuldstændig normalisering af risikoen. Apopleksi under klinisk remission, anden hjerte-kar-sygdom, hypertension, depression, posttraumatiske symptomer og kognitiv funktionsnedsættelse er hyppigere end i sammenlignelige befolkningsgrupper. I visse kohorter har mere end halvdelen haft målbar kognitiv påvirkning, og MR-skanninger har vist asymptomatiske cerebrale infarkter hos en betydelig andel [8].
Årlig opfølgning bør derfor omfatte:
- blodtryk, lipider, glukose og rygning
- neurologiske og kognitive symptomer
- depression, angst og arbejdsevne
- nyrefunktion og albuminuri
- nye autoimmune manifestationer
- graviditetsrådgivning, når det er relevant
Traditionelle kardiovaskulære risikofaktorer skal behandles aktivt. Rutinemæssig trombocythæmmende behandling alene på grund af tidligere TTP mangler etableret evidens og vurderes individuelt.
Prognosen er forbedret markant. Tidlig diagnostik, straks iværksat plasmaudskiftning, effektiv immunsuppression, caplacizumab og struktureret ADAMTS13-monitorering har ændret TTP fra en næsten altid dødelig akut sygdom til en behandlelig, men kronisk recidivtilbøjelig tilstand. Forsinket behandling, høj alder, kardiel påvirkning, udtalte neurologiske symptomer og vedvarende lav ADAMTS13-aktivitet er fortsat ugunstige faktorer [7,20,21].
Kilder
- Zheng XL, Vesely SK, Cataland SR et al. ISTH guidelines for the diagnosis of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2020. PMID: 32914582
- Sukumar S, Lämmle B, Cataland SR. Thrombotic Thrombocytopenic Purpura: Pathophysiology, Diagnosis, and Management. Journal of Clinical Medicine 2021. PMID: 33540569
- Zheng XL, Vesely SK, Cataland SR et al. Good practice statements for the clinical care of patients with thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2020. PMID: 32914535
- Scully M, Cataland SR, Peyvandi F et al. Caplacizumab Treatment for Acquired Thrombotic Thrombocytopenic Purpura. New England Journal of Medicine 2019. PMID: 30625070
- Djulbegovic M, Tong J, Xu A et al. Adding caplacizumab to standard of care in thrombotic thrombocytopenic purpura: a systematic review and meta-analysis. Blood Advances 2023. PMID: 36053773
- Trisolini SM, Laganà A, Capria S. Immune Thrombotic Thrombocytopenic Purpura: Pathophysiology, Diagnosis, Therapy and Open Issues. Mediterranean Journal of Hematology and Infectious Diseases 2024. PMID: 38984099
- Du P, Cristarella T, Goyer C et al. A Systematic Review of the Epidemiology and Disease Burden of Congenital and Immune-Mediated Thrombotic Thrombocytopenic Purpura. Journal of Blood Medicine 2024. PMID: 39161536
- Selvakumar S, Liu A, Chaturvedi S. Immune thrombotic thrombocytopenic purpura: Spotlight on long-term outcomes and survivorship. Frontiers in Medicine 2023. PMID: 36926315
- Alwan F, Vendramin C, Liesner R et al. Characterization and treatment of congenital thrombotic thrombocytopenic purpura. Blood 2019. PMID: 30770395
- Barbour T, Johnson S, Cohney S et al. Thrombotic microangiopathy and associated renal disorders. Nephrology Dialysis Transplantation 2012. PMID: 22802583
- Li A, Khalighi PR, Wu Q et al. External validation of the PLASMIC score: a clinical prediction tool for thrombotic thrombocytopenic purpura diagnosis and treatment. Journal of Thrombosis and Haemostasis 2018. PMID: 29064619
- Tufano A, Polimeno M, Matani B et al. Validation of PLASMIC score in a cohort of patients with suspected thrombotic microangiopathy in an academic medical centre. Blood Transfusion 2023. PMID: 35969133
- Rock GA, Shumak KH, Buskard NA et al. Comparison of plasma exchange with plasma infusion in the treatment of thrombotic thrombocytopenic purpura. New England Journal of Medicine 1991. PMID: 2062330
- Peyvandi F, Cataland S, Scully M et al. Caplacizumab prevents refractoriness and mortality in acquired thrombotic thrombocytopenic purpura: integrated analysis. Blood Advances 2021. PMID: 33881463
- Sun L, Mack J, Li A et al. Predictors of relapse and efficacy of rituximab in immune thrombotic thrombocytopenic purpura. Blood Advances 2019. PMID: 31076407
- Zheng XL, Al-Housni Z, Cataland SR et al. 2025 focused update of the 2020 ISTH guidelines for management of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2025. PMID: 40533296
- Lee NCJ, Yates S, Rambally S et al. Bortezomib in relapsed/refractory immune thrombotic thrombocytopenic purpura: A single-centre retrospective cohort and systematic literature review. British Journal of Haematology 2024. PMID: 37571963
- Scully M, Antun A, Cataland SR et al. Recombinant ADAMTS13 in Congenital Thrombotic Thrombocytopenic Purpura. New England Journal of Medicine 2024. PMID: 38692292
- Doyle AJ, Stubbs MJ, Dutt T et al. Long-term risk of relapse in immune-mediated thrombotic thrombocytopenic purpura and the role of anti-CD20 therapy. Blood 2023. PMID: 36322971
- Kucukyurt S, Eskazan AE. Assessment and Monitoring of Patients with Immune-Mediated Thrombotic Thrombocytopenic Purpura: Strategies to Improve Outcomes. Journal of Blood Medicine 2020. PMID: 33061729
- Zheng XL, Vesely SK, Cataland SR et al. ISTH guidelines for treatment of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2020. PMID: 32914526