Sammenfatning
Porfyrisygdommene skyldes forstyrrelser i hæmsyntesen og inddeles i praksis efter det dominerende produktionsorgan og den kliniske fænotype: akutte hepatiske porfyrier med neuroviscerale anfald, bulløse kutane porfyrier samt erytropoietiske protoporfyrier med umiddelbar smertefuld fotosensitivitet. Diagnosen skal altid forankres biokemisk. Ved mistanke om et akut anfald tages en lysbeskyttet spoturinprøve til porfobilinogen (PBG), 5-aminolævulinsyre (ALA) og kreatinin før behandling. Udtalt forhøjet PBG taler stærkt for akut hepatisk porfyri, mens normalt PBG og ALA under igangværende typiske symptomer i praksis udelukker et sådant anfald. Ved bulløse hudsymptomer anvendes plasmafluorescens og fraktionerede porfyriner i urin og fæces. Ved smertefuld fotosensitivitet uden blærer analyseres metalfrit protoporfyrin og zinkprotoporfyrin i erytrocytter. Genetisk analyse bekræfter subtypen og muliggør familieudredning, men skal hos symptomatiske patienter normalt være forudgået af biokemisk diagnostik [1-3].
Svært akut anfald behandles med intravenøst hæmin samt symptomatisk behandling og korrektion af udløsende faktorer. Givosiran kan forebygge tilbagevendende anfald. Porphyria cutanea tarda behandles med venesectio eller lavdosis hydroxychloroquin samt håndtering af underliggende leverrelaterede risikofaktorer. Ved erytropoietisk protoporfyri er lysbeskyttelse central, og afamelanotid kan øge den smertefri lyseksponering. Svær kongenit erytropoietisk porfyri kan helbredes med allogen hæmatopoietisk stamcelletransplantation. Håndtering, lægemiddelvurdering og familieudredning bør koordineres med et porfyricenter.
Baggrund og inddeling
Hæm dannes i otte enzymatiske trin. Hvilket intermediat der ophobes, og om overproduktionen primært sker i leveren eller i knoglemarvens erytroide celler, afgør det kliniske billede. ALA og PBG er neurotoksiske prækursorer og forårsager de akutte neuroviscerale manifestationer. Porfyriner og protoporfyrin absorberer især synligt lys, danner reaktive iltforbindelser og forårsager kutan fototoksicitet [1,2].
Porfyrier kan klassificeres som hepatiske eller erytropoietiske, men en klinisk mere anvendelig inddeling tager udgangspunkt i præsentationsformen.
| Sygdom | Gen- eller enzymdefekt | Dominerende fænotype | Vigtig første analyse |
|---|---|---|---|
| Akut intermitterende porfyri, AIP | HMBS | Akutte neuroviscerale anfald, ingen hudsymptomer | PBG og ALA i urin |
| Hereditær koproporfyri, HCP | CPOX | Akutte anfald, undertiden bulløs fotosensitivitet | PBG og ALA i urin, derefter fæcesporfyriner |
| Porphyria variegata, VP | PPOX | Akutte anfald og/eller bulløs fotosensitivitet | PBG og ALA i urin, plasmafluorescens |
| ALAD-porfyri | ALAD | Akutte neuroviscerale anfald | ALA i urin, PBG kan være normalt |
| Porphyria cutanea tarda, PCT | Erhvervet eller arvelig nedsættelse af UROD | Skrøbelig hud og blærer | Fraktionerede urinporfyriner og plasmafluorescens |
| Hepatoerytropoietisk porfyri, HEP | Bialleliske UROD-varianter | Tidlig, ofte svær bulløs fotosensitivitet | Porfyriner i plasma, urin, fæces og erytrocytter |
| Kongenit erytropoietisk porfyri, CEP | UROS, sjældent GATA1 | Svær bulløs fotosensitivitet og hæmolyse | Porfyrinisomerer i urin og erytrocytter |
| Erytropoietisk protoporfyri, EPP | FECH | Umiddelbar smertefuld fotosensitivitet uden blærer | Erytrocytprotoporfyrin |
| X-bundet protoporfyri, XLEPP | Aktiverende ALAS2-variant | Som EPP, ofte højere andel zinkprotoporfyrin | Metalfrit protoporfyrin og zinkprotoporfyrin |
| CLPX-relateret protoporfyri | CLPX | Som EPP og XLEPP | Erytrocytprotoporfyrin og genetisk analyse |
AIP, HCP og VP er autosomalt dominante med lav klinisk penetrans. Patogene HMBS-varianter forekommer skønsmæssigt hos flere end 1 ud af 2 000 personer, mens manifest AIP er betydeligt sjældnere. Symptomgivende akut hepatisk porfyri anslås til omkring 1 ud af 100 000, og cirka 90 procent af de diagnosticerede symptomatiske patienter er kvinder. Anfald optræder især mellem menarche og menopause [3,4]. EPP har en rapporteret prævalens på omkring 1 ud af 75 000 til 1 ud af 200 000 [13]. PCT er den hyppigste porfyrisygdom og er i omkring 80 procent af tilfældene sporadisk, uden patogen UROD-variant [3].
Klinisk billede
Akutte hepatiske porfyrier
Et akut anfald udvikler sig sædvanligvis over timer til dage og varer mere end 24 timer. Kardinalsymptomet er svære, diffuse mavesmerter uden tydelig peritonitis og ofte uden forklarende radiologiske fund. Kvalme, opkastning, obstipation, rygsmerter og ekstremitetssmerter er hyppige. Takykardi, hypertension, svedtendens og tremor afspejler autonom neuropati. Urinen kan blive mørk efter henstand, men fravær af mørk urin har ingen diagnostisk værdi [4,5].
Neurologisk progression kan give proksimal, motorisk domineret aksonal neuropati, pareser, bulbær svaghed og respirationssvigt. Paræstesier og neuropatiske smerter forekommer, men objektive sensoriske udfald er ofte mindre fremtrædende end de motoriske. Encefalopati, uro, søvnforstyrrelser, konfusion, hallucinationer og epileptiske anfald kan forekomme. Hyponatriæmi er hyppig og kan skyldes hypovolæmi, opkastning og inadækvat ADH-sekretion. Posteriort reversibelt encefalopatisyndrom (PRES) bør overvejes ved hovedpine, kramper, synssymptomer og udtalt hypertension [4,6].
Hyppige udløsende faktorer er faste eller kraftig kalorierestriktion, alkohol, infektion, operation, fysiologisk stress, tobaksbrug, progesteronpåvirkning samt lægemidler, der inducerer hepatisk ALAS1 eller cytokrom P450. Barbiturater, phenytoin, carbamazepin og valproat er klassiske risikolægemidler. Et lægemiddels sikkerhed skal kontrolleres i en aktuel porfyritilpasset lægemiddeldatabase og ikke vurderes alene ud fra lægemiddelklassen [4].
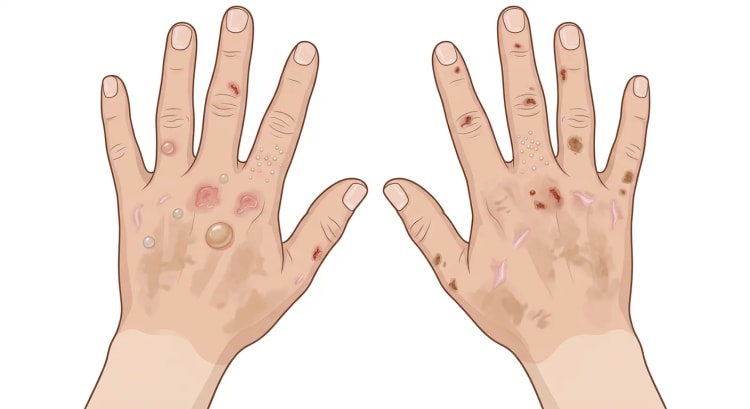
HCP og VP kan desuden give skrøbelig hud, erosioner og blærer på håndrygge og andre lyseksponerede områder. Omkring 20 procent af personer med klinisk manifest HCP har kutane manifestationer [16].
Kutane porfyrier med blærer
PCT giver skrøbelig hud, vesikler, blærer, erosioner og milier, især på håndrygge og underarme. Hyperpigmentering og hypertrikose i ansigtet kan forekomme. Leverens UROD-aktivitet hæmmes i tilstedeværelse af jern og oxidativt stress. Vigtige bidragende faktorer er alkohol, hepatitis C, HIV, østrogenbehandling, rygning, HFE-varianter og anden jernoverskudssygdom [9].
CEP debuterer sædvanligvis ved fødslen eller i den tidlige barndom med rød urin, udtalt bulløs fotosensitivitet, hæmolytisk anæmi og splenomegali. Gentagne blærer og infektioner kan medføre ardannelse, kontrakturer, osteolyse og tab af fingre eller ansigtsstrukturer. Erytrodonti (brunrød misfarvning af tænderne) og korneale skader er karakteristiske. Fænotypen varierer fra hydrops fetalis til mild debut i voksenalderen [14,15].
Protoporfyrier
EPP og XLEPP debuterer sædvanligvis før femårsalderen. Inden for minutter efter sollys eller andet kraftigt synligt lys opstår prikken, kløe, brændende smerte og senere undertiden erytem og ødem. Smerten kan være intens i flere dage trods diskrete eller helt fraværende synlige hudforandringer. Blærer er sjældne. Synligt lys passerer gennem vinduesglas, hvilket forklarer symptomer i køretøjer og indendørs [11-13].
Protoporfyrin udskilles via galden. Galdesten forekommer hos op til 20 til 25 procent og svær protoporfyrinrelateret kolestatisk leversygdom hos omkring 2 til 5 procent. Advarselstegn er tiltagende fotosensitivitet, stigende erytrocytprotoporfyrin, ikterus, højresidige mavesmerter, splenomegali og forringet syntesefunktion. Let mikrocytær anæmi, lavt ferritin, D-vitaminmangel og lav knogletæthed er hyppige [11].
Udredning og diagnostik
Prøvetagning ved mistanke om akut anfald
Tag en spoturinprøve til kvantitativ bestemmelse af PBG, ALA og kreatinin før hæminbehandling. Prøven skal beskyttes mod lys. PBG nedbrydes ved stuetemperatur, og prøven bør analyseres inden for 24 timer, opbevares på køl eller fryses i henhold til laboratoriets instruktioner. Resultaterne skal angives relativt til kreatinin. Døgnurinopsamling anbefales ikke [3].
Ved et sikkert akut anfald er PBG som regel mere end 10 gange øvre referencegrænse. En anvendt definition af AIP-anfald er mindst to neuroviscerale manifestationer, der varer længere end 24 timer, uden bedre forklaring, sammen med en PBG/kreatinin-ratio på mindst 10 gange øvre referencegrænse [5]. Normale PBG- og ALA-resultater i en korrekt håndteret prøve under igangværende symptomer udelukker i praksis AIP, HCP og VP som årsag til symptomerne. Undtagelsen er ALAD-porfyri, som er ekstremt sjælden, og hvor ALA er kraftigt forhøjet, mens PBG kan være normalt eller kun let forhøjet [3].
PBG kan forblive højt i måneder eller år efter AIP-anfald, mens niveauerne ofte normaliseres hurtigt efter HCP- og VP-anfald. En enkelt forhøjet værdi hos en kendt højudskiller beviser derfor ikke, at de aktuelle symptomer skyldes et nyt anfald. Sammenligning med en symptomfri baselineværdi er i så fald værdifuld [3,6].
Urinporfyriner alene må ikke anvendes til at diagnosticere akut hepatisk porfyri. Lette porfyrinstigninger er hyppige ved leversygdom, alkoholoverforbrug, infektion, nyresygdom og lægemiddelpåvirkning og fører ellers let til overdiagnostik [3,4].
Subtypebestemmelse
Efter biokemisk verificeret akut hepatisk porfyri anvendes:
- genetisk analyse af HMBS, CPOX, PPOX og ved relevant fænotype ALAD
- plasmafluorescens, hvor en tydelig top ved 624 til 628 nm taler for VP
- fraktionerede fæcesporfyriner, hvor en øget ratio mellem koproporfyrin III og I støtter HCP, når VP er udelukket
- fraktionerede porfyriner i urin og fæces, hvis genetikken er uafklaret
Genetisk analyse har en rapporteret diagnostisk sensitivitet på omkring 95 til 99 procent ved fuldstændig sekventering og analyse af større deletioner eller duplikationer [4]. Genetisk screening uden forudgående biokemisk verifikation, det vil sige uden dokumenteret forhøjelse af PBG eller ALA under symptomer, kan derimod identificere en latent anlægsbærer, hvis aktuelle symptomer har en anden årsag.
Udredning ved fotosensitivitet
Ved blærer og skrøbelig hud udføres plasmafluorescens samt fraktionerede porfyriner i urin og fæces. PCT giver typisk øgning af uroporfyrin og heptakarboxylporfyriner i urinen samt isokoproporfyrin i fæces. Udred samtidig hæmatologiske parametre, ferritin, transferrinmætning, levertal, hepatitis C, HIV, alkoholvaner, østrogeneksponering og ved jernoverskud HFE-relateret hæmokromatose [3,9].
Ved smertefuld fotosensitivitet uden blærer skal metalfrit protoporfyrin og zinkprotoporfyrin i erytrocytter analyseres separat. Metalfrit protoporfyrin på mindst tre gange øvre referencegrænse bekræfter protoporfyri. Urinporfyriner er sædvanligvis normale og kan ikke udelukke EPP. Ved EPP udgør zinkprotoporfyrin sædvanligvis mindre end 15 procent af det totale erytrocytprotoporfyrin, mens andelen ved XLEPP ofte er 19 til 65 procent [11].
Ved CEP ses meget høje koncentrationer af uroporfyrin I og koproporfyrin I i urin og erytrocytter samt koproporfyrin I i fæces. Diagnosen bekræftes med analyse af UROS og ved særlig hæmatologisk fænotype GATA1 [14].
flowchart TD
A["Mistanke om porfyri"] --> B["Akutte abdominale, neurologiske<br>eller autonome symptomer"]
A --> C["Bulløs fotosensitivitet<br>og skrøbelig hud"]
A --> D["Umiddelbar smerte<br>ved synligt lys"]
B --> E["Spoturinprøve før behandling:<br>PBG, ALA og kreatinin"]
E -->|"Tydeligt forhøjet"| F["Behandl akut anfald<br>og fastlæg subtype"]
E -->|"Normalt under symptomer"| G["Akut hepatisk porfyri<br>usandsynlig"]
C --> H["Plasmafluorescens og<br>porfyrinfraktionering"]
H --> I["Udred PCT, VP, HCP,<br>CEP eller HEP"]
D --> J["Metalfrit protoporfyrin og<br>zinkprotoporfyrin i erytrocytter"]
J --> K["Differentier EPP,<br>XLEPP og andre årsager"]
Differentialdiagnoser
Ved akutte mavesmerter skal hyppigere kirurgiske, gynækologiske, infektiøse og metaboliske årsager udredes parallelt. Porfyri udelukker ikke en samtidig akut abdominal sygdom.
| Præsentation | Vigtige differentialdiagnoser | Særligt vejledende fund |
|---|---|---|
| Mavesmerter og autonome symptomer | Ileus, appendicitis, pankreatitis, galdevejssygdom, ketoacidose, binyrebarkinsufficiens, forgiftning | Normale PBG og ALA under symptomer taler stærkt imod anfald |
| Akut motorisk neuropati | Guillain–Barrés syndrom, vaskulitis, tungmetalforgiftning, botulisme, critical illness-neuropati | Porfyri giver ofte svære mavesmerter, dysautonomi og hyponatriæmi |
| Psykiatriske symptomer eller kramper | Primær psykiatrisk sygdom, epilepsi, encefalitis, forgiftning, hyponatriæmi af anden årsag | Vurder altid samtidig neurologisk og autonom påvirkning |
| Bulløse læsioner på håndryggen | Pseudoporfyri, epidermolysis bullosa acquisita, bulløs pemfigoid, fototoksisk lægemiddelreaktion | Pseudoporfyri har normal porfyrinprofil |
| Smertefuld fotosensitivitet uden blærer | Solar urticaria, polymorft lysudslæt, fototoksisk reaktion, kontaktdermatitis, angioødem | EPP giver kraftigt forhøjet metalfrit erytrocytprotoporfyrin |
| Forhøjede porfyriner uden typisk klinik | Leversygdom, alkohol, nyresvigt, blyforgiftning, jernmangel | Bly øger ALA og zinkprotoporfyrin, men har en anden fraktioneringsprofil |
Blyforgiftning kan efterligne akut porfyri med mavesmerter, neuropati, forhøjet ALA og zinkprotoporfyrin. Blod-bly skal analyseres ved relevant eksponering eller atypisk biokemisk profil. Sen debut af protoporfyri bør give anledning til udredning for myelodysplastisk eller myeloproliferativt syndrom [3,11].
Behandling
Akut hepatisk porfyrianfald
Seponér mistænkte porfyrinogene lægemidler, og behandl infektion eller anden udløsende faktor. Kontakt et porfyricenter tidligt. Patienter med udtalte smerter, opkastning, elektrolytforstyrrelser, neurologiske symptomer eller behov for parenteral behandling skal indlægges.
Intravenøst hæmin (humant hæmin, Normosang) gives tidligt ved svært anfald: 3 mg/kg én gang dagligt i fire dage, højst 250 mg (én ampul) pr. døgn [17]. Prøve til PBG og ALA skal tages før første dosis, men behandling af et tidligere verificeret porfyrianfald skal ikke forsinkes, mens man afventer svar. Hæmin gives i henhold til produktresuméet og lokal specialistprotokol: dosis fortyndes i 100 ml natriumchlorid 9 mg/ml i glasflaske og infunderes over mindst 30 minutter i en stor antebrakial eller central vene med filter i infusionssættet, hvorefter venen skylles med 100 ml natriumchlorid 9 mg/ml [17]. Gentagne infusioner kan forårsage tromboflebitis, tab af venøs adgang og jernoverskud [4].
Tilfør kulhydrat, ved behov omkring 300 g glukose pr. døgn intravenøst. Undgå store mængder hypoton glukoseopløsning, da den kan forværre hyponatriæmi. Behandl smerter, kvalme, hypertension og takykardi med lægemidler, der er verificeret sikre ved akut porfyri. Opioider er ofte nødvendige initialt. Natrium og magnesium kontrolleres tæt. Svær symptomatisk hyponatriæmi korrigeres efter sædvanlige principper under hensyntagen til risikoen for osmotisk demyelinisering [4,6].
Ved kramper kan benzodiazepiner, levetiracetam eller magnesiumsulfat anvendes afhængigt af situationen. Barbiturater, phenytoin, carbamazepin og valproat skal undgås. Tiltagende pareser, bulbære symptomer eller nedsat vitalkapacitet kræver intensiv behandling og beredskab til respiratorbehandling.
Forebyggende behandling ved tilbagevendende anfald
Patienten skal undgå faste, hurtige vægttabsprogrammer, overdrevent alkoholindtag og kendte risikolægemidler. Regelmæssigt energiindtag og tidlig behandling af infektioner er vigtigt. Ved menstruationsrelaterede anfald kan specialistledet ovulationshæmning overvejes, men hormonbehandling kan i sig selv udløse anfald og kræver omhyggelig opfølgning.
Ved mindst fire biokemisk verificerede anfald pr. år bør givosiran eller profylaktisk hæmin overvejes [4]. Givosiran hæmmer hepatisk ALAS1 via RNA-interferens. I ENVISION-studiet reducerede givosiran den gennemsnitlige årlige anfaldsfrekvens fra 12,5 til 3,2, svarende til en reduktion på 74 procent i den placebokontrollerede periode [7]. Effekten var vedvarende gennem tre års opfølgning [8]. Kontrollér levertal, kreatinin, eGFR, homocystein samt efter specialistprotokol amylase og lipase. Givosiran er associeret med transaminasestigning, forringet nyrefunktion og reaktioner på injektionsstedet.
Levertransplantation helbreder den hepatiske metaboliske defekt, men forbeholdes behandlingsrefraktære, livstruende tilbagevendende anfald med kraftigt nedsat livskvalitet. Levende donorer, der er beslægtede med patienten, skal udredes genetisk [4].
Porphyria cutanea tarda
Håndtér alkoholoverforbrug, rygning, østrogeneksponering, jerntilskud og hepatitis C. HIV og samtidig leversygdom behandles efter gældende retningslinjer. Hudforbedringen kommer langsomt, og strikt mekanisk lysbeskyttelse er nødvendig, indtil porfyrinerne er normaliseret.
Førstevalgsbehandlingerne er:
- venesectio af cirka 450 ml blod hver anden uge, indtil ferritin er omkring 20 mikrogram/L, med kontrol af hæmoglobin før hver behandling
- hydroxychloroquin 100 mg to gange om ugen, indtil plasma- eller urinporfyriner er normaliseret, derefter sædvanligvis yderligere en måned
I et mindre prospektivt studie var mediantiden til biokemisk remission 6,9 måneder med venesectio og 6,1 måneder med lavdosis hydroxychloroquin. Studiet var for lille til formelt at fastslå ækvivalens [10]. Venesectio foretrækkes ved udtalt jernoverskud eller hæmokromatose. Hydroxychloroquin bør undgås ved graviditet, betydende retinopati, svær leverpåvirkning, fremskreden nyresvigt og G6PD-mangel. Højere doser må ikke anvendes, da hurtig porfyrinmobilisering kan give hepatotoksicitet [9,10].
EPP og XLEPP
Lysbeskyttelsen skal rettes mod synligt lys og ikke alene mod UV-stråling. Tætvævet tøj, handsker, hat, dækkende sko og filtre til vinduer og bilruder er vigtigere end konventionel UV-solbeskyttelse. D-vitamin kontrolleres og suppleres ved mangel. Knogletæthedsmåling bør overvejes hos voksne [11].
Afamelanotid gives som et 16 mg subkutant implantat hver anden måned i perioder med høj lyseksponering. I to randomiserede studier øgede behandlingen tiden i direkte sollys uden smerter og forbedrede den sygdomsspecifikke livskvalitet [12]. Hyppige bivirkninger er hyperpigmentering, mørkere nævi, hovedpine og kvalme. Ifølge produktresuméet ordineres afamelanotid kun af speciallæger ved et anerkendt porfyricenter, anvendelse hos ældre anbefales ikke på grund af begrænsede data, og sikkerhed og virkning hos patienter under 18 år er ikke fastlagt [18]. Tilgængelighed og tilskudsbetingelser i Sverige kan være mere begrænsede end den europæiske godkendelse og skal verificeres individuelt.
Jern skal ikke gives rutinemæssigt ved FECH-relateret EPP trods mikrocytose eller lavt ferritin, da jern kan øge protoporfyrinproduktionen og fotosensitiviteten. Klinisk betydende anæmi kræver specialistvurdering. Ved XLEPP kan jerntilførsel derimod sænke protoporfyrinniveauet, da ferrokelatase er intakt, og jern er den begrænsende faktor. Subtypen skal derfor være afklaret, før jernbehandling indledes [11].
Hurtigt progredierende kolestatisk leversygdom kræver multidisciplinær håndtering. Erytrocytudskiftning, transfusion, plasmaferese og andre tiltag til at mindske protoporfyrinbelastningen kan anvendes som bro. Levertransplantation behandler leversvigtet, men helbreder ikke den erytropoietiske overproduktion. Recidiv i transplantatet forekommer, hvorfor efterfølgende hæmatopoietisk stamcelletransplantation kan komme på tale [11,13].
Kongenit erytropoietisk porfyri
Strikt beskyttelse mod sollys, synligt kunstigt lys og operationsbelysning er central. Anvend beskyttende tøj, tætsluttende briller, vinduesfiltre og opake fysiske solbeskyttelsesmidler. Sår behandles tidligt for at forebygge infektion, osteomyelitis og vævstab. Lysbehandling af neonatal hyperbilirubinæmi kan forårsage svær skade og skal undgås eller kun gennemføres med særlig lysbeskyttelse og specialiststøtte [14,15].
Ved svær hæmolyse kan regelmæssige erytrocyttransfusioner hver anden til hver fjerde uge supprimere erytropoiesen og porfyrinproduktionen, men kræver monitorering og behandling af jernoverskud. Allogen hæmatopoietisk stamcelletransplantation er potentielt kurativ og bør overvejes tidligt hos børn med transfusionsafhængighed eller progressiv kutan og hæmatologisk sygdom [14].
Samlet dosistabel
| Lægemiddel | Dosis | Kommentar |
|---|---|---|
| Hæmin | 3 mg/kg intravenøst én gang dagligt i 4 dage, højst 250 mg pr. døgn | Svært akut hepatisk porfyrianfald. Gives i henhold til præparatets produktinformation og specialistprotokol |
| Glukose | Omkring 300 g pr. døgn intravenøst ved utilstrækkeligt peroralt indtag | Undgå hypoton væske, og følg natrium tæt |
| Givosiran | 2,5 mg/kg subkutant én gang om måneden | Til biokemisk og genetisk verificeret akut hepatisk porfyri med tilbagevendende anfald |
| Hydroxychloroquin | 100 mg peroralt to gange om ugen | PCT. Fortsæt til biokemisk remission, ofte yderligere 1 måned. Højere doser skal undgås |
| Afamelanotid | 16 mg som subkutant implantat hver anden måned | Voksne med EPP. Tilgængelighed og svenske tilskudsbetingelser skal kontrolleres |
Opfølgning og prognose
Alle patienter med akut hepatisk porfyri bør mindst årligt kontrolleres med blodtryk, kreatinin, eGFR og levertal. Symptomatisk AIP er associeret med kronisk nyresygdom, hypertension, kroniske neuropatiske smerter og primær levercancer. Ultralydsscanning af leveren hver sjette måned fra 50-årsalderen anbefales internationalt, også uden cirrose [4]. Patienter, der får regelmæssig hæminbehandling, følges med ferritin og jernstatus hver tredje til sjette måned. Ved givosiran kræves tættere lever- og nyrekontroller, især i de første seks måneder.
Førstegradsslægtninge til en patient med genetisk bekræftet AIP, HCP eller VP bør tilbydes målrettet analyse for familiens variant. Asymptomatiske anlægsbærere har brug for information om sikre lægemidler, risikosituationer og hvornår akut prøvetagning skal foretages. Den lave penetrans skal forklares for at undgå, at uspecifikke symptomer fejlagtigt tilskrives porfyri [3,4].
Ved PCT følges porfyrinerne til biokemisk remission. Derefter kontrolleres klinik og porfyriner ved tilbagevendende hudsymptomer. Leverfibrose, hepatitis, HIV og jernoverskud følges ud fra den underliggende tilstand. Remission er hyppig efter adækvat behandling, men recidiv kan forekomme, hvis risikofaktorerne persisterer.
Ved EPP og XLEPP bør hæmatologiske parametre, ferritin, transferrinmætning, levertal og erytrocytprotoporfyrin følges mindst årligt. Baseline-ultralydsscanning af lever og galdeveje er rimelig. Ved stigende protoporfyrin, afvigende levertal, XLEPP, biallelisk FECH-sygdom eller familiær forekomst af leversvigt bør kontrollerne foretages hver sjette til tolvte måned og suppleres med ultralyd og elastografi [11]. Prognosen er sædvanligvis god med hensyn til overlevelse, men fotosensitiviteten kan medføre udtalt social begrænsning, angst, depression og nedsat livskvalitet.
CEP kræver livslang opfølgning af hæmatologiske parametre, hæmolysemarkører, jernbelastning, leverfunktion, øjne, tænder, skelet og D-vitamin. Uden stamcelletransplantation bestemmes prognosen af graden af hæmolyse, infektioner og progressiv vævsskade. Fuldt donorengraftment efter transplantation kan normalisere porfyrinproduktionen og forhindre nye fototoksiske skader, men allerede etablerede deformiteter persisterer [14,15].
Kilder
- Dickey AK, Leaf RK, Balwani M. Update on the Porphyrias. Annual Review of Medicine 2024. PMID: 37540847
- Stölzel U, Doss MO, Schuppan D. Clinical Guide and Update on Porphyrias. Gastroenterology 2019. PMID: 31085196
- Aarsand AK, To-Figueras J, Whatley S et al. Practical recommendations for biochemical and genetic diagnosis of the porphyrias. Liver International 2025. PMID: 38940544
- Wang B, Bonkovsky HL, Lim JK et al. AGA Clinical Practice Update on Diagnosis and Management of Acute Hepatic Porphyrias: Expert Review. Gastroenterology 2023. PMID: 36642627
- Sardh E, Barbaro M. Acute Intermittent Porphyria. GeneReviews 2024. PMID: 20301372
- Kazamel M, Pischik E, Desnick RJ. Pain in acute hepatic porphyrias: Updates on pathophysiology and management. Frontiers in Neurology 2022. PMID: 36479055
- Balwani M, Sardh E, Ventura P et al. Phase 3 Trial of RNAi Therapeutic Givosiran for Acute Intermittent Porphyria. New England Journal of Medicine 2020. PMID: 32521132
- Kuter DJ, Bonkovsky HL, Monroy S et al. Efficacy and safety of givosiran for acute hepatic porphyria: Final results of the randomized phase III ENVISION trial. Journal of Hepatology 2023. PMID: 37479139
- Leaf RK, Dickey AK. Porphyria cutanea tarda: a unique iron-related disorder. Hematology American Society of Hematology Education Program 2024. PMID: 39644053
- Singal AK, Kormos-Hallberg C, Lee C et al. Low-dose hydroxychloroquine is as effective as phlebotomy in treatment of patients with porphyria cutanea tarda. Clinical Gastroenterology and Hepatology 2012. PMID: 22985607
- Minder AE, Kluijver LG, Barman-Aksözen J et al. Erythropoietic protoporphyrias: Pathogenesis, diagnosis and management. Liver International 2025. PMID: 39011756
- Langendonk JG, Balwani M, Anderson KE et al. Afamelanotide for Erythropoietic Protoporphyria. New England Journal of Medicine 2015. PMID: 26132941
- Lecha M, Puy H, Deybach JC. Erythropoietic protoporphyria. Orphanet Journal of Rare Diseases 2009. PMID: 19744342
- Erwin AL, Desnick RJ. Congenital erythropoietic porphyria: Recent advances. Molecular Genetics and Metabolism 2019. PMID: 30685241
- Erwin A, Balwani M, Desnick RJ. Congenital Erythropoietic Porphyria. GeneReviews 2021. PMID: 24027798
- Wang B, Bissell DM. Hereditary Coproporphyria. GeneReviews 2022. PMID: 23236641
- Normosang (humant hemin) 25 mg/ml koncentrat till infusionsvätska, lösning. Produktresumé, emc, datum för översyn 2025-04-09. https://www.medicines.org.uk/emc/product/6235/smpc (läst 2026-09-27)
- Scenesse (afamelanotid) 16 mg implantat. Produktresumé (EPAR), Europeiska läkemedelsmyndigheten (EMA), senast uppdaterad 2025-10-21. https://www.ema.europa.eu/en/medicines/human/EPAR/scenesse (läst 2026-09-27)